1. Charakterystyka komórek
1.1. Definicja i miejsce w klasyfikacji
Astrocyty (ang. astrocytes) to komórki glejowe ośrodkowego układu nerwowego o licznych, rozgałęzionych wypustkach, które wypełniają przestrzeń między neuronami a naczyniami krwionośnymi. Należą do makrogleju, czyli do komórek glejowych pochodzenia neuroektodermalnego, i razem z oligodendrocytami zapewniają ośrodkowemu układowi nerwowemu stałość środowiska oraz obronę przed uszkodzeniem [1]. Astrocyty nie generują potencjałów czynnościowych. Ich pobudzenie przyjmuje postać przejściowych wzrostów stężenia jonów wapnia w cytoplazmie, które zmieniają wydzielanie i wychwyt substancji przez komórkę.
W obrębie komórek glejowych astrocyty odróżnia od innych typów pochodzenie i czynność. Mikroglej wywodzi się z pierwotnych komórek progenitorowych szeregu mieloidalnego, które u myszy powstają przed ósmym dniem rozwoju zarodka [2]. Astrocyty natomiast powstają z nabłonka cewy nerwowej, podobnie jak neurony [1]. Oligodendrocyty wytwarzają osłonkę mielinową, a komórki wyściółki wyścielają komory mózgu. Komórki Schwanna pełnią funkcje glejowe poza mózgiem i rdzeniem, w nerwach obwodowych. Profil ekspresji genów astrocytów różni się od profilu oligodendrocytów w tym samym stopniu co od profilu neuronów [3]. Z tego powodu wspólna nazwa „glej” nie oznacza jednorodnej grupy komórek o podobnej budowie molekularnej.
Pojęcie astrocytu obejmuje dwa klasyczne typy: astrocyty protoplazmatyczne istoty szarej i astrocyty włókniste istoty białej [4]. Do rodziny astrogleju zalicza się także komórki wyspecjalizowane, takie jak glej Bergmanna móżdżku, komórki Müllera siatkówki i tanycyty dna komory trzeciej [4]. Te pokrewne komórki wytwarzają część białek typowych dla astrocytów, lecz różnią się kształtem i położeniem. Znaczenie astrocytów wynika ze skali ich zadań: od wychwytu przekaźników przez regulację przepływu krwi po udział w padaczce, stwardnieniu zanikowym bocznym i chorobie Alzheimera [4].
1.2. Morfologia i markery rozpoznawcze
Astrocyt protoplazmatyczny ma kilka grubych pni wypustek, które rozgałęziają się w gęstą, kulistą sieć drobnych odnóg [4]. Astrocyt włóknisty ma natomiast długie, proste wypustki biegnące wzdłuż aksonów istoty białej [4]. Oba typy wysyłają do naczyń krwionośnych wypustki zakończone stopkami, a wypustki sąsiednich komórek łączą się złączami szczelinowymi [4].
U naczelnych występują ponadto typy nieobecne u gryzoni. Astrocyty międzywarstwowe leżą w pierwszej warstwie kory i wysyłają wypustki o długości milimetrowej w głąb kory [5]. Kora człowieka zawiera też astrocyty spolaryzowane warstw piątej i szóstej, również z długimi wypustkami [5]. Typy astrogleju różnią się położeniem, budową i zadaniami.
| Typ | Położenie | Budowa | Cecha czynnościowa |
| Astrocyt protoplazmatyczny | istota szara | gęste, drobne rozgałęzienia | otacza synapsy |
| Astrocyt włóknisty | istota biała | długie, proste wypustki | kontaktuje węzły Ranviera |
| Glej Bergmanna | kora móżdżku | promieniste wypustki | forma wyspecjalizowana astrogleju |
| Komórka Müllera | siatkówka | komórka rozpięta przez całą siatkówkę | kieruje jony potasu do ciała szklistego |
| Tanycyt | dno komory trzeciej | wypustka sięgająca w głąb podwzgórza | forma wyspecjalizowana astrogleju |
| Astrocyt międzywarstwowy | warstwa pierwsza kory naczelnych | wypustki długości milimetrów | brak odpowiednika u gryzoni |
Typy różnią się więc przede wszystkim położeniem i długością wypustek, a pełna charakterystyka czynnościowa istnieje tylko dla typów klasycznych.
Rozpoznanie astrocytu w tkance opiera się na białkach, których żadne nie znakuje wszystkich astrocytów. Najstarszym markerem jest GFAP, czyli kwaśne białko włókienkowe gleju (ang. glial fibrillary acidic protein), które buduje filamenty pośrednie cytoszkieletu [4]. Wiele dojrzałych astrocytów zdrowej tkanki nie wytwarza jednak wykrywalnych ilości GFAP [4]. Barwienie tego białka ujawnia przy tym tylko około 15% objętości astrocytu, bo drobne wypustki GFAP nie zawierają [6]. Enzym ALDH1L1, czyli dehydrogenaza 10-formylotetrahydrofolianu, znakuje astrocyty szerzej niż GFAP [3]. Czynnik transkrypcyjny SOX9 znakuje w dorosłym mózgu jądra niemal wyłącznie astrocytów, a poza nimi tylko komórek wyściółki i komórek progenitorowych obszarów neurogennych [7]. Jako markery służą też transporter glutaminianu GLT-1 oraz akwaporyna 4 (AQP4), czyli kanał wodny stopek astrocytów [7].
| Marker | Czym jest | Ograniczenie |
| GFAP | białko filamentów pośrednich | nie znakuje wielu astrocytów zdrowej tkanki ani drobnych wypustek |
| ALDH1L1 | enzym przemian folianów | szerszy zasięg niż GFAP, ekspresja zmienna |
| S100β | białko wiążące wapń | występuje także w innych komórkach |
| GLT-1 | transporter glutaminianu | ekspresja zmienna w rozwoju i w chorobie |
| AQP4 | kanał wodny stopek astrocytów | ekspresja zmienna w rozwoju i w chorobie |
| SOX9 | czynnik transkrypcyjny jądra | znakuje też komórki wyściółki i komórki progenitorowe |
Białka S100β i syntetaza glutaminy nie są wyłączne dla astrocytów [4]. Ekspresja GFAP, ALDH1L1, GLT-1 i AQP4 zmienia się zaś w rozwoju i pod wpływem czynności tkanki [7]. W praktyce badawczej astrocyt identyfikuje się więc zestawem markerów, a obraz uzyskany jednym z nich zaniża liczbę komórek albo ich zasięg.
1.3. Pochodzenie i różnicowanie
Astrocyty wywodzą się z komórek nabłonka nerwowego, który tworzy ścianę cewy nerwowej zarodka [1]. Kluczowym ogniwem jest glej promienisty, czyli komórki rozpięte między komorą a powierzchnią rozwijającego się mózgu. W okresie rozwoju embrionalnego glej promienisty działa jako pierwotna komórka macierzysta, z której powstają najpierw neurony, a później komórki glejowe [8]. Wybrane populacje astrocytów dorosłego mózgu ssaków zachowują właściwości komórek macierzystych nerwowych [8]. Komórki te leżą w obszarach neurogennych, w których u dorosłych powstają nowe neurony. Zarówno w rozwoju, jak i w dorosłym mózgu wiele neuronów i komórek glejowych powstaje nie bezpośrednio z komórek macierzystych, lecz z pośrednich komórek progenitorowych [8].
Poza tymi obszarami dojrzałe astrocyty nieuszkodzonej kory mózgu nie wytwarzają neuronów ani w warunkach naturalnych, ani w hodowli [4]. Nawet astrocyty reaktywne, które dzielą się po urazie, dają samoistnie początek wyłącznie kolejnym astrocytom, a zdolność tworzenia neuronów ujawniają dopiero po przeprogramowaniu genetycznym albo w hodowli z dużymi stężeniami czynników wzrostu [4]. W miarę dojrzewania astrocyt zmienia także wyposażenie w receptory glutaminianowe i w białka pobudzające tworzenie synaps [9, 10]. Astrocyt dojrzały różni się więc od niedojrzałego repertuarem sygnałów, które odbiera i wysyła.
1.4. Rozmieszczenie i liczebność
Astrocyty pokrywają cały ośrodkowy układ nerwowy w ciągły sposób, a w mózgu nie ma obszarów pozbawionych tych komórek [4]. Każdy astrocyt protoplazmatyczny zajmuje własną domenę, czyli odrębne terytorium tkanki [4, 6]. Wypustki sąsiednich komórek zachodzą na siebie tylko na wąskich granicach domen [6].
Domena astrocytu kory człowieka obejmuje według szacunków od około 270 tysięcy do 2 milionów synaps [11]. Domena astrocytu gryzonia obejmuje około 20–120 tysięcy synaps [11]. Jeden astrocyt człowieka może więc wpływać na warunki pracy znacznie większej liczby połączeń niż komórka zwierzęcia doświadczalnego.
Liczebność astrocytów określono dokładniej dopiero po wprowadzeniu znakowania jąder białkiem SOX9. W większości obszarów ośrodkowego układu nerwowego myszy astrocyty SOX9-dodatnie stanowią około 10–20% wszystkich komórek [7]. Jest to odsetek mniejszy od wcześniejszych oszacowań opartych na barwieniu cytoplazmy [7].
1.5. Rys historyczny
Rudolf Virchow zdefiniował neuroglię w 1856 roku jako populację elementów ośrodkowego układu nerwowego odrębną od neuronów [12]. Badacze tego okresu opisywali glej jako bezpostaciową substancję łączną, spajającą komórki nerwowe, stąd niemieckie określenie Nervenkitt, czyli „kit nerwowy” [13]. Pogląd ten podważył Otto Deiters, uczeń Virchowa, który w tej substancji znalazł i narysował komórki [13]. Rozstrzygnięcie przyniosła metoda impregnacji srebrem opracowana przez Camilla Golgiego w 1871 roku [12]. Pozwoliła ona zobaczyć komórkę glejową jako odrębny element z ciałem, jądrem i wypustkami.
Nazwę „astrocyt” wprowadził Michael von Lenhossék w opracowaniu budowy układu nerwowego wydanym w 1895 roku [12]. Santiago Ramón y Cajal i jego współcześni przypisali astrocytom rolę podporową i odżywczą [12]. Astrocyty, oligodendrocyty i mikroglej rozdzielił jako trzy klasy komórek Pío del Río-Hortega w 1919 roku [12]. Pogląd klasyczny, utrzymujący się jeszcze pod koniec ubiegłego stulecia, przypisywał astrocytom głównie rolę podporową wobec neuronów [4, 14]. Koncepcję synapsy trójdzielnej, w której astrocyt jest trzecim uczestnikiem przekaźnictwa obok zakończenia presynaptycznego i neuronu postsynaptycznego, sformułowali Araque i współpracownicy w 1999 roku [14].
2. Mechanizm działania komórki
2.1. Receptory i odbierane sygnały
Astrocyt odbiera sygnały z otoczenia przez receptory tych samych przekaźników, których używają neurony. Najlepiej poznaną drogą są receptory metabotropowe sprzężone z uwalnianiem wapnia z magazynów wewnątrzkomórkowych. Wzrost stężenia wapnia w cytoplazmie jest podstawowym sygnałem, którym astrocyt odpowiada na aktywność sąsiednich neuronów.
Wczesne prace wskazywały metabotropowy receptor glutaminianowy typu 5 (mGluR5) jako główne źródło odpowiedzi wapniowych astrocytów na glutaminian [9]. U dorosłych myszy ekspresja mGluR5 w astrocytach staje się jednak niewykrywalna po trzecim tygodniu życia [9]. W astrocytach wszystkich grup wiekowych występuje natomiast receptor mGluR3, który hamuje cyklazę adenylanową, ale nie wywołuje sygnału wapniowego [9]. W skrawkach kory człowieka astrocyty odpowiadają wzrostem stężenia wapnia na pobudzenie receptorów glutaminianowych i purynergicznych [11].
Silnym sygnałem dla astrocytów w żywym mózgu jest noradrenalina. U myszy ruch zwierzęcia wywołuje jednoczesne pobudzenie sieci astrocytów w wielu obszarach mózgu [15]. Efekt ten znoszą antagoniści receptorów alfa-adrenergicznych i wyczerpanie zapasów noradrenaliny [15]. Noradrenalina uwrażliwia przy tym astrocyty kory wzrokowej na lokalną aktywność neuronów [15]. W efekcie reaktywność astrocytów zależy od stanu czuwania i uwagi, a nie tylko od aktywności pojedynczej synapsy.
W skrawkach kory człowieka fala wapniowa przesuwa się między astrocytami z prędkością około 36 µm/s, czyli około czterokrotnie szybciej niż u gryzoni [11]. Istnienie takich fal w zdrowej, nienaruszonej tkance jest jednak kwestionowane [16]. Sygnał wapniowy astrocytu jest więc dobrze udokumentowany, natomiast zasięg jego rozprzestrzeniania się w warunkach fizjologicznych pozostaje nierozstrzygnięty.
2.2. Wydzielane mediatory
Astrocyty wydzielają substancje sygnałowe określane zbiorczo jako gliotransmitery, czyli przekaźniki uwalniane przez komórki glejowe. Do najczęściej badanych należą D-seryna, ATP i glutaminian. Według hipotezy gliotransmisji astrocyt uwalnia te substancje w odpowiedzi na wzrost stężenia wapnia w cytoplazmie [17].
D-seryna jest współagonistą receptora NMDA, czyli receptora glutaminianowego, którego pobudzenie inicjuje wiele form plastyczności synaptycznej. W skrawkach hipokampa szczura zablokowanie sygnału wapniowego w pojedynczym astrocycie zniosło długotrwałe wzmocnienie synaptyczne w pobliskich synapsach [18]. Podanie D-seryny z zewnątrz przywróciło to wzmocnienie [18]. ATP, czyli adenozynotrifosforan, nośnik energii komórki, pełni też rolę sygnału zewnątrzkomórkowego. Uwolnione przez astrocyty ATP ulega w przestrzeni międzykomórkowej rozkładowi do adenozyny [19]. Myszy z zablokowanym wydzielaniem pęcherzykowym w astrocytach utraciły toniczne hamowanie przekaźnictwa synaptycznego, które zapewniała ta adenozyna [19]. W jądrze nadskrzyżowaniowym podwzgórza myszy astrocyty regulują w nocy stężenie zewnątrzkomórkowego glutaminianu i w ten sposób hamują neurony zegara [20]. Przeprogramowanie zegarów molekularnych samych astrocytów zmieniało u tych zwierząt rytm dobowy aktywności ruchowej [20].
Mechanizm wydzielania gliotransmiterów pozostaje sporny. Fiacco i McCarthy uznają wapniozależne uwalnianie przekaźników z astrocytów za zjawisko wywoływane farmakologicznie, a nie za proces fizjologiczny [16]. Jako argumenty podają brak w astrocytach typowej maszynerii pęcherzykowej i niepowodzenie hipotezy o gliotransmisji D-seryny [16]. Autorzy stanowiska przeciwnego wskazują, że gliotransmisja może mieć kilka form i wymaga subtelniejszych narzędzi badawczych [17]. Udział gliotransmiterów w pracy synaps dorosłego mózgu pozostaje więc hipotezą, tym bardziej że znaczną część danych uzyskano na młodych zwierzętach [9].
2.3. Stany czynnościowe i fenotypy
Astrocyt nie pozostaje przez całe życie w jednym stanie czynnościowym. Po urazie, w zakażeniu lub w chorobie przechodzi w stan reaktywny, czyli zmienia budowę, ekspresję genów i czynność [21]. Zjawisko to nazywa się astrogliozą reaktywną.
Astroglioza przybiera postać kontinuum o stopniowanym nasileniu [4]. W postaci łagodnej i umiarkowanej astrocyty zwiększają ekspresję GFAP i powiększają ciało komórki, ale pozostają w granicach własnych domen [4]. Komórki te praktycznie się nie dzielą, a po ustąpieniu bodźca mogą wrócić do stanu wyjściowego [4]. W postaci ciężkiej astrocyty proliferują, ich wypustki nachodzą na siebie, a wokół ogniska uszkodzenia powstaje blizna glejowa [4].
Bodźce wyzwalające są różne. W hodowlach aktywowany mikroglej przestawiał astrocyty w stan nazwany A1 przez wydzielanie trzech cząsteczek: interleukiny 1α, czynnika martwicy nowotworów i składnika dopełniacza C1q [22]. Astrocyty A1 traciły zdolność wspierania przeżycia neuronów i tworzenia synaps, a zabijały neurony i oligodendrocyty [22]. Komórki o tym profilu występowały licznie w tkance mózgowej chorych na chorobę Alzheimera, Huntingtona i Parkinsona, stwardnienie zanikowe boczne i stwardnienie rozsiane [22].
Podział na neurotoksyczne astrocyty A1 i przeciwstawiane im astrocyty A2, wspierające naprawę tkanki, okazał się jednak uproszczeniem. Konsensus badaczy z 2021 roku odrzucił binarne podziały astrocytów reaktywnych na dobre i złe, neurotoksyczne i neuroprotekcyjne oraz A1 i A2 [21]. Autorzy konsensusu zalecili opisywanie stanu reaktywnego wieloma parametrami molekularnymi i czynnościowymi, najlepiej w żywym organizmie [21]. Ten sam astrocyt może więc jednocześnie tracić jedne funkcje ochronne i nabywać inne, a jego wpływ na tkankę zależy od rodzaju i czasu trwania uszkodzenia [21].
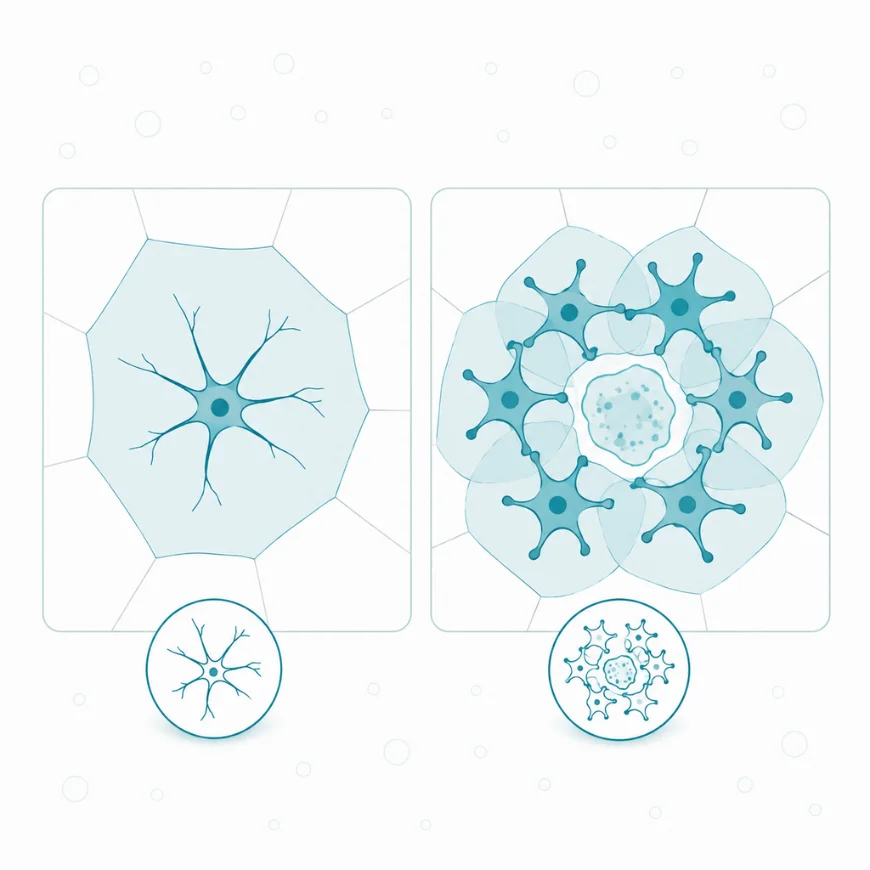
W reakcji na uszkodzenie tkanki nerwowej astrocyty otaczają i izolują ognisko zapalne za pomocą blizny glejowej. Ta natychmiastowa ochrona mózgu odbywa się jednak kosztem późniejszej regeneracji aksonów.
2.4. Funkcje astrocytów
2.4.1. Wychwyt glutaminianu i cykl glutaminian–glutamina
Glutaminian jest głównym przekaźnikiem pobudzającym mózgu, a jego nadmiar w przestrzeni międzykomórkowej uszkadza neurony. Stan wyjściowy to synapsa, do której szczeliny zakończenie presynaptyczne uwolniło porcję glutaminianu. Glutaminian dyfunduje w stronę wypustki astrocytu, która otacza synapsę.
W błonie wypustki działają transporter glutaminianu i asparaginianu GLAST oraz transporter GLT-1, które przenoszą glutaminian do wnętrza astrocytu razem z jonami sodu [23, 24]. Nagromadzony sód usuwa następnie z komórki pompa sodowo-potasowa zasilana ATP [24]. Wewnątrz astrocytu enzym syntetaza glutaminy przyłącza do glutaminianu grupę aminową i tworzy glutaminę [4]. Glutamina, która nie pobudza receptorów, wraca do neuronu i tam zostaje ponownie przekształcona w glutaminian [4, 25].
Transportery astrocytarne odpowiadają za większość czynnego wychwytu glutaminianu w mózgu [23]. U szczurów zahamowanie wytwarzania GLAST albo GLT-1 podniosło stężenie zewnątrzkomórkowego glutaminianu i wywołało zwyrodnienie neuronów oraz postępujący niedowład [23]. Dzięki temu cyklowi astrocyty utrzymują niskie stężenie przekaźnika w tle i oszczędzają neuronom kosztownej syntezy glutaminianu z glukozy [26].
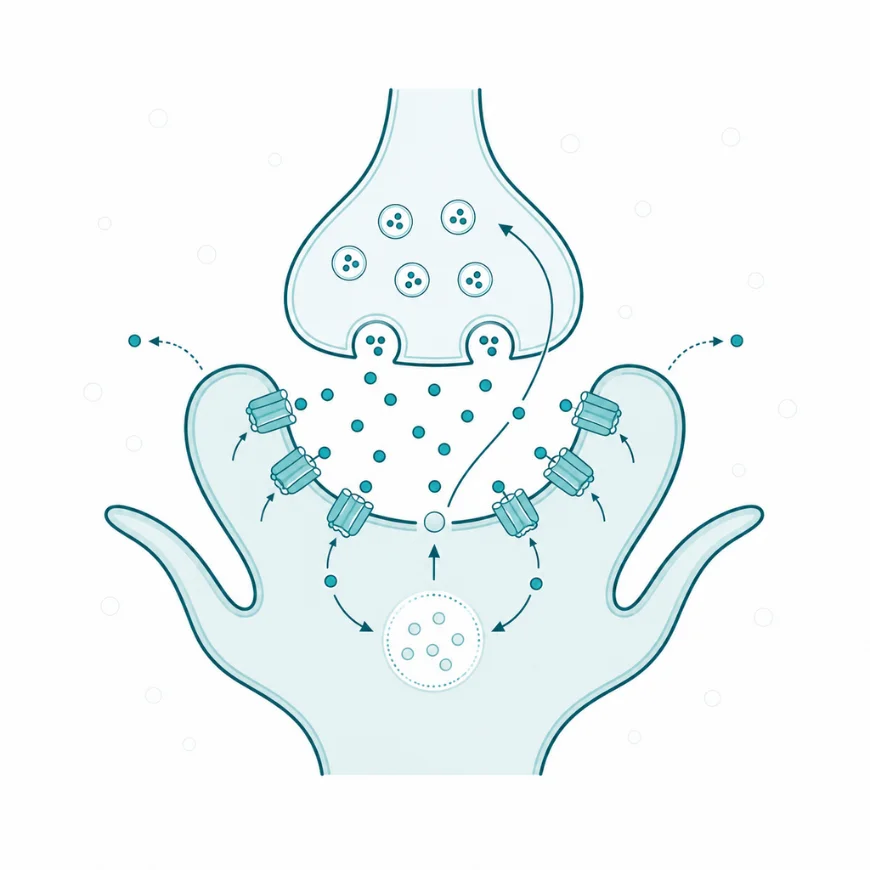
Astrocyt wychwytuje glutaminian ze szczeliny i zwraca go w postaci nieczynnej. Bez tego mechanizmu synapsa uległaby uszkodzeniu.
2.4.2. Buforowanie potasu
Każdy potencjał czynnościowy wyprowadza z neuronu jony potasu do wąskiej przestrzeni międzykomórkowej. Przy intensywnej aktywności stężenie potasu na zewnątrz komórek rośnie, co depolaryzuje błony neuronów i zwiększa ich pobudliwość. Astrocyty ograniczają to zjawisko, pobierając jony potasu i rozpraszając je w tkance.
Głównym mechanizmem jest tak zwane przestrzenne buforowanie potasu [27]. Astrocyt pobiera jony potasu przez kanały potasowe prostujące do wewnątrz w miejscu, gdzie ich stężenie jest wysokie [27]. W astrocytach funkcję tę pełni między innymi kanał Kir4.1 [28]. Jony przemieszczają się następnie przez złącza szczelinowe do sąsiednich astrocytów i opuszczają sieć tam, gdzie ich stężenie jest niskie [27].
Złącza szczelinowe astrocytów zbudowane są z koneksyn, czyli białek tworzących kanały między komórkami, oznaczanych Cx26, Cx30 i Cx43 [29]. Ponieważ domeny sąsiednich komórek stykają się tylko na granicach, Nagy i Rash zaproponowali model, w którym jony przechodzą z domeny do domeny w uporządkowany sposób [29]. W siatkówce komórki Müllera kierują potas z warstw synaptycznych do ciała szklistego i naczyń krwionośnych [27]. Astrocyty buforujące potas chronią zatem neurony przed samopodtrzymującym się wzrostem pobudliwości w czasie intensywnej pracy.
2.4.3. Zaopatrzenie energetyczne
Mózg zużywa glukozę w tempie zależnym od aktywności neuronów, a astrocyty stoją między naczyniem krwionośnym a synapsą. Z tego położenia wynikają dwie role energetyczne astrocytów: magazynowanie glikogenu i przetwarzanie glukozy na mleczan.
W dorosłym mózgu glikogen występuje głównie w astrocytach [30]. W hipoglikemii astrocyty rozkładają glikogen do mleczanu, który przejmują sąsiednie neurony i aksony jako paliwo tlenowe [30]. W istocie białej takie źródło energii podtrzymuje przewodzenie w aksonach przez 20 minut lub dłużej [30]. W badaniu na szczurach mleczan pochodzący z glikogenu astrocytów był niezbędny do utrwalenia pamięci długotrwałej w hipokampie [31].
Szerszą rolę opisuje hipoteza wahadła mleczanowego między astrocytem a neuronem. W hodowlach astrocytów mysich wychwyt glutaminianu pobudzał glikolizę i wytwarzanie mleczanu [24]. Hipoteza zakłada, że mleczan ten jest przekazywany neuronom jako główne paliwo w czasie aktywności. Przekazywanie mleczanu z astrocytów do neuronów pozostaje jednak kwestią sporną, a dla danych metabolicznych zaproponowano wyjaśnienia alternatywne [26, 32]. Najlepiej udokumentowana jest zatem rola glikogenu astrocytów jako rezerwy na okres niedoboru glukozy i intensywnej pracy neuronów.
2.4.4. Bariera krew-mózg i sprzężenie nerwowo-naczyniowe
Stopki astrocytów otaczają naczynia włosowate mózgu razem z perycytami i błoną podstawną [4]. Z tego położenia wynika udział astrocytów w dwóch procesach: utrzymaniu bariery krew-mózg i dopasowaniu przepływu krwi do pracy neuronów.
Głównym elementem bariery krew-mózg są komórki śródbłonka połączone złączami ścisłymi [4]. Astrocyty wywołują w hodowlach cechy bariery w komórkach śródbłonka, ale ich rola w żywym mózgu jest przedmiotem dyskusji [4]. Śródbłonek, astrocyty i neurony tworzą razem tak zwaną jednostkę nerwowo-naczyniową, w której komórki te wzajemnie regulują swoją czynność [33].
Sprzężenie nerwowo-naczyniowe polega na zwiększeniu przepływu krwi w obszarze, w którym neurony są aktywne. Przekaźniki uwolnione w synapsach pobudzają astrocyty, a te wydzielają cząsteczki rozszerzające lub zwężające naczynia [34]. Znaczna część tej kontroli przebiega za pośrednictwem astrocytów, a przepływ regulowany jest nie tylko w tętniczkach, lecz także w naczyniach włosowatych [34]. Mechanizm ten ma znaczenie praktyczne, ponieważ na zmianach przepływu krwi opiera się czynnościowy rezonans magnetyczny i interpretacja jego obrazów [34].
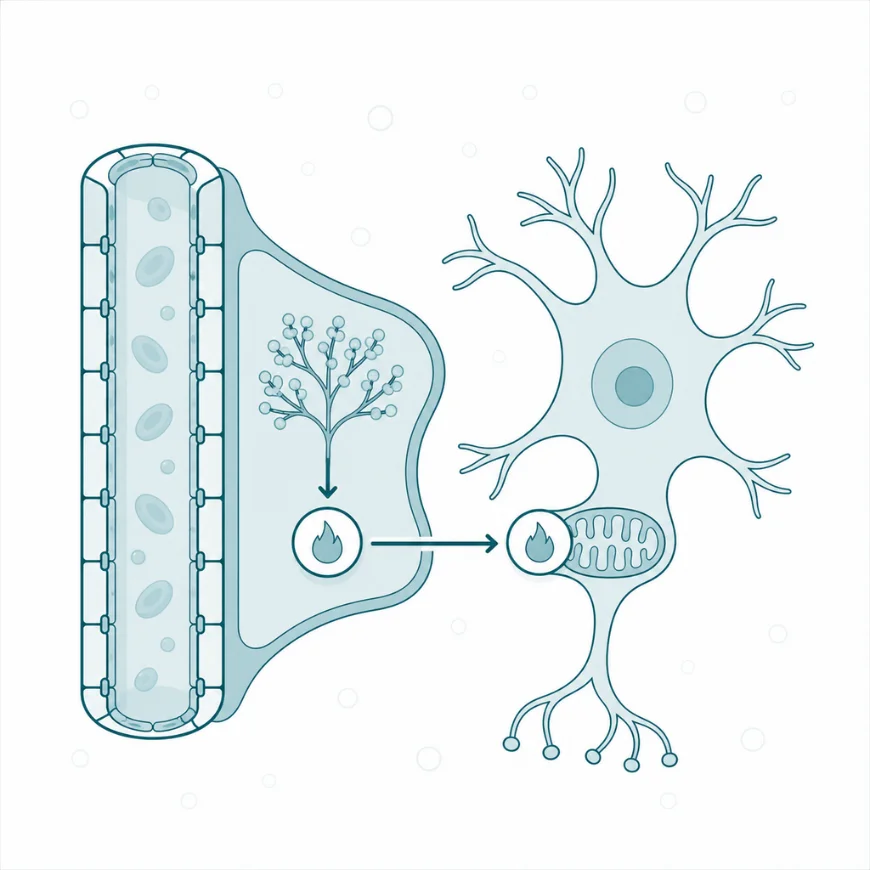
Koniec stopowaty astrocytu łączy naczynie z synapsą. Tą drogą przebiega zaopatrzenie energetyczne neuronu i regulacja przepływu krwi.
2.4.5. Synapsa trójdzielna i synaptogeneza
Wypustka astrocytu otacza wiele synaps pobudzających, tworząc z zakończeniem presynaptycznym i neuronem postsynaptycznym jednostkę nazwaną synapsą trójdzielną [14]. W tej jednostce astrocyt wychwytuje przekaźnik, reguluje skład płynu w szczelinie i odbiera sygnały z obu neuronów. Na tej podstawie Araque i współpracownicy zaproponowali, by traktować astrocyt jako element modulujący synapsę [14].
Astrocyty uczestniczą również w powstawaniu synaps. Niedojrzałe astrocyty wytwarzają trombospondyny 1 i 2, białka macierzy zewnątrzkomórkowej, które pobudzają tworzenie synaps w hodowli i u myszy [10]. Synapsy powstałe pod wpływem trombospondyn są prawidłowe w obrazie mikroskopu elektronowego i czynne presynaptycznie, lecz pozostają nieme po stronie postsynaptycznej [10]. Do ich pełnego dojrzewania potrzebne są więc dalsze sygnały z astrocytów [10].
Astrocyty wytwarzają też białka szlaków fagocytozy, w tym MEGF10 i MERTK, co wskazuje na ich zdolność pochłaniania fragmentów komórek [3]. Astrocyty kierują zarówno tworzeniem i dojrzewaniem synaps, jak i ich eliminacją [35]. Liczba i siła połączeń w dojrzewającym mózgu zależą zatem częściowo od astrocytów, a nie wyłącznie od aktywności samych neuronów.
2.4.6. Usuwanie metabolitów i układ glimfatyczny
Miąższ mózgu nie ma naczyń chłonnych, więc białka i metabolity z przestrzeni międzykomórkowej muszą opuszczać go inną drogą [37]. Hipoteza układu glimfatycznego przypisuje astrocytom udział w tym procesie. Kluczowym białkiem jest akwaporyna 4 (AQP4), kanał wodny skupiony w stopkach astrocytów przy naczyniach [36].
W modelu opisanym u myszy płyn mózgowo-rdzeniowy wnika do tkanki wzdłuż przestrzeni otaczających tętnice przeszywające [37]. Płyn tkankowy odpływa następnie wzdłuż przestrzeni wokół żył [37]. U myszy pozbawionych AQP4 napływ płynu był wolniejszy, a usuwanie substancji z przestrzeni międzykomórkowej zmniejszyło się o około 70% [37]. Tą samą drogą usuwany był rozpuszczalny amyloid beta [37].
U myszy w czasie snu naturalnego lub znieczulenia przestrzeń międzykomórkowa powiększała się o 60%, a usuwanie amyloidu beta przyspieszało [38]. Mechanizm ten stał się jedną z hipotez wyjaśniających regeneracyjną rolę snu. W przeglądzie z 2023 roku autorzy stwierdzili jednak, że bezpośrednich dowodów na przepływ płynu przez kanały AQP4 astrocytów jest niewiele [39]. Udział astrocytów w oczyszczaniu mózgu opisano więc w modelach mysich, a jego mechanizm i skala u człowieka pozostają hipotezą.
2.5. Interakcje z innymi komórkami
Astrocyt pozostaje w stałym kontakcie z neuronami, mikroglejem i oligodendrocytami. Każda z tych relacji ma inny skutek dla tkanki: od modulacji przekaźnictwa po przeżycie lub śmierć sąsiednich komórek.
Z neuronami astrocyty wymieniają sygnały w obu kierunkach. Neurony pobudzają astrocyty glutaminianem i noradrenaliną, a astrocyty zwrotnie zmieniają skład płynu w szczelinie synaptycznej i dostępność substratów energetycznych. Mikroglej oddziałuje na astrocyty przez cytokiny zapalne, a skutek tej relacji widać na poziomie przeżycia neuronów. Zablokowanie powstawania astrocytów neurotoksycznych, indukowanych przez mikroglej, zapobiegało u myszy śmierci neuronów po przecięciu aksonów [22].
Z oligodendrocytami astrocyty łączą się złączami szczelinowymi zbudowanymi z różnych koneksyn po obu stronach [29]. Astrocyty wnoszą do nich Cx26, Cx30 i Cx43, a oligodendrocyty Cx29, Cx32 i Cx47 [29]. Powstaje w ten sposób sieć nazywana syncytium wszechglejowym, przez którą jony i małe cząsteczki przechodzą między dwoma typami komórek [29]. Stan astrocytów wpływa więc pośrednio na komórki tworzące mielinę, a nie tylko na pracę neuronów.
3. Dysfunkcja i choroby
3.1. Nadmierna aktywacja lub przeciążenie
Przewlekle pobudzony astrocyt reaktywny zmienia tkankę w sposób, który może chronić albo szkodzić. Kierunek zależy od siły bodźca i od tego, które funkcje astrocyt traci, a które nabywa.
W ciężkiej astrogliozie wokół ognisk urazu, udaru lub zakażenia powstaje blizna glejowa zbudowana z proliferujących astrocytów o nakładających się wypustkach [4]. Bliznę tę powszechnie uznawano za główną przyczynę braku regeneracji przeciętych aksonów w mózgu i rdzeniu kręgowym [40]. U myszy z ciężkim urazem rdzenia kręgowego zapobieganie powstaniu blizny, osłabienie astrocytów bliznotwórczych i usunięcie przewlekłej blizny nie przywróciły jednak wzrostu przeciętych aksonów [40]. Zapobieganie tworzeniu blizny zmniejszało nawet wzrost aksonów pobudzony czynnikami wzrostu [40]. W tym modelu blizna astrocytarna wspomagała więc regenerację, zamiast jej przeszkadzać. Wynik ten uzyskano na myszach i dotyczy on ciężkiego urazu rdzenia kręgowego.
Inne skutki ma przewlekła aktywacja w chorobach przebiegających z napadami. W mysich modelach ciężkiej padaczki astrocyty reaktywne tracą rozdzielność domen, a nakładanie się ich wypustek wzrasta dziesięciokrotnie [4]. Przewlekle aktywowane astrocyty zmieniają zatem architekturę tkanki i warunki pracy synaps w całym obszarze domen.
3.2. Utrata funkcji i ubytek
Astrocyt może przestać wykonywać funkcje homeostatyczne, nawet jeśli nie ginie. Najpoważniejsze następstwa daje utrata wychwytu glutaminianu, buforowania potasu i sprzężenia przez złącza szczelinowe.
Myszy pozbawione genu GLT-1 mają samoistne, śmiertelne napady padaczkowe i zwiększoną podatność na ostre uszkodzenie kory [41]. Przyczyną jest podwyższone stężenie glutaminianu w przestrzeni międzykomórkowej [41]. Nadmiar glutaminianu przez długi czas pobudza receptory neuronów i prowadzi do ich śmierci ekscytotoksycznej, czyli uszkodzenia komórki wywołanego nadmiernym pobudzeniem [23]. Utrata neuronalnego transportera EAAC1 nie podniosła natomiast stężenia glutaminianu w prążkowiu szczura, co wskazuje na astrocyty jako główne miejsce jego usuwania [23].
Spadek liczby kanałów Kir4.1 w astrocytach podnosi stężenie zewnątrzkomórkowego potasu, a nadmiar potasu zwiększa pobudliwość neuronów [28]. Rozprzęgnięcie sieci astrocytów, czyli utrata połączeń przez złącza szczelinowe, upośledza rozpraszanie potasu w tkance [42]. Każdy z tych defektów zwiększa pobudliwość sieci neuronów, chociaż same neurony nie są pierwotnie uszkodzone.
3.3. Udział astrocytów w chorobach
Astrocyty uczestniczą w chorobach jako pierwotna przyczyna, jako cel ataku immunologicznego albo jako ogniwo wzmacniające uszkodzenie. Rodzaj i siła dowodów różnią się przy tym między chorobami.
Choroba Aleksandra jest genetyczną chorobą astrocytów wywołaną dominującymi mutacjami genu GFAP [4, 43]. W astrocytach gromadzą się wtręty zwane włóknami Rosenthala, zbudowane z GFAP i małych białek szoku cieplnego [43]. U niemowląt choroba przebiega z uszkodzeniem istoty białej, powiększeniem głowy, napadami padaczkowymi i opóźnieniem rozwoju [43]. W zapaleniu nerwów wzrokowych i rdzenia kręgowego celem ataku jest białko astrocytów. Przeciwciała klasy IgG występujące u chorych wiążą się wybiórczo z akwaporyną-4 w stopkach astrocytów przy barierze krew-mózg [36]. W testach komórkowych przeciwciała przeciw AQP4 wykrywa się średnio u około 77% chorych [53], a choroba była wcześniej uznawana za odmianę stwardnienia rozsianego [4].
W stwardnieniu zanikowym bocznym astrocyty tracą transporter glutaminianu. W korze ruchowej chorych stężenie białka GLT-1 było o 71% niższe niż w grupie kontrolnej [44]. W hodowlach astrocyty gryzoni z mutacją genu dysmutazy ponadtlenkowej 1 wydzielały czynniki zabijające wybiórczo neurony ruchowe [45]. W chorobie Alzheimera astrocyty reaktywne otaczają złogi amyloidu gęstą warstwą wypustek [4]. Wraz z postępem choroby wzrasta w nich ekspresja GFAP, a spada ekspresja transporterów glutaminianu [4]. W mysich modelach choroby Huntingtona ubytek Kir4.1 w astrocytach prążkowia pojawiał się wraz z objawami, bez klasycznej astrogliozy [28]. Wirusowe przywrócenie tego kanału normalizowało stężenie potasu i wydłużało przeżycie zwierząt [28].
W padaczce skroniowej ze stwardnieniem hipokampa, badanej u 75 chorych, hipokamp był całkowicie pozbawiony prawidłowych, sprzężonych astrocytów [42]. W modelu mysim rozprzęgnięcie astrocytów poprzedzało śmierć neuronów i pojawienie się napadów [42]. W tkance chorych na padaczkę częsty jest także ubytek syntetazy glutaminy w astrocytach [25]. W depresji badania pośmiertne wykazują niższą gęstość astrocytów i niższą ekspresję ich markerów w wielu obszarach mózgu [46]. Są to dane korelacyjne z tkanki pośmiertnej, które nie rozstrzygają, czy ubytek astrocytów jest przyczyną, czy następstwem choroby. Glejaki astrocytarne to nowotwory, których komórki różnicują się w kierunku astrocytów, a obecność GFAP w komórkach guza pomaga to rozpoznać [4]. Klasyfikacja WHO z 2021 roku opiera ich rozpoznanie także na cechach molekularnych [47].
Choroby z udziałem astrocytów różnią się rodzajem zmiany w tych komórkach i rodzajem danych, na których opiera się wiedza o nich.
| Choroba | Zmiana w astrocytach | Rodzaj danych |
| Choroba Aleksandra | mutacja GFAP, włókna Rosenthala | genetyka człowieka |
| Zapalenie nerwów wzrokowych i rdzenia | przeciwciała przeciw AQP4 | badania chorych |
| Stwardnienie zanikowe boczne | utrata GLT-1, wydzielanie czynników toksycznych | tkanka pośmiertna, hodowle |
| Choroba Alzheimera | astroglioza wokół złogów, spadek transporterów | tkanka pośmiertna |
| Choroba Huntingtona | spadek Kir4.1 | modele mysie |
| Padaczka skroniowa | utrata sprzężenia i syntetazy glutaminy | tkanka chorych, modele |
| Depresja | mniejsza gęstość astrocytów | tkanka pośmiertna |
Siła dowodów jest więc nierówna: w dwóch chorobach astrocyt jest przyczyną lub celem, a w pozostałych jego udział wynika z modeli i obserwacji pośmiertnych.
3.4. Czynniki modyfikujące aktywność astrocytów
Stan astrocytów zmienia się pod wpływem czynników niemodyfikowalnych, takich jak wiek, oraz czynników farmakologicznych. Dane o wpływie konkretnych czynników pochodzą głównie z modeli zwierzęcych.
W starzejącym się mózgu astrocyty przechodzą stopniowo w stronę fenotypu reaktywnego. U starzejących się myszy astrocyty hipokampa i prążkowia zwiększały ekspresję genów typowych dla astrocytów reaktywnych [35]. Stare mózgi tworzyły też więcej astrocytów reaktywnych po podaniu lipopolisacharydu, czyli składnika ściany bakterii wywołującego stan zapalny [35]. U myszy pozbawionych interleukiny 1α, czynnika martwicy nowotworów i C1q ta zależna od wieku zmiana była znacznie słabsza [35].
Czynnikiem farmakologicznym zbadanym także u ludzi jest pobudzenie ekspresji GLT-1. W zaślepionym badaniu przesiewowym 1040 leków i składników żywności wiele antybiotyków beta-laktamowych zwiększało transkrypcję genu tego transportera [48]. U myszy z modelem stwardnienia zanikowego bocznego ceftriakson opóźniał utratę neuronów i siły mięśni oraz wydłużał przeżycie [48]. W wieloetapowym badaniu z randomizacją u 513 chorych ceftriakson nie spowolnił jednak postępu choroby ani nie wydłużył przeżycia [49]. Powikłania wątrobowo-żółciowe wystąpiły u 62% leczonych i 11% otrzymujących placebo [49]. Zwiększenie ekspresji transportera astrocytów w modelu zwierzęcym nie przełożyło się zatem na korzyść kliniczną.
4. Na co warto zwrócić uwagę
Stężenie GFAP we krwi jest pośrednim wskaźnikiem uszkodzenia lub reaktywności astrocytów, a nie miarą ich czynności [50, 51]. W wieloośrodkowym badaniu ALERT-TBI oceniono łączny test GFAP i UCH-L1, czyli hydrolazy ubikwitynowej występującej w neuronach, u 1959 dorosłych po urazie głowy [50]. Test wykrywał zmiany pourazowe widoczne w tomografii komputerowej z czułością 0,976 i ujemną wartością predykcyjną 0,996 [50]. Wynik dodatni miało jednak 66% badanych, a zmiany w tomografii tylko 6% [50]. Wynik ujemny dobrze więc wyklucza zmiany w obrazowaniu, natomiast dodatni sam nie oznacza uszkodzenia mózgu. Stężenie GFAP w osoczu rośnie też u osób z odkładaniem amyloidu, w tym u osób bez zaburzeń poznawczych [51]. Ten sam wynik ma zatem różne znaczenie w zależności od sytuacji klinicznej.
Spadek ilości GFAP w tkance zwierzęcia nie jest dowodem poprawy czynności astrocytów. GFAP znakuje tylko część astrocytów i tylko główne pnie ich wypustek, a jego ekspresję reguluje wiele cząsteczek sygnałowych [4]. Konsensus z 2021 roku uznał, że o stanie astrocytów reaktywnych nie rozstrzyga pojedynczy marker [21]. Doniesienia o substancjach „chroniących astrocyty” oparte wyłącznie na barwieniu GFAP u gryzoni nie mówią więc, czy astrocyty lepiej wychwytują glutaminian, buforują potas lub wspierają synapsy.
Wyniki uzyskane na gryzoniach przenosi się na człowieka z ograniczeniami. Astrocyty protoplazmatyczne kory człowieka mają średnicę 2,6 razy większą i dziesięciokrotnie więcej głównych wypustek GFAP-dodatnich niż astrocyty gryzoni [11]. Część mechanizmów, na których oparto koncepcję synapsy trójdzielnej, opisano na astrocytach młodych zwierząt, u których ekspresja receptorów jest inna niż w dorosłym mózgu [9]. Model przydatny u myszy wymaga więc potwierdzenia w tkance ludzkiej, zanim posłuży do wniosków klinicznych.
Rozpowszechnione twierdzenie, że komórek glejowych jest w mózgu człowieka dziesięć razy więcej niż neuronów, nie ma podstaw w danych. Przegląd 150 lat liczenia komórek wykazał, że stosunek gleju do neuronów w całym mózgu jest mniejszy niż 1:1 [52]. Dane histologiczne od początku wskazywały na stosunek zbliżony do 1:1, a liczba 10:1 przez pół wieku funkcjonowała jako błędny konsensus [52]. Znaczenie astrocytów wynika więc z zasięgu ich domen i funkcji, a nie z przewagi liczebnej nad neuronami.