1. Profil substancji
1.1. Definicja i klasyfikacja
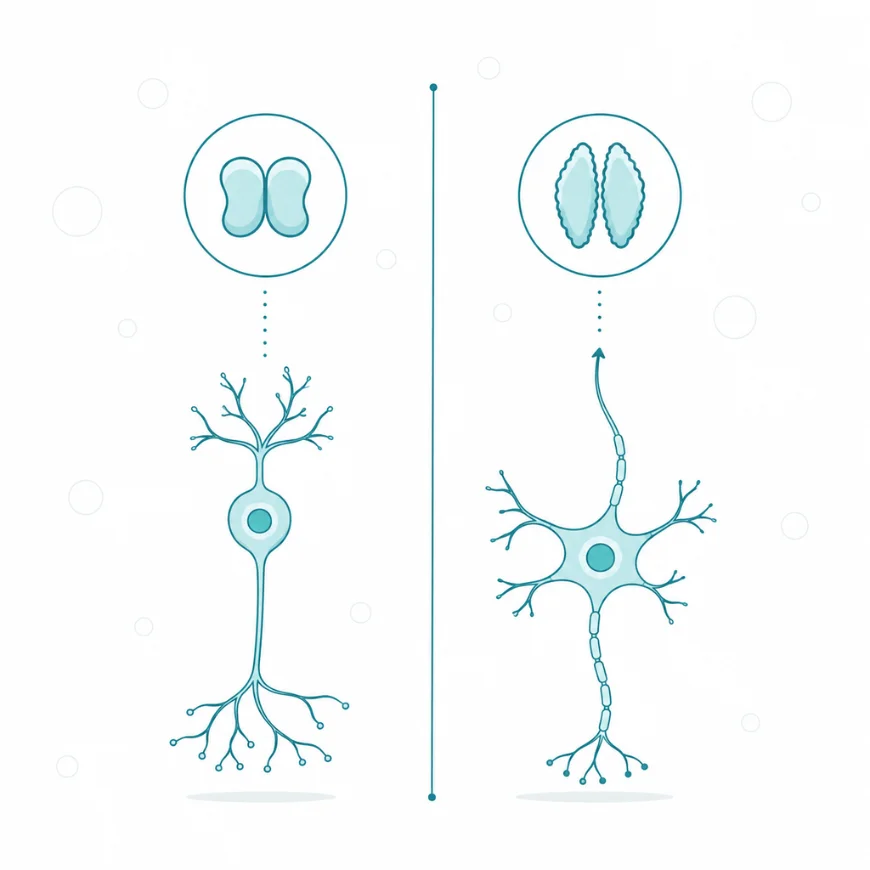
Czynnik wzrostu nerwów (ang. nerve growth factor, NGF) i czynnik neurotroficzny pochodzenia glejowego (ang. glial cell line-derived neurotrophic factor, GDNF) to dwa białka wydzielnicze, od których zależy przeżycie określonych populacji neuronów. Oba należą do czynników neurotroficznych, czyli sygnałów, które komórka docelowa wysyła do unerwiającego ją neuronu. Łączy je ta funkcja, ale nie pochodzenie. NGF jest pierwszym poznanym przedstawicielem neurotrofin, rodziny obejmującej u ssaków cztery białka: NGF, czynnik neurotroficzny pochodzenia mózgowego (BDNF), regulujący między innymi plastyczność synaps, oraz neurotrofiny 3 i 4 [1]. GDNF należy do odległej gałęzi nadrodziny transformującego czynnika wzrostu beta (TGF-β), czyli białek sterujących wzrostem i różnicowaniem wielu tkanek [2]. Tworzy w niej osobną rodzinę ligandów GDNF (ang. GDNF family ligands, GFL) [3].
Różnica pochodzenia przekłada się na odmienne receptory. Neurotrofiny działają przez kinazy tyrozynowe z grupy Trk oraz wspólny receptor p75NTR z nadrodziny receptorów czynnika martwicy nowotworów, a NGF wybiera spośród kinaz receptor TrkA [1]. GDNF nie wiąże się z żadnym z nich. Uruchamia kinazę RET, ale wyłącznie z udziałem koreceptora, czyli receptora alfa rodziny GDNF (GFRα), który wiąże ligand, a dopiero ich kompleks aktywuje kinazę [3]. Dwa czynniki działające podobnie na komórkę docelową korzystają więc z dwóch niezależnych układów przekazu.
Oba białka bywają mylone z pojęciami bliskimi. NGF nie jest neuroprzekaźnikiem, ponieważ nie przenosi pobudzenia przez szczelinę synaptyczną. Przez receptorową kinazę tyrozynową uruchamia szlaki, które decydują o przeżyciu komórki i o ekspresji jej białek [1]. Od BDNF różni go receptor i zakres komórek docelowych: NGF działa przez TrkA na neurony czuciowe, współczulne i cholinergiczne przodomózgowia, a BDNF przez TrkB [1, 4]. Nazwa GDNF wskazuje na linię komórek glejowych, z której białko po raz pierwszy oczyszczono, a nie na główne źródło w mózgu. W prążkowiu myszy GDNF wytwarzają przede wszystkim neurony, a astrocyty nie syntetyzują go w istotnej ilości [5].
Zakres pojęcia obejmuje dwa białka kodowane przez geny NGF i GDNF, ich prekursory i receptory, przez które działają. Nie obejmuje całych rodzin, do których należą, ani pozostałych czynników neurotroficznych. Obie cząsteczki są zarazem punktami uchwytu prób leczniczych. NGF jest punktem uchwytu leków przeciwbólowych i leczenia uszkodzeń rogówki, a GDNF od chwili odkrycia jest badany jako kandydat do leczenia choroby Parkinsona [2, 6–8].
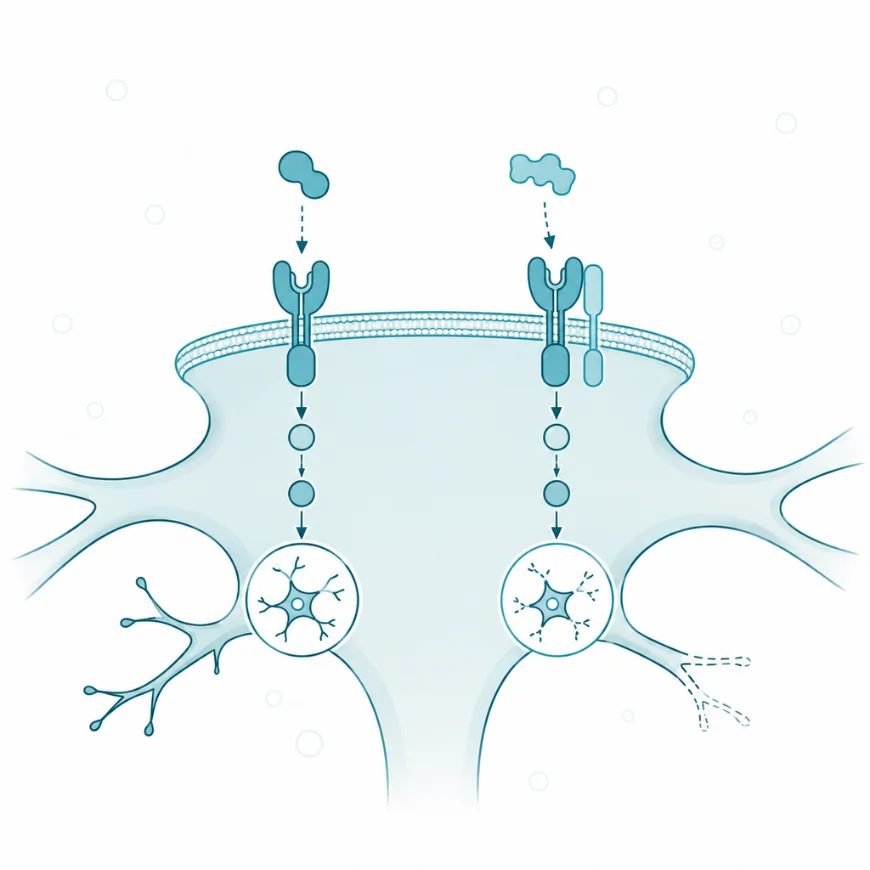
Postać dojrzała działa przez TrkA lub RET i podtrzymuje neuron; nieprzetworzony prekursor przez p75 uruchamia przycinanie. Dwa receptory dają różne efekty.
1.2. Budowa i różnice między cząsteczkami
NGF i GDNF są białkami, więc ich działanie zależy od kształtu, który nadają im mostki dwusiarczkowe i obróbka po syntezie. GDNF jest glikozylowanym homodimerem, czyli parą identycznych łańcuchów połączonych mostkiem dwusiarczkowym [2]. Budową przypomina białka nadrodziny TGF-β, choć pokrewieństwo sekwencji jest odległe [2]. GDNF wywodzi się więc z innej rodziny białek niż NGF, mimo podobnego działania na neurony, którym zapewnia przeżycie [2].
NGF różni się od GDNF tym, że o jego działaniu decyduje stopień obróbki prekursora. Neurony kory mózgowej uwalniają NGF w odpowiedzi na pobudzenie w postaci prekursora proNGF, a dojrzewanie cząsteczki zachodzi dopiero w przestrzeni zewnątrzkomórkowej [9]. Obie postacie mają przeciwne skutki. Dojrzały NGF wiąże się z TrkA i podtrzymuje przeżycie komórki. ProNGF nie pobudza TrkA, lecz razem z receptorem p75NTR i sortyliną, czyli białkiem błonowym pełniącym rolę koreceptora, uruchamia apoptozę [10]. O kierunku sygnału rozstrzyga więc proporcja obu postaci w otoczeniu neuronu, a nie tylko ilość białka.
Białkowa budowa GDNF ma następstwo praktyczne. Przenikanie GDNF z krwi albo z płynu mózgowo-rdzeniowego do tkanki mózgu jest ograniczone [11]. Z tego powodu w próbach klinicznych GDNF podawano bezpośrednio do skorupy, czyli części prążkowia, przez cewniki wprowadzone chirurgicznie [11, 12].
1.3. Rys historyczny
Do połowy XX wieku wzrost i przeżycie neuronów tłumaczono przede wszystkim właściwościami samych komórek nerwowych [13]. Rita Levi-Montalcini wykazała w doświadczeniach z przeszczepami mięsaka na zarodkach kurzych, że tkanka docelowa wydziela substancję pobudzającą wzrost włókien zwojów czuciowych i współczulnych [13]. Stanley Cohen oczyścił ją i potwierdził, że jest białkiem [13]. Z tych prac wyrosła zasada, według której komórki docelowe wydzielają czynniki troficzne podtrzymujące unerwiające je neurony. Za odkrycie NGF oboje otrzymali w 1986 roku Nagrodę Nobla w dziedzinie fizjologii lub medycyny [13].
Drugie rozstrzygnięcie dotyczyło neuronów dopaminergicznych śródmózgowia, dla których NGF nie był czynnikiem troficznym. W 1993 roku zespół Lina oczyścił i sklonował GDNF [2]. W hodowlach z zarodkowego śródmózgowia białko zwiększało przeżycie neuronów dopaminergicznych i ich wychwyt dopaminy, nie zwiększając wychwytu przekaźnika przez neurony GABA-ergiczne ani serotoninergiczne [2]. Autorzy wskazali GDNF jako kandydata do leczenia choroby Parkinsona [2]. Trzy lata później myszy pozbawione genu GDNF nie wykazywały przy urodzeniu ubytku tych neuronów, ale nie miały nerek ani jelitowego układu nerwowego [14]. Obraz czynnika wybiórczo dopaminergicznego zastąpił więc obraz czynnika o szerokim zakresie narządowym.
1.4. Synteza i źródła
NGF powstaje w tkankach, które neurony wrażliwe na ten czynnik unerwiają, a nie w samych tych neuronach. Neurony cholinergiczne przodomózgowia podstawnego otrzymują NGF z kory mózgowej i hipokampu, do których wysyłają aksony [15]. Neurony kory uwalniają NGF pod wpływem pobudzenia w postaci prekursora, a razem z nim wydzielają enzymy, które przekształcają go w postać dojrzałą [9]. Są to aktywator plazminogenu i plazminogen, z którego powstaje plazmina tnąca proNGF. Ilość dojrzałego NGF zależy zatem od aktywności neuronów i od sprawności tej kaskady, a nie tylko od ekspresji genu. Poza mózgiem źródłem NGF są tkanki obwodowe unerwiane przez neurony czuciowe i współczulne [13], a w stanie zapalnym stawów obserwowano jego nadmierne miejscowe wytwarzanie [9, 16].
GDNF w mózgu dorosłej myszy pochodzi z nielicznej grupy komórek. Około 95% komórek prążkowia wytwarzających GDNF to interneurony zawierające parwalbuminę, które stanowią około 0,7% wszystkich neuronów prążkowia [5]. Pozostałe komórki źródłowe to interneurony cholinergiczne i somatostatynowe [5]. Ekspresja genu GDNF w prążkowiu myszy wyraźnie narasta w pierwszych dwóch–trzech tygodniach po urodzeniu [5]. Aksony neuronów dopaminergicznych pobierają więc czynnik troficzny w miejscu swojego zakończenia, podobnie jak neurony zależne od NGF.
Poza ośrodkowym układem nerwowym GDNF pełni funkcje niezwiązane z neuronami dopaminergicznymi. W jądrze wytwarzają go komórki Sertolego, a jego ilość decyduje o tym, czy niezróżnicowane spermatogonie odnawiają swoją pulę, czy wchodzą na drogę różnicowania [17]. Sygnał przez receptor RET jest ponadto potrzebny w rozwoju nerek i jelitowego układu nerwowego [3]. GDNF działa więc poza mózgiem w kilku układach narządów, a w samym mózgu pochodzi z nielicznej grupy interneuronów [3, 5].
2. Mechanizm działania i funkcje
2.1. Receptory i punkty uchwytu
NGF działa przez dwa receptory błonowe o odmiennych następstwach. Receptor TrkA jest kinazą tyrozynową, która po związaniu dojrzałego NGF przekazuje sygnał przeżycia i wzrostu wypustek [1]. Receptor p75NTR wiąże wszystkie neurotrofiny i należy do nadrodziny receptorów czynnika martwicy nowotworów [1]. Jego pobudzenie uruchamia czynnik jądrowy kappa B (NF-κB), regulujący geny odpowiedzi zapalnej i przeżycia, oraz kinazę JNK, czyli kinazę białka Jun związaną z odpowiedzią na stres [1].
Prekursor proNGF trafia do innego punktu uchwytu niż postać dojrzała. Wiąże się jednocześnie z p75NTR i z sortyliną, a dopiero ten trójczłonowy kompleks przekazuje sygnał apoptozy [10]. Nie wszystkie komórki wyposażone w p75NTR odpowiadają na proNGF, a brakującym ogniwem okazała się właśnie sortylina [10]. Autorzy opisali ją jako tak zwany przełącznik molekularny, czyli białko, od którego obecności zależy, czy prekursor wywoła śmierć komórki.
GDNF nie wiąże się bezpośrednio z receptorem RET. Najpierw łączy się z koreceptorem GFRα1, zakotwiczonym w błonie przez glikozylofosfatydyloinozytol, czyli lipidową kotwicę bez części wewnątrzkomórkowej [18]. Dopiero kompleks GDNF z GFRα1 aktywuje RET, który fosforyluje własne reszty tyrozynowe [18]. Rozpuszczalna postać GFRα1 podana z zewnątrz pozwala na aktywację RET także w komórkach, które własnego koreceptora nie mają [18]. Kinaza RET przekazuje sygnały także pozostałych ligandów rodziny GFL, za każdym razem z udziałem koreceptora z rodziny GFRα [3]. Mutacje inaktywujące RET są u człowieka główną przyczyną choroby Hirschsprunga, czyli braku zwojów nerwowych w ścianie jelita grubego [3]. Wynika z tego, że ten sam receptor jest punktem uchwytu sygnału troficznego w mózgu i warunkiem rozwoju unerwienia jelita.
2.2. Kaskada sygnałowa
NGF działa na neuron zwykle w miejscu odległym od jądra komórkowego, bo komórka docelowa wydziela go przy zakończeniu aksonu. W spoczynku receptory TrkA w błonie zakończenia nie przekazują sygnału. Związanie NGF uruchamia aktywność kinazową receptora i przyłączenie białek sygnałowych [1]. Od receptora sygnał biegnie trzema głównymi drogami: przez białko Ras i kinazy aktywowane mitogenami (MAPK), przez kinazę fosfatydyloinozytolu 3 (PI3K) oraz przez fosfolipazę C gamma 1 (PLCγ1) [1]. Za pośrednictwem tych szlaków neurotrofiny sterują przeżyciem neuronu, wzrostem aksonu i ekspresją białek potrzebnych do jego czynności [1].
Sygnał musi następnie pokonać całą długość aksonu, od zakończenia do ciała komórki. Według modelu tak zwanego endosomu sygnałowego kompleks NGF z ufosforylowanym TrkA zostaje wchłonięty do pęcherzyka błonowego w zakończeniu aksonu [19]. Pęcherzyk jest przenoszony wstecznie wzdłuż aksonu do ciała komórki. Tam receptor nadal aktywny uruchamia szlaki przeżycia i zmienia ekspresję genów [19]. W hodowlach przedziałowych wykazano też drugi mechanizm, w którym sygnał przeżycia dociera do ciała komórki bez samej cząsteczki NGF [19]. Neuron dostaje więc informację o tym, czy jego akson dotarł do właściwej tkanki docelowej.
Przebieg sygnału NGF można zapisać w skrócie:
NGF w tkance docelowej → TrkA w zakończeniu aksonu (fosforylacja) → Ras/MAPK, PI3K, PLCγ1 → endosom sygnałowy → transport wsteczny → ciało komórki: szlaki przeżycia, ekspresja genów
Sygnał GDNF przebiega przez inną kinazę, ale z podobnym skutkiem. Kompleks GDNF z GFRα1 powoduje autofosforylację RET, a ufosforylowany RET uruchamia szlaki, które regulują przeżycie, migrację, różnicowanie i metabolizm komórki [3, 18]. Oba czynniki kończą więc swój szlak podobnym stanem neuronu, czyli podtrzymaniem jego przeżycia mimo odmiennych receptorów [1, 3].
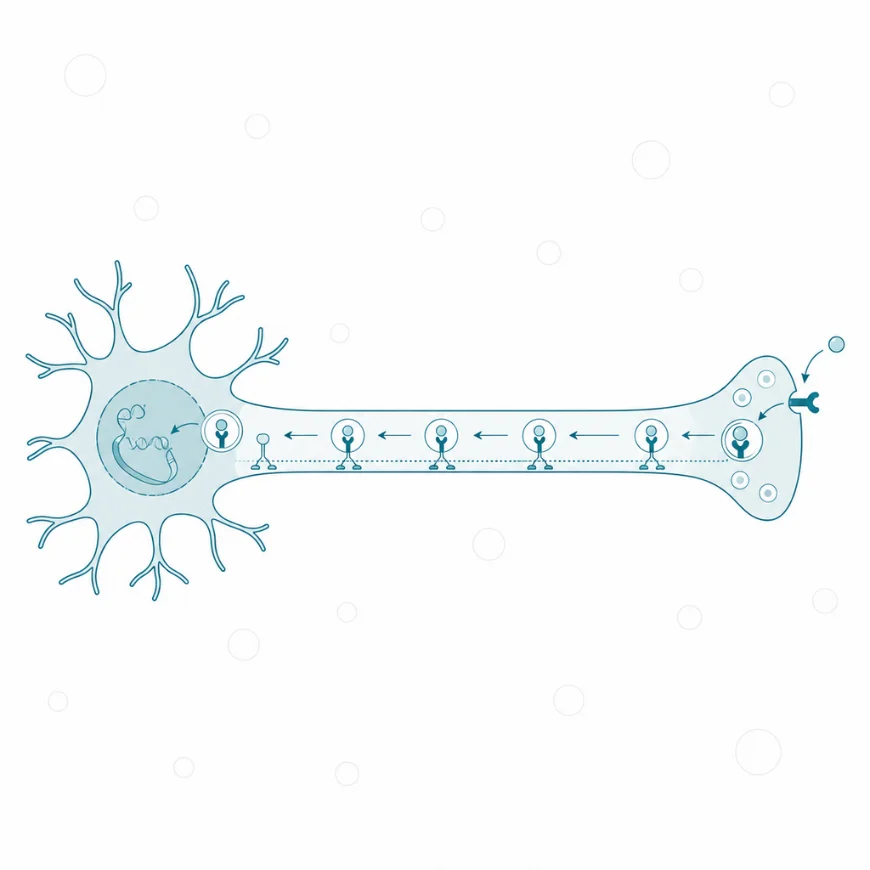
Sygnał wędruje wstecznie wzdłuż aksonu, z zakończenia do ciała komórki, w pęcherzyku razem z receptorem. Taka droga zajmuje godziny.
2.3. Funkcje
2.3.1. Przeżycie neuronów czuciowych i współczulnych
NGF decyduje o tym, które neurony zwojów czuciowych i współczulnych przetrwają okres rozwoju. W zarodku powstaje ich więcej, niż zdoła pozyskać NGF z tkanek docelowych, a komórki pozbawione tego sygnału obumierają [1]. Myszy z wyłączonym genem NGF tracą znaczną część neuronów zwojów rdzeniowych i współczulnych [4]. W zwojach rdzeniowych ubytek dotyczy głównie małych i średnich neuronów peptydergicznych, czyli komórek przewodzących informację o bodźcach uszkadzających [4]. Zwierzęta te nie reagują na bodźce mechaniczne o sile uszkadzającej [4]. Pozostałe neurotrofiny nie przejmują roli NGF w tych komórkach [4].
GDNF uzupełnia działanie NGF w części tych samych populacji. Myszy pozbawione genu GDNF mają przy urodzeniu ubytki neuronów zwojów rdzeniowych, współczulnych i zwoju węzłowego nerwu błędnego [14]. Dwa czynniki z odrębnych rodzin podtrzymują więc obwodowy układ autonomiczny i czuciowy równolegle. Zależność ta sprawia, że ilość czynnika wydzielanego przez tkankę docelową dopasowuje liczbę neuronów do wielkości obszaru, który mają unerwić [1].
2.3.2. Utrzymanie fenotypu neuronów cholinergicznych
NGF jest w mózgu czynnikiem troficznym neuronów cholinergicznych przodomózgowia podstawnego, które unerwiają korę i hipokamp i należą do układu cholinergicznego. Fenotyp cholinergiczny tych komórek, czyli zdolność do wytwarzania i uwalniania acetylocholiny, ściśle zależy od NGF docierającego z tkanek docelowych [15]. Zależność ta ma jednak inny charakter niż w zwojach obwodowych. U myszy pozbawionych NGF neurony cholinergiczne przodomózgowia różnicują się i zachowują swoje znaczniki przez cały okres życia tych zwierząt [4]. NGF nie jest więc potrzebny do ich powstania, lecz do podtrzymania cech, które decydują o ich czynności [4, 15].
Neurony te uczestniczą w wielu procesach poznawczych, dlatego od ich stanu zależy sprawność funkcji, które kora i hipokamp wykonują z udziałem acetylocholiny [15]. NGF zapobiega obumieraniu tych komórek i poprawia ich stan czynnościowy [20]. Zależność od dopływu NGF z tkanek docelowych dotyczy utrzymania fenotypu dojrzałych neuronów, więc dotyczy także dorosłych, a nie tylko okresu rozwoju [15]. Właśnie ta zależność stała się podstawą prób wykorzystania NGF w leczeniu choroby Alzheimera [20].
2.3.3. Uwrażliwianie na ból
NGF zmienia pobudliwość dojrzałych neuronów czuciowych, niezależnie od swojej roli w ich rozwoju [16]. Działa na zakończenia włókien bólowych i pobudza kanał TRPV1, czyli receptor reagujący na ciepło i kapsaicynę [16]. Zakończenia te uwalniają wtedy neuropeptydy, takie jak peptyd związany z genem kalcytoniny (CGRP) i substancja P, czyli mediatory bólu [16]. Skutkiem jest uwrażliwienie obwodowe, a także ośrodkowe, czyli wzmożona odpowiedź neuronów rdzenia kręgowego na sygnały z obwodu [16].
Działanie to potwierdzono u ludzi. W badaniu fazy I z randomizacją zdrowi ochotnicy po dożylnym albo podskórnym podaniu rekombinowanego NGF zgłaszali ból mięśni, głównie mięśni tułowia i opuszkowych [21]. Nasilenie bólu zależało od dawki, a kobiety wydawały się bardziej wrażliwe od mężczyzn [21]. Po podaniu podskórnym w miejscu wstrzyknięcia utrzymywała się przeczulica bólowa trwająca do siedmiu tygodni [21]. Pojedyncze podanie NGF wystarczało więc, by wywołać u zdrowych osób miejscową przeczulicę utrzymującą się do siedmiu tygodni, co czyni NGF punktem uchwytu leków przeciwbólowych.
2.3.4. Podtrzymanie neuronów dopaminergicznych
GDNF jest silnie działającym czynnikiem przeżycia neuronów dopaminergicznych śródmózgowia, które tworzą drogę z istoty czarnej do prążkowia w obrębie układu dopaminergicznego. W hodowlach zarodkowych GDNF zwiększał przeżycie tych neuronów, rozrost ich wypustek i wychwyt dopaminy [2]. W mózgu czynnik ten pochodzi z prążkowia, czyli z obszaru, w którym kończą się aksony tych neuronów [5]. Układ ten odpowiada więc modelowi troficznemu opisanemu dla NGF.
Rola endogennego GDNF u dorosłego zwierzęcia pozostaje przedmiotem sporu. W 2008 roku zespół Pascuala wyłączył gen GDNF u dorosłych myszy i opisał postępujące spowolnienie ruchowe oraz obumieranie neuronów katecholaminergicznych, w tym w istocie czarnej, polu brzusznym nakrywki i miejscu sinawym [22]. W 2015 roku zespół Kopry, stosując trzy uzupełniające się metody obniżenia GDNF, nie stwierdził utraty tych neuronów u dorosłych myszy [23]. Autorzy drugiej pracy określili dostępne dane o fizjologicznej roli GDNF w dorosłym mózgu jako sprzeczne [23]. Od rozstrzygnięcia zależy, czy niedobór własnego GDNF może być przyczyną zwyrodnienia neuronów dopaminergicznych, czy białko to działa na nie głównie jako czynnik podany z zewnątrz.
2.4. Inaktywacja i wydalanie
Ilość NGF w tkance wyznacza kaskada enzymów działająca w tym samym miejscu, w którym neuron uwolnił białko [9]. Neurony kory uwalniają razem z proNGF aktywator plazminogenu, plazminogen, prekursor metaloproteinazy macierzy 9 (MMP-9) oraz ich naturalne inhibitory, neuroserpinę i tkankowy inhibitor metaloproteinaz [9]. Plazmina przekształca proNGF w postać dojrzałą. Metaloproteinaza MMP-9, czyli enzym trawiący białka macierzy zewnątrzkomórkowej, rozkłada następnie dojrzały NGF [9]. Zahamowanie enzymów tej kaskady w mózgu zwierząt doświadczalnych wyraźnie zmieniało tkankowe stężenia proNGF i dojrzałego NGF [9].
Druga droga usuwania NGF z otoczenia komórki prowadzi przez sam receptor. Kompleks NGF z TrkA ulega wchłonięciu do pęcherzyka w zakończeniu aksonu i wraz z nim przemieszcza się do ciała komórki [19]. Ta sama droga, która przenosi sygnał, usuwa więc ligand z otoczenia zakończenia aksonu. Ilość dojrzałego NGF dostępna dla receptorów zależy zatem od równowagi między jego tworzeniem z prekursora a rozkładem przez MMP-9 [9, 15].
3. Zaburzenia i modyfikacja
3.1. Niedobór – przyczyny i następstwa
Niedobór sygnału NGF u człowieka ma postać rzadkich chorób dziedzicznych, w których uszkodzony jest gen receptora albo samego czynnika. Wrodzona niewrażliwość na ból z anhydrozą to choroba dziedziczona autosomalnie recesywnie [24]. Chorzy nie reagują na bodźce bolesne, nie pocą się, mają nawracające epizody gorączki o niewyjaśnionej przyczynie, skłonność do samookaleczeń i niepełnosprawność intelektualną [24]. U trzech niespokrewnionych chorych z rodzin z pokrewieństwem rodziców wykryto mutacje w domenie kinazowej genu NTRK1, kodującego receptor TrkA [24]. Brak pocenia się wskazuje, że układ NGF–TrkA jest u człowieka potrzebny także do termoregulacji przez wydzielanie potu [24].
Mutacja w samym genie NGF daje obraz łagodniejszy i węższy. W dużej rodzinie z północnej Szwecji chorzy mieli upośledzone czucie bólu głębokiego i temperatury, przy zachowanych zdolnościach umysłowych i większości innych czynności neurologicznych [25]. W nerwach obwodowych stwierdzono ciężki ubytek włókien niezmielinizowanych i umiarkowany ubytek cienkich włókien zmielinizowanych [25]. Autorzy uznali, że ta mutacja oddziela działanie NGF na obwodowe drogi bólowe od jego udziału w rozwoju czynności ośrodkowych, takich jak zdolności umysłowe [25].
Następstwa niedoboru GDNF poznano na modelach mysich. Myszy z jednym nieczynnym allelem genu GDNF tracą rezerwę komórek macierzystych spermatogenezy, choć drugi allel pozostaje sprawny [17]. Dla prawidłowego odnawiania tych komórek liczy się więc ilość GDNF, a nie sama jego obecność [17]. Niedobór GDNF obejmuje zatem, obok neuronów, narządy, w których czynnik ten steruje odnawianiem albo rozwojem komórek [14, 17].
3.2. Nadmiar – przyczyny i następstwa
Nadmiar NGF opisuje się przede wszystkim jako następstwo stanów zapalnych i zwyrodnieniowych tkanek [9, 16]. W chorobie zwyrodnieniowej stawów i w zwyrodnieniu krążka międzykręgowego NGF jest jednym z głównych mediatorów bólu przewlekłego [16]. NGF wchodzi w złożone zależności z cytokinami zapalnymi, takimi jak interleukina 1β (IL-1β) i czynnik martwicy nowotworów alfa (TNF-α), czyli białkami sygnałowymi podtrzymującymi zapalenie [16]. W tkance objętej procesem zwyrodnieniowym wzrost ilości NGF staje się przez to jednym z czynników podtrzymujących ból [9, 16]. NGF uczestniczy przy tym w przebudowie kości i w tworzeniu naczyń, więc jego nadmiar i jego blokada zmieniają w stawie więcej niż samo odczuwanie bólu [16].
Nadmiar GDNF opisano w modelu transgenicznym myszy z nadmiernym wytwarzaniem tego czynnika [17]. Niezróżnicowane spermatogonie gromadziły się wtedy w jądrach, nie odpowiadały prawidłowo na sygnały różnicujące, a pod wpływem kwasu retinowego ulegały apoptozie [17]. U starszych zwierząt regularnie powstawały nieprzerzutujące guzy jąder [17]. Ten sam czynnik, którego niedobór wyczerpuje pulę komórek macierzystych, w nadmiarze zatrzymuje je w stanie niezróżnicowanym. Ilość GDNF działa więc jak regulator proporcji między odnawianiem a różnicowaniem, a nie jak prosty sygnał wzrostu.
3.3. Rola w patogenezie chorób
W chorobie Alzheimera neurony cholinergiczne przodomózgowia podstawnego i ich zakończenia w korze i hipokampie ulegają zanikowi [15]. Ponieważ fenotyp tych komórek zależy od NGF, pierwotnie tłumaczono ten zanik niedoborem czynnika troficznego [15]. Hipotezę tę porzucono, gdy w mózgach chorych stwierdzono prawidłową syntezę NGF i obfitość jego prekursora [15]. Zespół Cuello zaproponował model, w którym przyczyną nie jest brak genu ani białka, lecz zaburzenie przemian NGF w tkance, czyli dojrzewania prekursora i rozkładu postaci dojrzałej [9, 15]. Według tego modelu neurony cholinergiczne otrzymują za mało dojrzałego NGF mimo jego prawidłowej produkcji. Zaburzenia tych przemian opisano już w stadium przedklinicznym choroby [15]. Autorzy przedstawiają ten model jako własną hipotezę wyjaśniającą zanik neuronów cholinergicznych, a nie jako ustalenie zamknięte [15].
W chorobie Parkinsona dochodzi do postępującego zwyrodnienia neuronów dopaminergicznych śródmózgowia, czyli tej populacji, dla której GDNF jest silnym czynnikiem przeżycia [2]. W gryzoniowych i naczelnych modelach choroby GDNF wywierał działanie naprawcze na układ dopaminergiczny [11]. Nie wynika z tego, że choroba jest skutkiem niedoboru GDNF. Rola własnego GDNF w utrzymaniu tych neuronów u dorosłych zwierząt jest sporna, a dane z doświadczeń z wyłączeniem genu są sprzeczne [22, 23]. GDNF jest więc w chorobie Parkinsona przede wszystkim kandydatem na lek, a nie potwierdzonym ogniwem patogenezy [11, 22, 23].
W przewlekłym bólu mięśniowo-szkieletowym NGF jest ogniwem mechanizmu bólu. Świadczy o tym zmniejszenie bólu po zablokowaniu NGF przeciwciałami u chorych z chorobą zwyrodnieniową stawów i przewlekłym bólem krzyża [7]. Te same badania ujawniły jednak, że blokadzie NGF towarzyszą powikłania stawowe, co zgadza się z udziałem tego czynnika w przebudowie kości [7, 16, 26].
3.4. Punkt uchwytu leków
NGF jest celem dwóch przeciwnych strategii leczniczych: blokowania w bólu przewlekłym i dostarczania w chorobach, w których brakuje sygnału troficznego. Tanezumab to przeciwciało monoklonalne skierowane przeciw NGF, czyli białko odporności wytworzone tak, by wiązało i wyłączało ten czynnik [7]. W metaanalizie sieciowej 29 badań z randomizacją, obejmujących 27 747 chorych z chorobą zwyrodnieniową stawów albo przewlekłym bólem krzyża, tanezumab zmniejszał ból w porównaniu z placebo, a standaryzowana różnica średnich wyniosła −0,36 [7]. Wiązał się jednak z blisko czterokrotnie większym ryzykiem powikłań stawowych i z częstszymi zaburzeniami czucia obwodowego [7]. W metaanalizie 11 badań fazy III z udziałem 11 455 chorych z chorobą zwyrodnieniową stawu kolanowego lub biodrowego tanezumab w małych dawkach zwiększał w porównaniu z placebo częstość szybko postępującej choroby zwyrodnieniowej stawów, bez istotnej różnicy w częstości wymiany stawu [26]. Niepewność co do bezpieczeństwa odległego zatrzymała rejestrację przeciwciał anty-NGF [7].
Dostarczanie NGF przyniosło wynik dodatni w chorobie rogówki. Neurotroficzne zapalenie rogówki to rzadka choroba zwyrodnieniowa wynikająca z utraty unerwienia rogówki [8]. W badaniu fazy II z randomizacją u 156 chorych, w ocenie po czterech tygodniach miejscowego stosowania rekombinowanego ludzkiego NGF, rogówka zagoiła się u 54,9% i 58,0% chorych w grupach leczonych, wobec 19,6% w grupie otrzymującej nośnik [8]. Ponad 96% chorych, u których nastąpiło wygojenie, pozostało bez nawrotu w okresie obserwacji [8]. Wynik w chorobie Alzheimera był odmienny. W badaniu fazy II z randomizacją u 49 chorych wprowadzenie genu NGF za pomocą wektora wirusowego do jądra podstawnego Meynerta było dobrze tolerowane, ale po 24 miesiącach nie zmieniło przebiegu zaburzeń poznawczych w porównaniu z pozorowanym zabiegiem [20].
GDNF badano w chorobie Parkinsona we wlewach bezpośrednio do skorupy. Trzy kolejne badania tej strategii dały wyniki różne pod względem klinicznym, ale zgodne w pozytonowej tomografii emisyjnej (PET), czyli w obrazowaniu wychwytu znakowanego prekursora dopaminy przez zakończenia nerwowe.
| Badanie | Układ | Chorzy | Wynik kliniczny | Wychwyt znacznika dopaminy w PET |
| Gill 2003 | otwarte, faza I | 5 | poprawa ruchowa o 39% po roku | wzrost o 28% po 18 miesiącach |
| Lang 2006 | z randomizacją, wlew ciągły | 34 | różnica wobec placebo nieistotna po 6 miesiącach | wzrost o 32,5% wobec placebo |
| Whone 2019 | z randomizacją, wlewy przerywane | 41 | różnica wobec placebo nieistotna po 40 tygodniach | wzrost w całej skorupie tylko w grupie leczonej |
W otwartym badaniu fazy I pięciu chorych uzyskało po roku poprawę sprawności ruchowej bez leków o 39%, a obraz PET wskazywał na większy zapas dopaminy w skorupie [11]. Badanie z randomizacją u 34 chorych nie potwierdziło korzyści klinicznej, choć wychwyt znacznika dopaminy był w grupie leczonej większy o 32,5% [12]. U trzech chorych pojawiły się przeciwciała neutralizujące GDNF, a u trzech powikłania związane z urządzeniem wymagały zabiegu: w dwóch przypadkach przemieszczenia cewnika, w jednym usunięcia urządzenia [12]. Autorzy uznali za niepewne, czy do wyniku ujemnego przyczyniły się różnice techniczne wobec badań otwartych [12]. W badaniu z 2019 roku nowa technika podania objęła całą skorupę i zwiększyła w niej wychwyt znacznika, ale pierwszorzędowy punkt końcowy nie został osiągnięty [6]. W analizie post hoc dziewięciu chorych z grupy leczonej, czyli 43%, i żaden z grupy placebo uzyskało dużą poprawę ruchową [6]. Rozbieżność między wyraźnym efektem obrazowym a brakiem różnicy klinicznej w pierwszorzędowym punkcie końcowym pozostaje niewyjaśniona, a autorzy przedstawili kilka jej możliwych przyczyn [6].
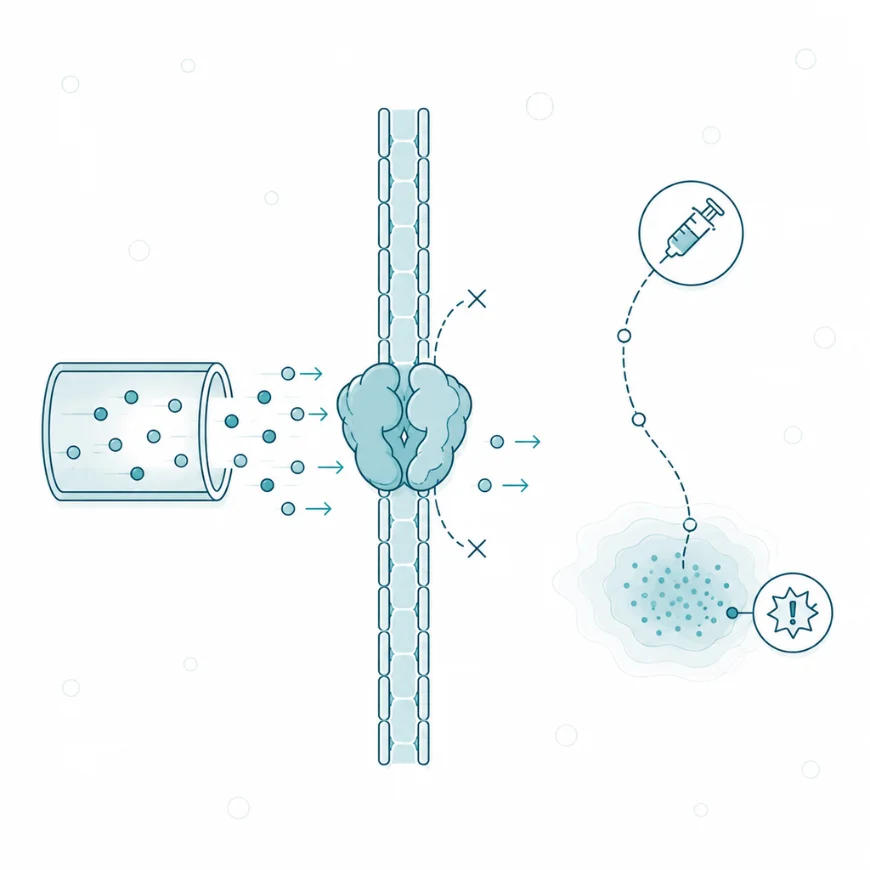
Próby kliniczne zawiodły, bo duże białko nie przechodzi przez barierę krew-mózg, a podanie miejscowe daje działania niepożądane.
3.5. Modyfikacja i wsparcie suplementacyjne
Wpływ wysiłku fizycznego na stężenia czynników neurotroficznych we krwi człowieka zbadano głównie dla BDNF [27]. W metaanalizie 22 badań z udziałem 628 zdrowych dorosłych pojedynczy wysiłek wytrzymałościowy przejściowo podnosił stężenie BDNF we krwi, a pozostałe oceniane czynniki to naczyniowo-śródbłonkowy czynnik wzrostu i insulinopodobny czynnik wzrostu 1 [27]. NGF i GDNF nie znalazły się wśród czynników ocenianych w tej syntezie [27]. Na podstawie tej syntezy nie da się więc ocenić wpływu wysiłku na te dwa białka u człowieka, a przenoszenie na nie wyników dla BDNF nie ma podstawy.
Wpływ substancji z katalogu suplementów na NGF i GDNF opisano w badaniach na komórkach i zwierzętach [28–30]. Wyciąg z soplówki jeżowatej zwiększał ekspresję genu NGF i wydzielanie białka w ludzkich komórkach astrocytomy, a u myszy karmionych suszonym grzybem podnosił ekspresję NGF w hipokampie [28]. Hericenony C, D i E, czyli związki wyizolowane z owocników grzyba, tego efektu w tych komórkach nie wywoływały [28]. W badaniu z randomizacją u 30 osób z łagodnymi zaburzeniami poznawczymi soplówka poprawiała wyniki skali poznawczej w 8., 12. i 16. tygodniu, a cztery tygodnie po zakończeniu przyjmowania wyniki istotnie się pogorszyły [31]. Punktem końcowym była skala poznawcza, a nie stężenie NGF [31]. Acetylo-L-karnityna zwiększała stężenie NGF w ośrodkowym układzie nerwowym starych szczurów, a przy długotrwałym podawaniu zapobiegała spadkowi aktywności acetylotransferazy cholinowej [29]. Resweratrol zwiększał nawet sześciokrotnie wydzielanie GDNF przez astrocyty szczura w hodowli [30]. Działał co najmniej częściowo przez aktywację kinaz regulowanych sygnałem zewnątrzkomórkowym (ERK1/2) i czynnika transkrypcyjnego CREB, czyli białka wiążącego element odpowiedzi na cykliczny AMP [30].
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Soplówka | indukcja ekspresji genu NGF w komórkach astrocytomy, prawdopodobnie przez kinazę JNK | ↑ NGF | C (in vitro, myszy) |
| Acetylo-L-karnityna | wzrost stężenia i wykorzystania NGF w mózgu | ↑ NGF | C (stare szczury) |
| Resweratrol | pobudzenie wydzielania GDNF przez astrocyty (ERK1/2, CREB) | ↑ GDNF | C (in vitro) |
Wszystkie trzy wiersze opierają się na danych przedklinicznych, a w badaniu soplówki u ludzi punktem końcowym była skala poznawcza, nie stężenie NGF [31]. Zmiana ekspresji czynnika w hodowli albo w mózgu gryzonia nie przesądza o jego ilości w tkankach docelowych człowieka ani o skutku klinicznym.
4. Na co warto zwrócić uwagę
Stężenie NGF w płynach ustrojowych jest przedmiotem badań naukowych, a nie badaniem diagnostycznym o ustalonym znaczeniu. Oznaczenia NGF i cząsteczek uczestniczących w jego przemianach w płynie mózgowo-rdzeniowym i we krwi proponuje się jako możliwą pomoc w rozpoznaniu przedklinicznego stadium choroby Alzheimera [15]. Interpretację pojedynczego stężenia utrudnia to, że prekursor i postać dojrzała NGF działają przez różne receptory w przeciwnych kierunkach [10]. Wynik podający łączną ilość białka nie mówi więc, który z dwóch sygnałów przeważa w tkance.
Wyniki badań klinicznych NGF i GDNF są różne w zależności od choroby i drogi podania, więc nie dają się streścić jednym zdaniem o skuteczności. Rekombinowany NGF podawany miejscowo przyniósł korzyść w chorobie rogówki, a wprowadzenie genu NGF do mózgu w chorobie Alzheimera korzyści nie przyniosło [8, 20]. Przeciwciała blokujące NGF zmniejszają ból w chorobie zwyrodnieniowej stawów, a równocześnie zwiększają ryzyko powikłań stawowych [7]. Oba te wyniki są prawdziwe jednocześnie i żaden nie unieważnia drugiego.
W próbach z GDNF rozbieżność między badaniami otwartymi a badaniami z randomizacją ma co najmniej jedną przyczynę metodologiczną. Badania otwarte nie mają grupy porównawczej, a w obu badaniach z randomizacją ocena ruchowa poprawiła się także w grupie placebo. W badaniu z 2019 roku ocena ruchowa bez leków poprawiła się o 11,8% w grupie placebo, wobec 17,3% w grupie leczonej [6]. W badaniu z 2006 roku analogiczne wartości wynosiły 4,5% i 10,0% [12]. Duża poprawa w pierwszym otwartym badaniu na pięciu chorych nie jest więc wystarczającą miarą działania GDNF [11, 12]. Wzrost wychwytu znacznika dopaminy w PET powtarzał się jednak we wszystkich trzech badaniach, co wskazuje na oddziaływanie białka na układ dopaminergiczny skorupy [6, 11, 12].
Soplówka jeżowata, acetylo-L-karnityna i resweratrol podnosiły ilość NGF albo GDNF w doświadczeniach przedklinicznych, a nie w pomiarach u ludzi [28–30]. Opis tych substancji jako podnoszących NGF u człowieka jest więc ekstrapolacją z hodowli komórkowych i badań na gryzoniach. Decyzja o leczeniu chorób, w których NGF i GDNF są punktem uchwytu, należy do lekarza prowadzącego, który zna aktualny status rejestracyjny leków w Polsce.