1. Charakterystyka BDNF
1.1. Definicja i klasyfikacja
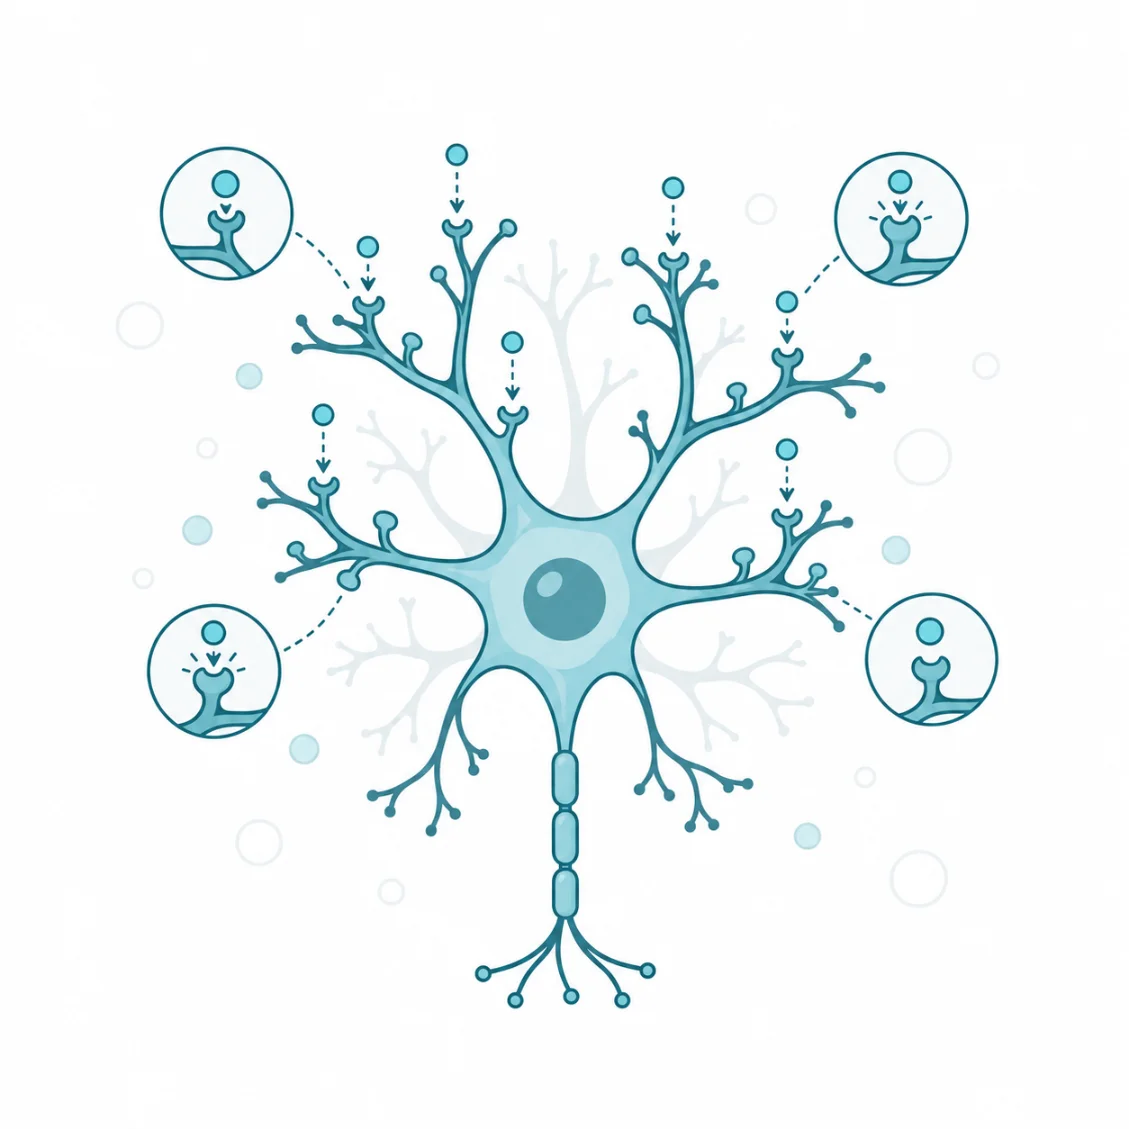
Czynnik neurotroficzny pochodzenia mózgowego (ang. brain-derived neurotrophic factor, BDNF) to białko sygnałowe należące do rodziny neurotrofin. Neurotrofiny to czynniki wzrostu regulujące przeżycie, dojrzewanie i czynność neuronów. Rodzina ta obejmuje u ssaków cztery cząsteczki: czynnik wzrostu nerwów NGF, BDNF oraz neurotrofiny NT-3 i NT-4/5. Wszystkie działają przez dwa typy receptorów. Pierwszy to receptorowe kinazy tyrozynowe z grupy Trk, drugi to receptor p75NTR, wspólny dla całej rodziny [3]. BDNF wiąże się z największym powinowactwem z receptorem TrkB i to on wykonuje jego działanie w ośrodkowym układzie nerwowym.
BDNF różni się od trzech pojęć, z którymi bywa mylony. Nie jest neuroprzekaźnikiem. Nie przenosi sygnału przez szczelinę synaptyczną w skali milisekund i nie ma własnego transportera zwrotnego. Jego działanie polega na uruchomieniu kaskady enzymatycznej i na zmianie ekspresji genów, czyli rozgrywa się w skali minut i godzin. Nie jest też tożsamy z NGF, choć został wyodrębniony jako drugi czynnik neurotroficzny po nim. Obie cząsteczki mają odrębne receptory i wspierają inne populacje komórek nerwowych [1, 2]. Największe znaczenie ma rozróżnienie trzecie. Postać dojrzała BDNF i jej prekursor proBDNF nie są dwoma stadiami tej samej czynności, lecz dwiema cząsteczkami o odmiennych receptorach i przeciwnych skutkach [4, 5]. Przymiotnik „neurotroficzny” oznacza przy tym utrzymywanie komórki przy życiu i sterowanie jej wzrostem, nie zaś dostarczanie substratów energetycznych.
Zakres pojęcia obejmuje jedno białko kodowane przez gen BDNF. Występuje ono w organizmie w trzech postaciach: prekursora wewnątrzkomórkowego, wydzielanego proBDNF i postaci dojrzałej powstającej z niego przez cięcie. Pojęcie nie obejmuje natomiast całej aktywności troficznej mózgu, na którą składają się pozostałe neurotrofiny oraz czynniki spoza tej rodziny. Osobne hasło uzasadnia pozycja tej cząsteczki w fizjologii dojrzałego mózgu. Spośród czterech neurotrofin ssaków BDNF ma w ośrodkowym układzie nerwowym najszerszy zakres ekspresji [3]. Zbiegają się na nim ponadto trzy odrębne wątki badawcze: mechanizm utrwalania pamięci, działanie leków przeciwdepresyjnych i wpływ wysiłku fizycznego na mózg [10, 17, 22].
1.2. Budowa i właściwości BDNF
BDNF jest niewielkim białkiem zasadowym i działa jako dimer dwóch identycznych łańcuchów. Postać dojrzała ma masę cząsteczkową około dwunastu tysięcy, a jej punkt izoelektryczny przekracza dziesięć [1]. Oznacza to, że w środowisku obojętnym cząsteczka niesie ładunek dodatni. Ta jedna cecha ma następstwo praktyczne. Dodatnio naładowane białko wiąże się ze składnikami macierzy zewnątrzkomórkowej i powierzchni komórek, które niosą ładunek ujemny. Nie rozprzestrzenia się więc swobodnie, lecz działa w pobliżu miejsca uwolnienia.
Trzon cząsteczki tworzy węzeł cystynowy, czyli układ trzech przeplatających się mostków dwusiarczkowych, wspólny dla wszystkich neurotrofin [3]. Struktura ta czyni białko odpornym na rozwinięcie i zarazem sztywnym. Stąd o wybiórczości receptorowej decydują nieliczne pętle na jego powierzchni, a nie ogólny kształt cząsteczki. Prekursor proBDNF jest około dwa i pół razu większy, ponieważ zawiera dodatkowo propeptyd. Propeptyd pełni dwie role naraz. Kieruje fałdowaniem dojrzałej części i sortowaniem do pęcherzyków, a po odcięciu pozostaje w komórce jako samodzielna cząsteczka o własnym działaniu na synapsę [7, 32].
Z białkowego charakteru BDNF wynika ograniczenie, które przesądza o badanych drogach podania. Cząsteczka tej wielkości nie przenika przez błony biologiczne biernie. W przewodzie pokarmowym ulega trawieniu jak każde inne białko pokarmowe. Jej przechodzenie przez barierę krew-mózg wymaga natomiast układu przenośnikowego o ograniczonej wydajności [27].
1.3. Rys historyczny
Przed rokiem 1982 hipoteza neurotroficzna opierała się na jednej cząsteczce. Rita Levi-Montalcini i Viktor Hamburger badali zarodki kury i wyprowadzili z tych badań wniosek o konkurencji. O przeżyciu neuronu rozstrzyga według niego dostęp do czynnika wydzielanego przez tkankę, którą ten neuron unerwia. Jedynym poznanym czynnikiem tego rodzaju był NGF. Kłopot polegał na tym, że NGF nie podtrzymywał przy życiu wielu populacji neuronów, w tym większości komórek ośrodkowego układu nerwowego. Spór dotyczył więc tego, czy hipoteza jest błędna, czy też NGF jest pierwszym przedstawicielem szerszej rodziny.
Rozstrzygnięcie przyniosła praca Yves-Alaina Bardego, Davida Edgara i Hansa Thoenena z 1982 roku. Zespół oczyścił z mózgu świni białko podtrzymujące przeżycie i wzrost wypustek zarodkowych neuronów czuciowych kury. Z około półtora kilograma tkanki uzyskano ilość rzędu mikrograma [1]. Oczyszczona cząsteczka różniła się od NGF właściwościami antygenowymi i zakresem działania. Przesądziło to, że mechanizm troficzny opiera się na rodzinie białek, a nie na jednej substancji. Kolejne dekady tę rodzinę uzupełniły, a myszy pozbawione poszczególnych genów pokazały, jak wąsko każdy z czynników jest wyspecjalizowany [2].
Drugie rozstrzygnięcie zapadło znacznie później i dotyczyło samego BDNF. Do początku lat dwutysięcznych prekursor traktowano jako nieczynną postać przejściową. W 2005 roku zespół Newtona Woo i Bai Lu opisał u myszy działanie odwrotne. ProBDNF przez receptor p75NTR ułatwia długotrwałe osłabienie synaptyczne, czyli zjawisko przeciwne do wzmocnienia wywoływanego przez postać dojrzałą [5]. Od tej pracy BDNF opisuje się jako parę cząsteczek o przeciwnych kierunkach działania.
1.4. Synteza i źródła BDNF
Gen BDNF należy do genów o złożonej budowie regulacyjnej. Zamiast jednego promotora ma ich wiele. Powstające z nich transkrypty różnią się niekodującym egzonem początkowym przy wspólnym egzonie kodującym białko [8]. Rozwiązanie to pozwala tej samej komórce wytwarzać identyczne białko w odpowiedzi na różne bodźce. Pozwala też kierować poszczególne transkrypty do różnych przedziałów komórki. Właśnie dlatego gen ten jest jednym z klasycznych przykładów ekspresji zależnej od aktywności neuronu.
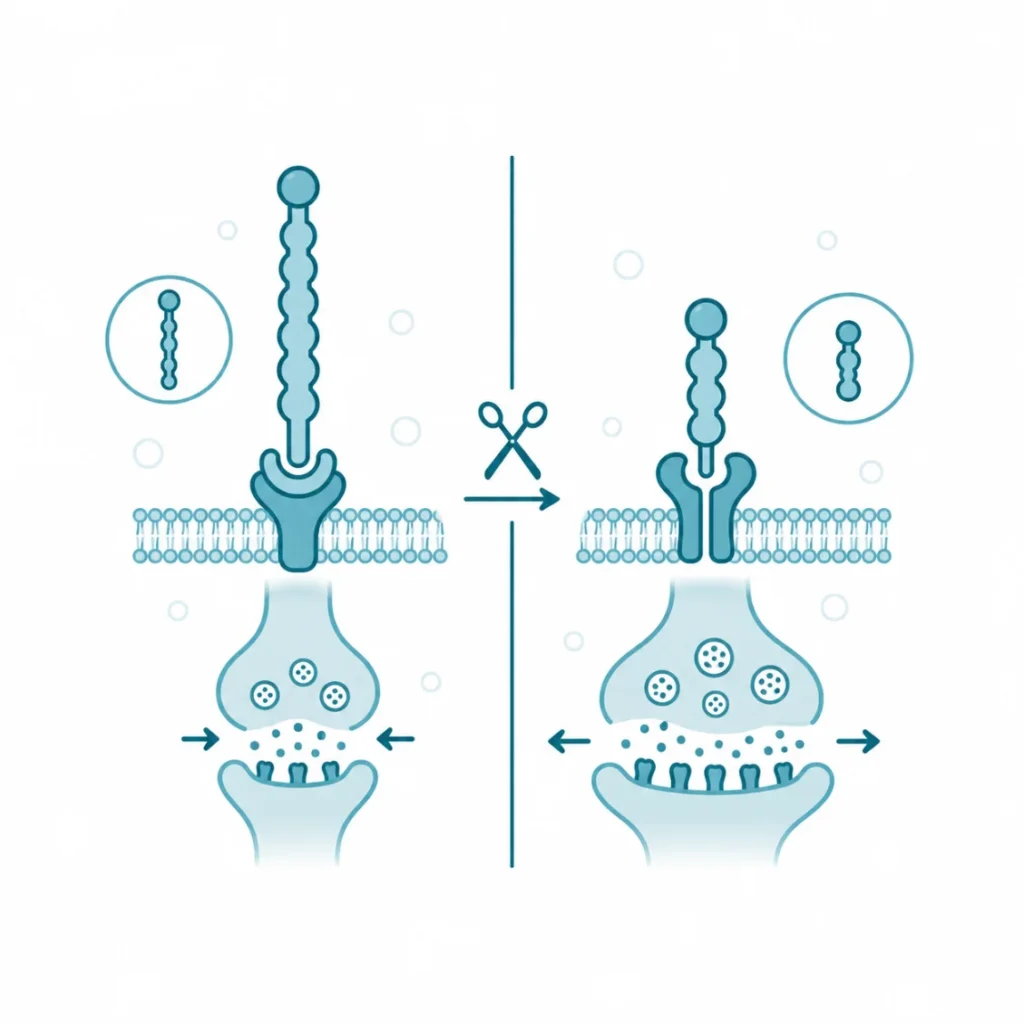
Droga powstawania cząsteczki biegnie przez kolejne przedziały wydzielnicze. Na rybosomach siateczki śródplazmatycznej powstaje preproBDNF, z którego po odcięciu sekwencji sygnałowej zostaje proBDNF. Prekursor dimeryzuje i przechodzi do aparatu Golgiego. Tam zostaje zapakowany do pęcherzyków o gęstym rdzeniu, czyli do przedziału wydzielania regulowanego [7]. Cięcie prekursora do postaci dojrzałej przeprowadzają dwa odrębne zestawy enzymów. Wewnątrz komórki robią to furyna i konwertazy prohormonów. Poza komórką tną plazmina powstająca z plazminogenu oraz metaloproteinazy macierzy MMP-2 i MMP-9 [4]. Cięcie zewnątrzkomórkowe zachodzi już po wydzieleniu, więc ta sama komórka może uwolnić mieszaninę obu postaci. O jej składzie rozstrzyga wtedy lokalna aktywność proteolityczna.
Głównym źródłem BDNF w mózgu są neurony pobudzające. W hipokampie białko gromadzi się przede wszystkim w zakończeniach presynaptycznych [7]. Udział mają też komórki glejowe, ponieważ astrocyty zarówno wytwarzają BDNF, jak i go wychwytują, uczestnicząc w jego obrocie wokół synapsy [29]. Poza układem nerwowym cząsteczkę wytwarzają między innymi śródbłonek i mięśnie szkieletowe. Największym jej zasobem w krążeniu są płytki krwi, które magazynują ją w ziarnistościach [28].
1.5. Transport i frakcja aktywna
Pojęcie frakcji czynnej ma w przypadku BDNF inne znaczenie niż przy hormonach związanych z białkiem nośnikowym. O sile i kierunku sygnału rozstrzyga tutaj nie odsetek cząsteczek wolnych, lecz stosunek prekursora do postaci dojrzałej wokół synapsy [4, 32]. Pomiar sumy obu postaci nie odpowiada więc na pytanie, w którą stronę działa układ. W dojrzałym hipokampie myszy postać dojrzała i propeptyd występowały około dziesięciokrotnie obficiej niż proBDNF [7]. Warunkiem podstawowym jest zatem przewaga sygnału troficznego. Danych o tej proporcji w mózgu człowieka brakuje.
Wewnątrz neuronu BDNF jest przenoszony wzdłuż aksonu w kierunku zakończeń, a jego wydzielanie zachodzi głównie po stronie presynaptycznej [7]. Ustalenie to skorygowało wcześniejszy obraz oparty na hodowlach komórkowych, w którym główną rolę przypisywano uwalnianiu dendrytycznemu.
Przechodzenie BDNF przez barierę krew-mózg opisano u gryzoni jako transport wysycalny. Zachodzi on w obu kierunkach i jest ograniczony co do wydajności [27]. Odpowiednich danych u człowieka brakuje, dlatego wniosek o wymianie między krwią a mózgiem pozostaje przeniesieniem z modelu zwierzęcego. Ma to bezpośrednie znaczenie dla interpretacji oznaczeń. BDNF zawarty w płytkach uwalnia się podczas krzepnięcia próbki, przez co surowica i osocze dają wyniki nieporównywalne [28].
2. Mechanizm działania i funkcje BDNF
2.1. Receptory i punkty uchwytu
BDNF ma dwa punkty uchwytu o przeciwnych następstwach. O tym, do którego z nich trafi cząsteczka, rozstrzyga to, czy została przecięta. Postać dojrzała wiąże się z receptorem TrkB, kodowanym przez gen NTRK2, czyli z receptorową kinazą tyrozynową o dużym powinowactwie do tego ligandu [3]. Prekursor proBDNF wiąże się natomiast z receptorem p75NTR, należącym do nadrodziny receptorów czynnika martwicy nowotworów. Samo p75NTR nie wystarcza, ponieważ sygnał prowadzący do śmierci komórki wymaga współreceptora, którym jest sortylina [4, 5].
Receptor TrkB występuje w kilku postaciach i nie każda z nich przekazuje sygnał. Obok postaci pełnej długości komórki wytwarzają izoformy skrócone, pozbawione domeny kinazowej, z których najlepiej poznana jest TrkB.T1 [3, 30]. Izoformy te wiążą BDNF, ale nie uruchamiają kaskady. Działają więc jak pułapka na ligand i obniżają jego dostępność dla receptorów czynnych. Ich udział jest szczególnie duży w komórkach glejowych, co czyni z gleju regulator sygnału, a nie tylko jego źródło [29].
Przeciwstawność obu dróg widać najlepiej w skutkach komórkowych. Pobudzenie TrkB sprzyja przeżyciu komórki, rozrostowi wypustek i wzmocnieniu synapsy. Pobudzenie kompleksu p75NTR z sortyliną uruchamia natomiast apoptozę, cofanie neurytów i osłabienie synapsy [5, 6]. Ta sama komórka może więc otrzymać sygnał przeciwny bez zmiany ilości wydzielonego białka. Wystarczy, że zmieni się aktywność proteaz tnących prekursor [4]. Opis stanu układu przez samo stężenie BDNF pomija zatem zmienną, która o kierunku działania rozstrzyga.
2.2. Kaskada sygnałowa
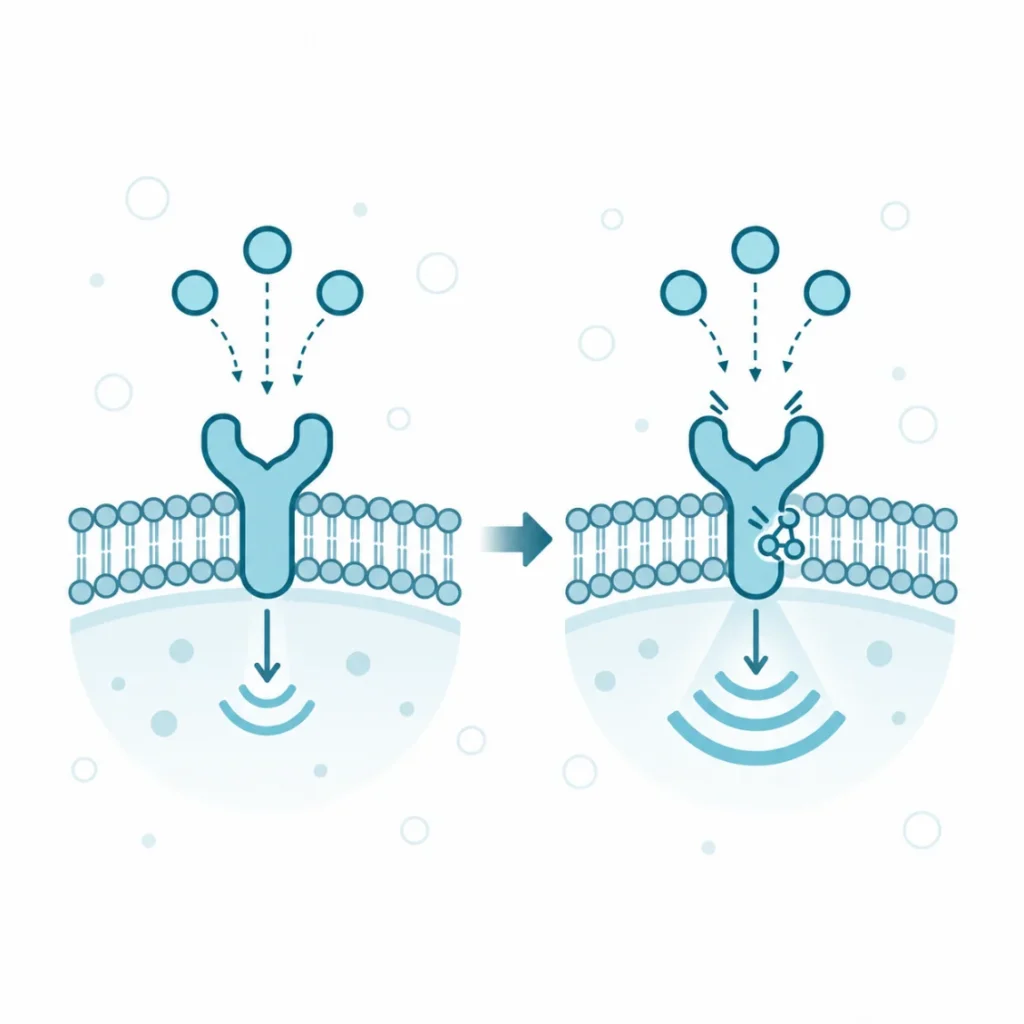
W warunkach podstawowych receptory TrkB tkwią w błonie neuronu jako pojedyncze cząsteczki i nie przekazują sygnału. Bodźcem uruchamiającym kaskadę jest związanie dimeru BDNF, który stykając się z dwiema cząsteczkami receptora zbliża je do siebie. Zbliżone domeny wewnątrzkomórkowe fosforylują się wzajemnie na resztach tyrozynowych. Powstałe grupy fosforanowe tworzą miejsca zaczepienia dla białek adaptorowych [3]. Od tego momentu jeden ligand rozgałęzia się na trzy drogi, a każda z nich prowadzi do innego skutku.
Pierwsza droga daje odpowiedź najszybszą. Fosfolipaza C gamma rozkłada fosfolipid błonowy na trifosforan inozytolu i diacyloglicerol, czyli dwa przekaźniki wtórne. Pierwszy z nich uwalnia wapń z siateczki śródplazmatycznej, drugi pobudza kinazę białkową C [3, 9]. Wzrost stężenia wapnia w kolcu dendrytycznym uruchamia kinazę zależną od wapnia i kalmoduliny, co w ciągu minut zmienia właściwości synapsy.
Droga druga biegnie przez białko adaptorowe Shc i białko Ras do kinaz MAPK. Jej punktem końcowym jest fosforylacja czynnika transkrypcyjnego CREB w jądrze komórkowym [3, 9]. Skutkiem jest przepisanie genów zależnych od aktywności, czyli odpowiedź w skali godzin. Droga trzecia prowadzi przez kinazę fosfatydyloinozytolu PI3K do kinazy Akt. Kinaza ta hamuje białka uruchamiające apoptozę, a przez kompleks mTOR pobudza syntezę białek na miejscu, w dendrycie [9, 30].
Stan końcowy różni się w zależności od rozpatrywanego okna czasowego. W ciągu minut rośnie przewodnictwo synapsy i liczba receptorów AMPA w jej błonie. W ciągu godzin powstają nowe białka rusztowania, a kolec dendrytyczny zmienia kształt na trwałe [9, 10]. Konsekwencja tego rozgałęzienia jest zasadnicza dla fizjologii pamięci. Jedna cząsteczka łączy zdarzenie elektryczne trwające ułamki sekundy ze zmianą strukturalną utrzymującą się tygodniami.
BDNF (dimer) → TrkB (dimeryzacja, autofosforylacja) → PLCγ → Ca²⁺ / PKC → CaMKII (minuty) → Shc → Ras → MAPK → CREB (godziny) → PI3K → Akt → mTOR → synteza białek (godziny) proBDNF → p75NTR + sortylina → JNK, RhoA → apoptoza, cofanie neurytów
Kaskada prekursora przebiega inaczej i kończy się odwrotnym skutkiem. Kompleks proBDNF z p75NTR i sortyliną uruchamia kinazę JNK i białko RhoA. Prowadzi to do rozpadu szkieletu aktynowego w stożku wzrostu i do wejścia komórki na drogę śmierci programowanej [6]. Wynik zależy zatem nie od obecności białka, lecz od tego, która z dwóch jego postaci dotarła do błony.
2.3. Funkcje BDNF
2.3.1. Przeżycie i różnicowanie neuronów
BDNF utrzymuje przy życiu określone populacje neuronów w okresie, w którym o ich losie rozstrzyga dostęp do czynnika troficznego. W rozwoju powstaje więcej komórek nerwowych, niż utrzyma się w dojrzałym układzie, a nadmiar zostaje usunięty przez śmierć programowaną. Myszy pozbawione czynnego genu BDNF tracą znaczną część neuronów czuciowych, w tym komórki zwojów przedsionkowego i guzowatego, i giną we wczesnym okresie pourodzeniowym [2]. Analiza myszy pozbawionych receptorów dała dwa dalsze ustalenia. TrkB jest głównym receptorem zarówno dla BDNF, jak i dla NT-4/5, a część populacji neuronów bywa podtrzymywana przez każdą z tych dwóch neurotrofin zamiennie [2]. Danych z badań u ludzi o analogicznej wartości rozstrzygającej nie ma, ponieważ całkowity brak białka nie występuje w postaci możliwej do zbadania.
W mózgu dojrzałym rola ta nie znika, lecz zmienia zakres. BDNF wspiera przeżycie i dojrzewanie komórek powstających w neurogenezie zakrętu zębatego, a kierunek działania prekursora jest tu przeciwny do kierunku działania postaci dojrzałej [6].
2.3.2. Wzrost aksonów i dendrytów
BDNF steruje kształtem komórki nerwowej i decyduje o tym, jak daleko oraz jak gęsto rozrastają się jej wypustki. W stożku wzrostu aksonu białko działa miejscowo. Pobudzenie TrkB uruchamia kinazę PI3K, a przez nią przebudowę szkieletu aktynowego po tej stronie stożka, która zetknęła się z ligandem [9, 30]. Wypustka skręca wtedy w stronę źródła sygnału, co czyni z BDNF sygnał kierunkowy, a nie tylko wzrostowy.
W drzewie dendrytycznym efekt jest ilościowy i dotyczy stopnia rozgałęzienia oraz liczby kolców. Miejscowa synteza białek uruchomiona przez szlak mTOR pozwala zbudować materiał do rozbudowy kolca bez udziału jądra komórkowego, czyli w obrębie pojedynczej synapsy [9]. Dzięki temu ta sama komórka może wzmocnić jedno połączenie, pozostawiając pozostałe bez zmian. Prekursor proBDNF działa przeciwnie i przez p75NTR sprzyja cofaniu wypustek [6]. Ostateczny kształt drzewa dendrytycznego zależy zatem od równowagi między obiema postaciami w środowisku komórki.
2.3.3. Plastyczność synaptyczna
Plastyczność synaptyczna jest tą funkcją BDNF, która wiąże go z uczeniem się. Długotrwałe wzmocnienie synaptyczne ma dwie fazy o odmiennych wymaganiach. Wczesna opiera się na modyfikacji istniejących białek, późna wymaga transkrypcji i syntezy nowych. BDNF jest czynnikiem potrzebnym do przejścia między nimi, ponieważ jego uwolnienie po silnym pobudzeniu uruchamia miejscową syntezę białek utrwalającą zmianę [10, 11]. Blokada sygnału TrkB nie znosi wzmocnienia wczesnego, znosi natomiast jego utrwalenie [11]. BDNF jest więc ogniwem konsolidacji synaptycznej, a nie samej indukcji.
Kierunek przeciwny wymaga innej postaci cząsteczki. ProBDNF przez p75NTR nasila długotrwałe osłabienie synaptyczne zależne od receptora NMDA. Myszy pozbawione p75NTR mają ten rodzaj plastyczności wybiórczo upośledzony i wykazują obniżoną ekspresję podjednostki NR2B receptora NMDA [5]. Para proBDNF i BDNF dojrzałego dostarcza więc synapsie obu kierunków zmiany. Jest to warunek neuroplastyczności rozumianej jako zdolność do wzmacniania jednych połączeń kosztem innych. Sam przebieg wzmocnienia i osłabienia opisują hasła poświęcone tym procesom.
2.3.4. Regulacja pobierania pokarmu i masy ciała
BDNF uczestniczy w sterowaniu łaknieniem jako element drogi biegnącej przez podwzgórze. Sygnał o zasobach energetycznych, którego nośnikiem jest między innymi leptyna, pobudza neurony wytwarzające proopiomelanokortynę. Te działają następnie na receptor melanokortyny czwartego typu. BDNF leży poniżej tego receptora w łańcuchu zdarzeń, przede wszystkim w jądrze brzuszno-przyśrodkowym podwzgórza, i pośredniczy w hamowaniu pobierania pokarmu [15].
Dowód u człowieka pochodzi z rzadkich zespołów genetycznych. Osoby z delecją w obrębie chromosomu 11, obejmującą jedną kopię genu BDNF, mają niepohamowane łaknienie, otyłość o wczesnym początku i zaburzenia poznawcze. Ten sam obraz opisano przy mutacji genu receptora NTRK2 [14]. Zespoły te pokazują, że układ działa u ludzi z siłą podobną do obserwowanej u gryzoni [15]. Ich rzadkość ma jednak własne następstwo interpretacyjne. Z faktu, że utrata połowy ekspresji genu wywołuje otyłość, nie wynika, by zwykła zmienność stężeń BDNF tłumaczyła masę ciała w populacji ogólnej [14].
2.3.5. Udział w regulacji nastroju
BDNF bierze udział w regulacji nastroju przez wpływ na plastyczność hipokampa i kory przedczołowej. W obu tych obszarach przewlekły stres zmniejsza gęstość kolców dendrytycznych i długość dendrytów. Przewlekłe działanie kortyzolu obniża ekspresję BDNF w hipokampie, a obniżony sygnał troficzny utrudnia odbudowę połączeń [16]. Zmiana ta nie jest równomierna w całym mózgu, ponieważ w szlaku nagrody opisano kierunek odwrotny [16]. Przemawia to przeciw traktowaniu BDNF jako cząsteczki o jednym znaku działania na nastrój.
Znaczenie tej funkcji wynika z tego, że jest ona punktem uchwytu leczenia. Leki przeciwdepresyjne wiążą się bezpośrednio z domeną przezbłonową receptora TrkB i ułatwiają jego pobudzenie przez BDNF [17]. Przesuwa to opis mechanizmu z podnoszenia stężenia ligandu na uwrażliwianie receptora. Sama choroba, jej kryteria i postępowanie należą do hasła o depresji.
2.4. Regulacja wydzielania i zmienność
Wydzielanie BDNF jest zależne od aktywności neuronu i to odróżnia go od czynników wydzielanych stale. Bodźcem wyjściowym jest depolaryzacja błony, która otwiera kanały wapniowe bramkowane napięciem i receptory NMDA. Do wnętrza komórki wchodzi wtedy wapń. Wapń uruchamia kinazy zależne od kalmoduliny, a te fosforylują czynniki transkrypcyjne wiążące się z promotorami genu BDNF, przede wszystkim z promotorem czwartym [8]. Powstały transkrypt jest tłumaczony, a białko trafia do pęcherzyków o gęstym rdzeniu. Uwalnia się z nich dopiero przy wyładowaniach o dużej częstotliwości [7]. Ilość dostarczonego czynnika troficznego odpowiada zatem natężeniu pracy synapsy, a nie upływowi czasu.
Zmienność międzyosobnicza tego mechanizmu ma częściowo podłoże genetyczne. Wariant Val66Met, czyli zamiana waliny na metioninę w propeptydzie, nie zmienia właściwości dojrzałego białka. Upośledza natomiast jego sortowanie do drogi wydzielania regulowanego, przez co przy tym samym pobudzeniu neuron uwalnia mniej BDNF [12]. Zmienność zależna od stanu organizmu obejmuje wysiłek fizyczny, który podnosi stężenie krążącego BDNF [22]. Przeciwnie działa przewlekły stres, obniżający ekspresję genu w hipokampie [16]. O tempie przemian decyduje więc zarówno pobudzenie glutaminianergiczne, jak i tło hormonalne, w jakim to pobudzenie zachodzi.
2.5. Inaktywacja i wydalanie BDNF
Działanie BDNF kończy się głównie przez usunięcie kompleksu z ligandem, a nie przez rozkład wolnej cząsteczki. Po związaniu z TrkB kompleks ulega internalizacji do pęcherzyka. Pęcherzyk przez pewien czas przekazuje sygnał jako endosom sygnałowy, a następnie jest transportowany wstecznie w kierunku ciała komórki i kierowany do lizosomu [3, 9]. Rozwiązanie to ma następstwo, którego sam rozkład zewnątrzkomórkowy by nie dał. Sygnał z odległej synapsy dociera do jądra komórkowego razem z receptorem. Komórka dowiaduje się przez to nie tylko o tym, że została pobudzona, ale i skąd.
Drugą drogą zakończenia działania jest przecięcie cząsteczki, przy czym proteoliza pełni tu funkcję przełącznika, a nie inaktywacji. Plazmina i metaloproteinazy macierzy zmieniają proBDNF w postać dojrzałą, przenosząc sygnał z receptora p75NTR na TrkB [4]. Dostępność ligandu obniżają też receptory niesygnalizujące, przede wszystkim izoforma TrkB.T1 [30]. Wiążą one białko bez uruchomienia kaskady. Efektem łącznym jest krótkie utrzymywanie się BDNF w przestrzeni zewnątrzkomórkowej i działanie ograniczone do najbliższego otoczenia miejsca uwolnienia.

3. Zaburzenia i modyfikacja
3.1. Zaburzenia stężenia i dostępności
Niedobór BDNF u człowieka występuje w postaci genetycznej i czynnościowej, a obie różnią się skalą następstw. Postać genetyczna to utrata jednej z dwóch kopii genu. Opisano ją przy delecjach w obrębie chromosomu 11 obejmujących locus BDNF oraz przy mutacjach genu receptora NTRK2. Obraz obejmuje niepohamowane łaknienie, otyłość o wczesnym początku, obniżenie sprawności poznawczej i zaburzenia zachowania [14]. Postać czynnościowa polega na obniżeniu ilości białka uwalnianego przy danym pobudzeniu i wiąże się między innymi z wariantem Val66Met [12].
Obniżone stężenia krążącego BDNF opisano także jako zjawisko wtórne do stanu organizmu. W metaanalizach chorzy w ostrej fazie depresji mieli niższe stężenia w osoczu i surowicy niż osoby zdrowe [19, 21]. Leczenie przeciwdepresyjne i terapia elektrowstrząsowa te stężenia podnosiły, a wielkość zmiany zależała od klasy leku i od czasu trwania leczenia [19, 20]. Różnice te są różnicami średnich w grupach i nie przekładają się na wartość rozstrzygającą u pojedynczej osoby.
Stan odwrotny nie ma opisu klinicznego. Piśmiennictwo nie podaje zespołu objawów, który wynikałby z podwyższonego stężenia samego BDNF u człowieka. Kierunek badań jest przeciwny i dotyczy prób wzmocnienia sygnału TrkB substancjami drobnocząsteczkowymi w uszkodzeniach ośrodkowego układu nerwowego [30].
3.2. Rola BDNF w patogenezie chorób
Udział BDNF w chorobach dotyczy sytuacji, w których sygnał troficzny jest zaburzony mimo prawidłowej budowy samego białka. W depresji hipoteza neurotroficzna wiąże obniżenie sygnalizacji BDNF w hipokampie i korze przedczołowej z zanikiem kolców dendrytycznych oraz z utratą zdolności do przebudowy obwodów [16]. Przywrócenie tej zdolności uznaje za warunek poprawy. Model ten uzupełniono o istotne zastrzeżenie. Leki przeciwdepresyjne wiążą TrkB bezpośrednio, więc pierwotnym zdarzeniem jest zmiana wrażliwości receptora, a wzrost stężenia ligandu następuje po niej [17]. Ketamina i jej pochodne działają w tym samym punkcie, lecz szybciej, przez uwolnienie BDNF i pobudzenie szlaku TrkB oraz mTORC1 [18].
W chorobach neurozwyrodnieniowych opisano przesunięcie proporcji obu postaci na korzyść prekursora. Przenosi to sygnał z drogi troficznej na drogę apoptotyczną przez p75NTR i sortylinę [6]. Mechanizm ten badano w chorobie Alzheimera i innych zespołach zwyrodnieniowych, w większości na materiale zwierzęcym i pośmiertnym. Jego udział w przebiegu choroby u żywego człowieka pozostaje przez to nierozstrzygnięty [6].
Osobną grupę stanowią zaburzenia rozwojowe. W modelu mysim zahamowanie przekształcania proBDNF w postać dojrzałą dawało zachowania odpowiadające zaburzeniom ze spektrum autyzmu [31]. Wyniku tego nie potwierdzono dotąd u ludzi, a dane z badań u człowieka dotyczą stężeń obwodowych, nie zaś proporcji obu postaci w mózgu. W schizofrenii wariant Val66Met wiązał się z odmiennym wzorcem czynności hipokampa u chorych nieleczonych farmakologicznie, a kierunek tej zależności różnił się od obserwowanego u osób zdrowych [13]. Wspólny wniosek z tych obserwacji jest jeden. BDNF występuje w mechanizmach chorobowych jako ogniwo pośrednie, a nie jako przyczyna swoista dla jednej jednostki.
3.3. Modyfikacja behawioralna i dietetyczna
Wysiłek fizyczny jest czynnikiem o najlepiej udokumentowanym wpływie na stężenie BDNF u człowieka. W metaanalizie badań z randomizacją u osób zdrowych aktywność fizyczna podnosiła stężenie krążącego czynnika [22]. Osobne opracowania objęły dwa różne zjawiska. Pojedynczy wysiłek daje wzrost natychmiastowy i przemijający, wyraźniejszy przy dużej intensywności [23, 24]. Regularny trening zmienia natomiast stężenie spoczynkowe, co opisano u osób starszych [25]. Zmiana stężenia nie jest jednak tożsama ze zmianą czynności mózgu. Wartość mają więc obserwacje łączące obie warstwy. W badaniu z randomizacją u osób starszych roczny trening aerobowy wiązał się z powiększeniem objętości hipokampa o około dwa procent oraz z lepszym wynikiem testu pamięci przestrzennej, podczas gdy w grupie porównawczej objętość malała [26].
Czynniki dietetyczne badano znacznie słabiej. Jedynym o podstawie z badań u ludzi są wielonienasycone kwasy tłuszczowe omega-3. W metaanalizie dwunastu badań z randomizacją obejmujących 587 osób ich podaż podnosiła stężenie BDNF w surowicy [33]. Standaryzowana różnica średnich wyniosła 0,72 przy przedziale ufności od 0,28 do 1,15, a analiza meta-regresji dała wynik zgodny co do kierunku [33, 34]. Po przeciwnej stronie leży przewlekły stres, który obniża ekspresję genu BDNF w hipokampie [16]. Aktywność fizyczna i skład diety wpływają zatem na ten układ w sposób udokumentowany co do kierunku, natomiast wielkość efektu i jego trwałość pozostają przedmiotem badań.
3.4. Wsparcie suplementacyjne
Substancje wpływające na BDNF dzielą się wyraźnie według poziomu dowodów, a różnica między nimi jest większa niż różnica mechanizmów. Zestawienie obejmuje wyłącznie substancje mające karty w katalogu platformy. Dla każdej z nich opisano punkt uchwytu na stężenie albo ekspresję samego BDNF, a nie na objaw czy na sprawność poznawczą jako całość.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Kwasy omega-3 | Podaż kwasów EPA i DHA podnosi stężenie BDNF w surowicy; w metaanalizie dwunastu badań z randomizacją u 587 osób standaryzowana różnica średnich wyniosła 0,72 [33, 34] | ↑ | A |
| Kurkuma | Kurkumina podnosi ekspresję BDNF i fosforylację kinazy ERK w hipokampie szczurów w modelu otępienia amyloidowego; efekt znosi wyciszenie genu BDNF [35] | ↑ | C |
| Brahmi | Wyciąg z Bacopa monnieri przywraca prawidłową proporcję proBDNF do postaci dojrzałej oraz ekspresję białek synaptycznych w hipokampie szczurów po stresie prenatalnym [36] | ↑ | C |
| Resweratrol | Resweratrol znosi spadek ekspresji BDNF i podjednostki receptora NMDA w hipokampie myszy narażonych na arsen nieorganiczny [38] | ↑ | C |
| Soplówka | Izoindolinony z owocnika Hericium erinaceus zwiększają wytwarzanie NGF oraz ekspresję BDNF i synaptofizyny w hodowli komórek glejowych i nerwowych [37] | ↑ | C |
Z zestawienia wynika wniosek o rozkładzie dowodów, a nie o skuteczności klasy jako całości. Podstawę z badań u ludzi ma jeden wiersz. Pozostałe cztery opierają się na modelach gryzoni i hodowlach komórkowych, w których mierzono ekspresję w tkance mózgowej niedostępnej pomiarowi u człowieka. Przeniesienie tych wyników na osobę przyjmującą preparat wymagałoby wykazania, że zmiana zachodzi także w mózgu ludzkim. Badań o takim układzie dotąd nie przeprowadzono. Dawkowanie, interakcje i jakość preparatów opisują karty substancji w dziale Suplementy.
4. Uwagi praktyczne
4.1. Jak to zbadać
BDNF oznacza się we krwi obwodowej metodami immunoenzymatycznymi, w surowicy albo w osoczu. Wybór materiału jest pierwszym źródłem rozbieżności między pracami. Płytki krwi magazynują znaczne ilości tego białka i uwalniają je w trakcie krzepnięcia próbki. Surowica zawiera go przez to wielokrotnie więcej niż osocze, a wyniki z obu materiałów nie są porównywalne [28]. Na wartość wyniku wpływają ponadto czas od pobrania do odwirowania, temperatura przechowywania, rodzaj antykoagulantu i liczba płytek u badanego. Przegląd doniesień o oznaczeniach BDNF u chorych po udarze mózgu pokazał, że prace różnią się tymi warunkami między sobą, a znaczna ich część w ogóle ich nie opisuje [28].
Zakres tego, czego z takiego wyniku wyprowadzić się nie da, jest szerszy niż zakres jego zastosowań. Stężenie obwodowe nie odzwierciedla stężenia w mózgu w stopniu pozwalającym wnioskować o pojedynczej osobie, ponieważ wymiana przez barierę krew-mózg jest ograniczona i opisana dotąd u gryzoni [27]. Dostępne oznaczenia nie rozdzielają proBDNF od postaci dojrzałej, a to ich proporcja rozstrzyga o kierunku sygnału [4]. Nie istnieje ustalony zakres referencyjny ani próg decyzyjny. Różnice opisane w metaanalizach są różnicami średnich w grupach liczących setki osób [19, 21, 22]. Genotypowanie wariantu Val66Met pozostaje narzędziem badawczym, ponieważ związek tego wariantu z ryzykiem depresji nie potwierdził się w zestawieniu metaanaliz [19]. Wynik oznaczenia BDNF nie służy więc rozpoznaniu żadnej choroby i nie zastępuje oceny klinicznej.
4.2. Na co zwrócić uwagę
Pierwsze nieporozumienie dotyczące BDNF polega na traktowaniu jego stężenia jako wartości, której podniesienie jest korzystne samo w sobie. Rozstrzyga o tym budowa układu, a nie ocena skutków. Prekursor i postać dojrzała działają na dwa różne receptory w przeciwnych kierunkach [4, 5]. Wzrost sumy obu postaci może więc oznaczać wzmocnienie sygnału troficznego albo jego osłabienie, zależnie od aktywności proteaz. Znaczenie ma ponadto miejsce zdarzenia, ponieważ w hipokampie i w szlaku nagrody opisano przeciwne kierunki zmian towarzyszących stresowi [16].
Drugie nieporozumienie dotyczy drogi podania. BDNF jest białkiem i w przewodzie pokarmowym ulega trawieniu na aminokwasy. Preparat doustny zawierający tę cząsteczkę nie mógłby przez to dostarczyć jej do krwi w postaci czynnej. Transport przez barierę krew-mózg opisano po podaniu dożylnym u gryzoni jako wysycalny i ilościowo ograniczony [27], a odpowiednich danych u człowieka brakuje. Z tego powodu prace nad wykorzystaniem tego układu w leczeniu dotyczą substancji drobnocząsteczkowych pobudzających receptor TrkB, a nie podawania samego białka [30].
Trzecie nieporozumienie dotyczy wariantu Val66Met, przedstawianego niekiedy jako marker pamięci albo podatności na depresję. Wariant ten rzeczywiście upośledza wydzielanie BDNF zależne od pobudzenia. Wiąże się też z gorszym wynikiem zadań pamięciowych oraz z odmiennym wzorcem czynności hipokampa w badaniach grupowych [12]. Zestawienie metaanaliz nie potwierdziło jednak jego związku z ryzykiem wystąpienia depresji ani z objętością hipokampa u chorych. Wykazało natomiast związek z odpowiedzią na leczenie przeciwdepresyjne [19]. Różnica między tymi dwoma twierdzeniami jest różnicą między wpływem na mechanizm a wartością przewidującą u konkretnej osoby.
Ograniczenia dowodowe obejmują cały opisany mechanizm. Kaskada sygnałowa, przeciwstawność proBDNF i postaci dojrzałej oraz udział w plastyczności pochodzą z badań na gryzoniach, hodowlach komórkowych i materiale pośmiertnym [2, 5, 7]. U żywego człowieka nie ma metody pomiaru stężenia BDNF w tkance mózgowej. Dane kliniczne ograniczają się do stężeń obwodowych, genotypu i obrazowania czynnościowego. Rozstrzygnięcie, czy zmiany stężenia we krwi są przyczyną, następstwem czy zjawiskiem towarzyszącym, pozostaje więc otwarte [19, 32]. Treść ma charakter edukacyjny i nie zastępuje porady lekarskiej.