
1. Charakterystyka mTOR
1.1. Definicja i przynależność
Mechanistyczny cel rapamycyny (ang. mechanistic target of rapamycin, mTOR) to kinaza serynowo-treoninowa, czyli enzym przenoszący resztę fosforanową z ATP na serynę lub treoninę białek docelowych [1]. Należy do rodziny kinaz spokrewnionych z kinazą fosfatydyloinozytolu 3 (ang. phosphatidylinositol 3-kinase-related kinases, PIKK), która skupia duże kinazy o podobnej budowie domenowej [1]. Mimo tego pokrewieństwa mTOR fosforyluje białka, a nie lipidy błonowe [1]. Geny jego drożdżowych odpowiedników pierwotnie uznawano jednak za geny kinaz lipidowych [2]. W komórce mTOR nie działa jako samodzielna cząsteczka, lecz jako podjednostka katalityczna dwóch kompleksów białkowych, mTORC1 i mTORC2 (ang. mTOR complex 1 i mTOR complex 2) [1].
Nazwę mTOR łatwo pomylić z nazwami leku i kompleksów, które się z nią wiążą. Rapamycyna, w lecznictwie nazywana syrolimusem, jest lekiem hamującym kinazę, a nie samym białkiem. Białko wzięło nazwę od leku, ponieważ zidentyfikowano je jako cel kompleksu rapamycyny z białkiem FKBP12, wewnątrzkomórkowym receptorem tego leku [2, 3]. Kompleksy mTORC1 i mTORC2 różnią się od samego mTOR tym, że zawierają białka partnerskie, które decydują o doborze substratów i o wrażliwości na rapamycynę [4]. W starszym piśmiennictwie to samo białko występuje jako ssaczy cel rapamycyny (ang. mammalian target of rapamycin) oraz pod nazwami FRAP i RAFT1 [5]. Litera „m” w obu rozwinięciach skrótu oznacza więc tę samą cząsteczkę.
Pojęcie mTOR obejmuje ściśle jedno białko, kodowane przez gen MTOR. W piśmiennictwie oznacza ono jednak często cały szlak sygnałowy, w którym ta kinaza jest węzłem centralnym [6]. Szlak ten łączy sygnały od receptorów czynników wzrostu, czujników aminokwasów i czujników energii z procesami budowy komórki [6]. Znaczenie mTOR wynika z tego, że jedna kinaza steruje zarówno syntezą białek, jak i autofagią, czyli trawieniem własnych składników komórki [1]. Zaburzenia jej aktywności pojawiają się dlatego w chorobach bardzo różnych: w nowotworach i cukrzycy, w padaczce i autyzmie, a także w procesie starzenia [1, 7].
1.2. Budowa i kompleksy białkowe
Białko mTOR jest dużą kinazą białkową [4]. Łańcuch sklonowany w 1994 roku z mózgu szczura liczy 2549 aminokwasów i ma masę około 289 kDa [3]. Jego sekwencja jest w 43% identyczna z drożdżowym białkiem TOR2 i w 39% z białkiem TOR1, co świadczy o silnym zachowaniu w ewolucji [3].
Część N-końcową białka tworzą powtórzenia HEAT, czyli spiralne motywy wiążące białka partnerskie [1]. Bliżej końca C leży domena kinazowa, a tuż przed nią domena FRB (ang. FKBP12-rapamycin binding), do której przyłącza się kompleks rapamycyny z FKBP12 [1]. Domena kinazowa przenosi fosforan, a jej kieszeń wiążąca ATP jest celem nowszych inhibitorów [8].
Komórka dzieli zadania kinazy między dwa kompleksy, które różnią się białkami towarzyszącymi. W mTORC1 kinazie towarzyszy raptor (ang. regulatory-associated protein of mTOR), który wiąże substraty i uzależnia działanie kompleksu od dostępności składników odżywczych [9]. Oba kompleksy zawierają białko mLST8, przyłączone do domeny kinazowej [1, 10]. Działanie mTORC1 ogranicza białko PRAS40 (ang. proline-rich Akt substrate of 40 kDa) [1]. Białko DEPTOR (ang. DEP domain-containing mTOR-interacting protein) hamuje oba kompleksy [1]. W mTORC2 miejsce raptora zajmuje białko rictor (ang. rapamycin-insensitive companion of mTOR), swoiste dla tego kompleksu [4]. Rictorowi towarzyszą białka mSIN1 i Protor, które również występują tylko w mTORC2 [1]. Kompleks rapamycyny z FKBP12 wiąże się z mTORC1, lecz nie z mTORC2, dlatego mTORC2 długo uważano za niewrażliwy na ten lek [4]. W wielu typach komórek długotrwałe działanie rapamycyny hamuje jednak składanie nowych cząsteczek mTORC2 [10].
Oba kompleksy mają wspólną podjednostkę katalityczną, ale różnią się partnerami, wrażliwością na lek i skutkami działania.
| Cecha | mTORC1 | mTORC2 |
| Białka swoiste | raptor, PRAS40 | rictor, mSIN1, Protor |
| Białka wspólne | mTOR, mLST8, DEPTOR | mTOR, mLST8, DEPTOR |
| Wrażliwość na rapamycynę | bezpośrednia | pośrednia, przy długim działaniu leku |
| Główne sygnały wejściowe | aminokwasy, czynniki wzrostu, energia, tlen | czynniki wzrostu |
| Główne skutki | synteza białek, lipidów i nukleotydów, hamowanie autofagii | aktywacja Akt, organizacja cytoszkieletu |
O tym, który proces uruchomi kinaza, decyduje więc kompleks, a nie samo białko mTOR [1, 4, 10].
1.3. Rys historyczny
Badania nad mTOR wyszły od leku, którego mechanizmu działania nie znano przez prawie dwie dekady. W 1975 roku Vézina i współpracownicy opisali rapamycynę jako antybiotyk przeciwgrzybiczy wytwarzany przez bakterię Streptomyces hygroscopicus [11]. Szczep wyizolowano z próbki gleby z Wyspy Wielkanocnej, czyli Rapa Nui [11]. Później ustalono, że rapamycyna hamuje aktywację limfocytów T pomocniczych, ale jej cel w komórce pozostawał nieznany [3, 12]. W 1991 roku Heitman, Movva i Hall pokazali na drożdżach, że toksyczny jest dopiero kompleks rapamycyny z białkiem FKBP [12]. Zidentyfikowali też geny TOR1 i TOR2, których mutacje dawały oporność na lek [12]. Białka TOR wiązano jednak z rapamycyną tylko genetycznie i uważano je za kinazy lipidowe [2]. W 1994 roku dwa zespoły, Browna i Schreibera oraz Sabatiniego i Snydera, wyizolowały białko ssaków wiążące kompleks FKBP12 z rapamycyną [2, 3]. Nazwały je odpowiednio FRAP i RAFT1 i wykazały jego pokrewieństwo z białkami TOR drożdży [2, 3]. Kolejne rozstrzygnięcie przyniosły lata 2002 i 2004, gdy odkrycie białek raptor i rictor pokazało, że mTOR działa w dwóch odrębnych kompleksach [4, 9].
2. Działanie molekularne
2.1. Aktywacja i partnerzy wiązania
Aktywacja mTORC1 jest zdarzeniem przestrzennym. Kinaza zaczyna działać dopiero wtedy, gdy trafi na powierzchnię lizosomu, czyli pęcherzyka, w którym komórka trawi zużyte składniki [13]. Na błonie lizosomu znajdują się dwa rodzaje białek wiążących guanozynotrifosforan (GTP), które są aktywne w formie związanej z GTP, a nieaktywne po jego hydrolizie [14, 15]. Są to białka Rag (ang. Ras-related GTP-binding proteins) i białko Rheb (ang. Ras homolog enriched in brain), a każde z nich przekazuje inny sygnał [14, 15].
Przy niedoborze aminokwasów mTORC1 pozostaje rozproszony w cytoplazmie i nie fosforyluje substratów [13]. Gdy aminokwasy są dostępne, heterodimery białek Rag przyjmują formę związaną z GTP i wiążą raptor [14]. Białka Rag są zakotwiczone na lizosomie przez kompleks Ragulator, więc związanie raptora przenosi na lizosom cały kompleks [13]. Tam mTORC1 napotyka białko Rheb związane z GTP, które pobudza aktywność kinazy [15, 16]. Same białka Rag kinazy nie pobudzają, tylko umożliwiają jej spotkanie z aktywatorem [14]. Potwierdziło to doświadczenie, w którym mTORC1 przyczepiono do lizosomu na stałe. Kinaza przestała wtedy reagować na brak aminokwasów, ale nadal wymagała Rheb [13].
mTORC1 jest więc aktywny tylko wtedy, gdy komórka otrzymuje równocześnie sygnał o aminokwasach i sygnał od czynników wzrostu [1, 13]. Aktywność kompleksu ograniczają też związane z nim białka PRAS40 i DEPTOR, które utrzymują kinazę w stanie częściowego zahamowania [1]. Oba kompleksy fosforylują w białkach docelowych podobny, krótki motyw sekwencji [17]. O tym, które białka trafią do miejsca aktywnego, decydują podjednostki werbujące substraty, w mTORC1 głównie raptor [9, 17].
Aktywacja mTORC2 jest poznana słabiej niż aktywacja mTORC1 i zależy przede wszystkim od sygnałów czynników wzrostu [1, 18]. Skutkiem opisanej organizacji jest to, że komórka nie uruchamia syntezy białek na sam sygnał hormonalny, jeśli brakuje jej budulca.
2.2. Regulacja aktywności
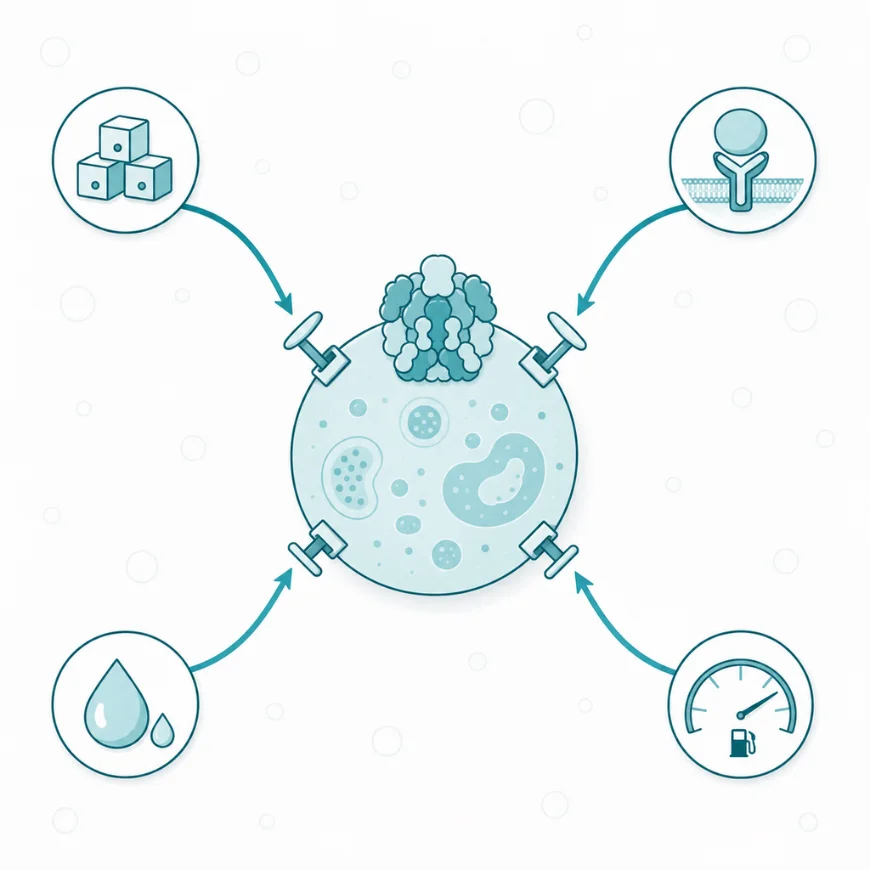
Aktywność mTORC1 zależy od czterech rodzajów informacji: sygnałów czynników wzrostu, dostępności aminokwasów, stanu energetycznego komórki i zaopatrzenia w tlen [16]. Każda z nich dociera do kinazy przez inny czujnik, a drogi te zbiegają się na białkach Rheb i Rag [1].
Droga czynników wzrostu zaczyna się od receptora insuliny lub innego czynnika wzrostu. Receptor uruchamia kinazę fosfatydyloinozytolu 3 (PI3K), która wytwarza w błonie komórkowej lipidowy przekaźnik sygnału [1]. Przekaźnik ten aktywuje kinazę Akt, zwaną też kinazą białkową B [19]. Akt fosforyluje białko TSC2 i w ten sposób wyłącza kompleks TSC1–TSC2, nazwany od stwardnienia guzowatego (ang. tuberous sclerosis complex) [20]. Kompleks TSC przyspiesza hydrolizę GTP związanego z Rheb, czyli działa jako białko aktywujące GTPazę (ang. GTPase-activating protein, GAP) [15]. Po wyłączeniu TSC białko Rheb pozostaje w formie związanej z GTP i pobudza mTORC1 [15, 20].
Aminokwasy działają przez białka Rag, których stan kontrolują dwa kompleksy o nazwach GATOR1 i GATOR2 (ang. GAP activity towards Rags) [21]. GATOR1 wyłącza białka Rag, a GATOR2 hamuje GATOR1 [21]. Leucynę wykrywa białko sestryna2, które bez leucyny wiąże GATOR2 i znosi jego działanie [21]. Związanie leucyny odrywa sestrynę2 od GATOR2, więc białka Rag mogą przejść w formę aktywną [21]. Stała dysocjacji tego wiązania wynosi około 20 µM i odpowiada stężeniu leucyny, przy którym mTORC1 osiąga połowę maksymalnej aktywności [21]. Argininę wykrywa w podobny sposób białko CASTOR1 (ang. cellular arginine sensor for mTORC1), które po związaniu argininy odłącza się od GATOR2 [22]. Glutamina pobudza mTORC1 drogą niezależną od białek Rag, z udziałem małej GTPazy Arf1 (ang. ADP-ribosylation factor 1) [23].
Niedobór energii hamuje mTORC1 przez kinazę aktywowaną przez adenozynomonofosforan (AMPK), która włącza się przy niskim poziomie ATP w komórce [24]. AMPK fosforyluje zarówno TSC2, jak i raptor, dlatego energia wpływa na mTORC1 nawet w komórkach pozbawionych TSC2 [24]. Niedotlenienie działa przez białko REDD1 (ang. regulated in development and DNA damage responses 1), którego wytwarzanie rośnie przy braku tlenu [25]. REDD1 hamuje mTORC1 za pośrednictwem kompleksu TSC, bez udziału AMPK [25]. W mięśniu szkieletowym dodatkowym bodźcem jest obciążenie mechaniczne, a w modelach przerostu u szczurów rapamycyna znosiła przyrost włókien mięśniowych [26]. U ludzi aktywność tej drogi w mięśniu ocenia się pośrednio, przez fosforylację substratów w bioptatach [27].
Poszczególne sygnały różnią się czujnikiem, punktem działania i kierunkiem wpływu na kinazę.
| Sygnał | Czujnik lub przekaźnik | Punkt działania | Wpływ na mTORC1 |
| Insulina i czynniki wzrostu | PI3K, Akt | TSC2, Rheb | aktywacja [20] |
| Leucyna | sestryna2 | GATOR2, GATOR1, Rag | aktywacja [21] |
| Arginina | CASTOR1 | GATOR2, Rag | aktywacja [22] |
| Glutamina | Arf1 | przemieszczenie na lizosom bez Rag | aktywacja [23] |
| Niedobór energii | AMPK | TSC2 i raptor | hamowanie [24] |
| Niedotlenienie | REDD1 | kompleks TSC | hamowanie [25] |
Ponieważ wszystkie te drogi zbiegają się na dwóch białkach, brak jednego warunku wystarcza, żeby wyłączyć kinazę mimo obecności pozostałych [1, 13].
2.3. Miejsce w szlaku sygnałowym
Aktywny mTORC1 przestawia komórkę z oszczędzania na budowę. Pobudza wytwarzanie białek, lipidów i nukleotydów, a jednocześnie hamuje autofagię [1, 18]. Każdy z tych procesów kontroluje inne białko fosforylowane przez kinazę [17].
Najlepiej poznanymi substratami mTORC1 są dwa białka sterujące translacją, czyli odczytywaniem mRNA na rybosomach [1]. Kinaza 1 białka rybosomalnego S6 (S6K1) po fosforylacji w pozycji treoniny 389 pobudza składniki aparatu translacyjnego [1]. Białko wiążące czynnik 4E (4E-BP1) w stanie niefosforylowanym wiąże eukariotyczny czynnik inicjacji translacji 4E (eIF4E) i uniemożliwia rozpoczęcie syntezy białka [1]. Fosforylacja przez mTORC1 uwalnia eIF4E, który przyłącza się do czapeczki na początku mRNA i rozpoczyna translację [1]. Ten sam kompleks pobudza syntezę lipidów przez białka wiążące element regulatorowy steroli (SREBP), czyli czynniki transkrypcyjne włączające geny enzymów lipogenezy [1]. Zwiększa też wytwarzanie nukleotydów, potrzebnych do budowy rybosomów i do powielania DNA [1, 17].
Równolegle mTORC1 hamuje procesy rozkładu. Fosforyluje kinazę ULK1 (ang. unc-51-like autophagy activating kinase 1), która inicjuje autofagię, w pozycji seryny 757, co uniemożliwia jej aktywację przez AMPK i zatrzymuje inicjację autofagii [28]. Fosforyluje też czynnik transkrypcyjny EB (TFEB), który w tej formie pozostaje w cytoplazmie [29]. Gdy mTORC1 zostaje zahamowany, TFEB wchodzi do jądra i włącza geny odpowiedzialne za powstawanie lizosomów oraz za autofagię [29]. Autofagia rusza zatem wtedy, gdy aktywność mTORC1 wygasa [28, 29].
Kompleks mTORC2 działa w innym zakresie, bo reguluje przeżycie komórki i jej cytoszkielet [4, 19]. Fosforyluje kinazę Akt w pozycji seryny 473, co jest warunkiem jej pełnej aktywacji [19]. Fosforyluje także kinazę białkową C alfa (PKCα), związaną z organizacją cytoszkieletu aktynowego [4]. Trzecim substratem jest kinaza SGK1, regulowana przez surowicę i glikokortykoidy [1]. Przez Akt mTORC2 wpływa pośrednio na mTORC1, ponieważ aktywna Akt wyłącza TSC2 [19, 20].
Oba kompleksy sterują przeciwstawnymi procesami przez różne białka docelowe.
| Substrat | Kompleks | Skutek fosforylacji | Proces |
| S6K1 | mTORC1 | aktywacja | translacja, wzrost komórki [1] |
| 4E-BP1 | mTORC1 | uwolnienie eIF4E | inicjacja translacji [1] |
| SREBP | mTORC1 | aktywacja | synteza lipidów [1] |
| ULK1 | mTORC1 | zahamowanie | inicjacja autofagii [28] |
| TFEB | mTORC1 | zatrzymanie w cytoplazmie | biogeneza lizosomów [29] |
| Akt (Ser473) | mTORC2 | pełna aktywacja | przeżycie komórki [19] |
| PKCα | mTORC2 | aktywacja | cytoszkielet aktynowy [4] |
| SGK1 | mTORC2 | aktywacja | przeżycie komórki, transport jonów [1] |
Zahamowanie mTORC1 nie tylko zatrzymuje budowę, lecz także znosi hamowanie autofagii i powstawania lizosomów [28, 29].
W neuronach mTOR łączy aktywność synaps z lokalną syntezą białek. W hipokampie szczura składniki szlaku mTOR, w tym 4E-BP1 i eIF4E, występują w dendrytach w pobliżu synaps [5]. Rapamycyna osłabia w skrawkach hipokampa późną fazę długotrwałego wzmocnienia synaptycznego, która wymaga nowych białek [5]. Fazy wczesnej, niezależnej od translacji, nie zmienia [5]. Znosi też wzmocnienie synaptyczne wywołane czynnikiem neurotroficznym pochodzenia mózgowego, który pobudza wzrost i przebudowę synaps [5]. Badania na myszach modyfikowanych genetycznie wiążą ten mechanizm z utrwalaniem pamięci długotrwałej [30]. Dane te pochodzą z modeli zwierzęcych, a u ludzi udział mTOR w neuroplastyczności wnioskuje się głównie z chorób genetycznych szlaku [7]. W efekcie aktywność mTORC1 decyduje nie o jednym procesie, lecz o kierunku metabolizmu całej komórki: budowie albo odnowie [6].
2.4. Zmienność genetyczna szlaku
Dziedziczne i nabyte różnice aktywności mTOR u ludzi wynikają z wariantów genu MTOR oraz genów białek, które regulują jego kompleksy [31]. Choroby wywołane nadmierną aktywacją szlaku określa się zbiorczo jako mTORopatie [31].
Utrata funkcji genu TSC1 lub TSC2 znosi hamowanie Rheb, przez co mTORC1 pozostaje aktywny niezależnie od sygnałów czynników wzrostu [15, 20]. Warianty te dziedziczy się autosomalnie dominująco [20]. Warianty germinalne genów podjednostek GATOR1, w tym DEPDC5, osłabiają hamowanie białek Rag [31]. W efekcie mTORC1 słabiej reaguje na brak aminokwasów [21, 31]. Warianty samego genu MTOR opisane w ogniskowej dysplazji korowej powstają somatycznie, w części komórek rozwijającej się kory mózgu, i nadmiernie aktywują kinazę [32]. W badaniu 77 osób z ogniskową dysplazją korową typu II wykryto je u 12, czyli u 15,6% [32]. Gen PTEN (ang. phosphatase and tensin homolog) koduje fosfatazę przeciwdziałającą aktywacji Akt, więc jego utrata wzmacnia sygnał docierający do mTOR [19]. W grupie 18 dzieci z autyzmem i znaczną makrocefalią warianty germinalne PTEN stwierdzono u trzech [33].
Warianty tych genów różnią się mechanizmem, skutkiem dla mTORC1 i sposobem powstania.
| Gen | Białko i jego rola | Skutek wariantu dla mTORC1 | Rodzaj wariantu |
| TSC1, TSC2 | kompleks TSC, białko GAP dla Rheb | stała aktywacja [20] | germinalny |
| DEPDC5, NPRL2, NPRL3 | kompleks GATOR1 wyłączający Rag | aktywacja mimo braku aminokwasów [31] | germinalny |
| MTOR | kinaza mTOR | nadaktywność kinazy [32] | somatyczny w mózgu |
| PTEN | fosfataza przeciwdziałająca Akt | wzmożony sygnał PI3K–Akt [19] | germinalny [33] |
Wspólnym skutkiem tych wariantów jest mTORC1 aktywny w warunkach, w których zwykle pozostaje wyłączony, a cechą wspólną obrazu klinicznego jest lekooporna padaczka [31].
3. Znaczenie kliniczne
3.1. Następstwa obniżonej aktywności
Obniżenie aktywności mTOR przesuwa komórkę w stronę oszczędzania i odnowy [6]. Skutki tego przesunięcia zależą od narządu i czasu trwania, a najwięcej danych pochodzi z podawania rapamycyny zwierzętom i z leczenia chorych inhibitorami mTOR [34].
U drożdży, nicieni i muszek owocowych genetyczne albo farmakologiczne hamowanie TOR wydłuża życie [35]. W 2009 roku Harrison i współpracownicy wykazali to u myszy o zróżnicowanym tle genetycznym, w trzech niezależnych ośrodkach [35]. Rapamycyna podawana od 600. dnia życia podniosła wiek, w którym zmarło 90% zwierząt, o 14% u samic i o 9% u samców [35]. Samice myszy z genetycznie obniżoną aktywnością mTORC1 również żyły dłużej, a ich tolerancja glukozy pozostała prawidłowa [36]. Hipoteza zakłada, że część korzystnego działania restrykcji kalorycznej wynika właśnie z hamowania mTORC1 [36]. Badania inhibitorów mTOR u ludzi dotyczyły dotąd bezpieczeństwa i wskaźników pośrednich, a nie długości życia [34].
Zahamowanie mTOR ma także koszty. Rapamycyna hamuje aktywację limfocytów T, a na tym opiera się jej zastosowanie w transplantologii [10, 12]. U myszy długotrwałe podawanie rapamycyny upośledza tolerancję glukozy, ponieważ rozbija mTORC2 [36]. Kompleks ten jest niezbędny, żeby insulina mogła hamować wytwarzanie glukozy w wątrobie [36]. U chorych leczonych temsyrolimusem częściej niż w grupie porównawczej występowały hiperglikemia i hiperlipidemia [37]. W badaniu z ewerolimusem najczęstszym działaniem niepożądanym 3. lub 4. stopnia było zapalenie błony śluzowej jamy ustnej, a pojawiało się też zapalenie płuc [38].
Obniżona aktywność mTOR nie zawsze oznacza jednak słabszą odporność. W badaniu z randomizacją u osób starszych ewerolimus poprawił odpowiedź na szczepionkę przeciw grypie o około 20% [39]. Zmniejszył też odsetek limfocytów T z receptorem programowanej śmierci 1 (PD-1), który hamuje ich pobudzenie i którego ekspresja rośnie z wiekiem [39]. Skutek obniżenia aktywności mTOR zależy więc od tego, który kompleks, w jakiej tkance i jak długo zostaje zahamowany.
3.2. Następstwa podwyższonej aktywności
Nadmierna aktywność mTORC1 oznacza, że komórka rośnie i buduje także wtedy, gdy warunki tego nie uzasadniają [1]. Skutkami są przerost komórek, zahamowanie autofagii i zaburzenia sygnalizacji insulinowej [6].
W hodowlach komórkowych raptor i aktywny mTORC1 są potrzebne do utrzymania wielkości komórki [9]. Stale aktywny mTORC1 hamuje autofagię i powstawanie lizosomów, więc komórka gorzej usuwa własne zużyte składniki [28, 29]. Komórki pozbawione TSC2 dzielą się szybko nawet w niedotlenieniu, ponieważ ich mTORC1 nie reaguje na sygnał od REDD1 [25]. Utrata tej kontroli sprzyja wzrostowi guzów w obszarach słabo zaopatrzonych w tlen [25].
Najlepiej opisanym następstwem ogólnoustrojowym jest ujemne sprzężenie zwrotne między S6K1 a sygnałem insuliny. Aktywna S6K1 fosforyluje substrat receptora insuliny 1 (IRS1) w pozycjach seryny 307 i 636/639, co osłabia przekazywanie sygnału insuliny do wnętrza komórki [40]. U myszy otyłych i karmionych dietą wysokotłuszczową aktywność S6K1 była wyraźnie podwyższona, a fosforylacja tych miejsc IRS1 nasilona [40]. Myszy pozbawione S6K1 pozostawały natomiast wrażliwe na insulinę mimo diety wysokotłuszczowej [40]. Mechanizm ten łączy nadmiar składników odżywczych z insulinoopornością, choć dane o nim pochodzą głównie z modeli zwierzęcych [16, 40].
3.3. Udział mTOR w przebiegu chorób
mTOR jest ogniwem patogenezy w chorobach, w których jego aktywność odbiega od potrzeb komórki [7]. W chorobach rozwojowych i nowotworowych chodzi o nadmiar aktywności, a w chorobach neurodegeneracyjnych o niedostateczne uruchamianie autofagii [7, 41].
Stwardnienie guzowate, wywołane wariantami TSC1 lub TSC2, prowadzi do powstawania łagodnych guzów zwanych hamartomami w wielu narządach [20]. Guzy te powstają z komórek, w których kompleks TSC przestał hamować mTORC1 [15, 20]. W korze mózgu ta sama nadaktywność zaburza migrację i dojrzewanie neuronów. W mysim modelu ogniskowej dysplazji korowej zmutowany MTOR wprowadzony do kory wywoływał zaburzenia migracji neuronów, powiększone neurony i samoistne napady [32]. Rapamycyna hamowała u tych zwierząt zarówno zmiany komórkowe, jak i napady [32]. Padaczka jest cechą wspólną mTORopatii i ma zwykle charakter lekooporny [31].
Stwardnienie guzowate często współwystępuje z zaburzeniami ze spektrum autyzmu [42]. U myszy z utratą Tsc1 w komórkach Purkinjego móżdżku pojawiały się zaburzenia interakcji społecznych i zachowania powtarzalne [42]. Rapamycyna zapobiegała tym zmianom [42]. U ludzi nadaktywność szlaku wiąże z autyzmem przede wszystkim genetyka stwardnienia guzowatego i wariantów PTEN [7, 33].
W nowotworach szlak mTOR bywa nadmiernie pobudzony przez mutacje genów drogi PI3K–Akt, w tym przez utratę PTEN [1, 19]. W raku piersi z receptorami hormonów aktywacja szlaku wiąże się z opornością na leczenie hormonalne [38]. Zaburzona sygnalizacja mTORC1 bierze udział także w patogenezie cukrzycy typu 2 [16].
W chorobach neurodegeneracyjnych zależność jest odwrotna. W komórkach, u myszy transgenicznych i w mózgach chorych z pląsawicą Huntingtona mTOR był wychwytywany przez złogi białka z wydłużonym odcinkiem poliglutaminowym [41]. Rapamycyna i jej pochodna zmniejszały gromadzenie się zmutowanej huntingtyny i neurodegenerację w modelach muszki i myszy [41]. Pobudzenie autofagii przez zahamowanie mTOR przyspieszało w nich usuwanie nieprawidłowego białka [41]. Dane te pochodzą z modeli, a ich przełożenie na leczenie chorych pozostaje przedmiotem badań klinicznych [7].
3.4. Punkt uchwytu leków
Inhibitory mTOR dzielą się na dwie grupy, które różnią się miejscem wiązania i zakresem działania [1, 8].
Syrolimus, czyli rapamycyna, wiąże się najpierw z białkiem FKBP12, a dopiero ten kompleks przyłącza się do domeny FRB kinazy [2, 3]. Hamowanie jest allosteryczne, bo kompleks nie zajmuje miejsca aktywnego, tylko utrudnia substratom dostęp do mTORC1 [1]. Pochodne rapamycyny, tak zwane rapalogi, to między innymi ewerolimus i temsyrolimus [1]. Rapalogi hamują mTORC1 niecałkowicie, ponieważ część fosforylacji 4E-BP1 jest na nie oporna [8]. Syrolimus stosuje się w transplantologii, w onkologii i w kardiologii, gdzie ogranicza ponowne zwężanie się naczyń [4, 10].
W badaniu z randomizacją u 626 chorych z przerzutowym rakiem nerkowokomórkowym o złym rokowaniu temsyrolimus wydłużył medianę przeżycia z 7,3 do 10,9 miesiąca w porównaniu z interferonem alfa [37]. W badaniu z randomizacją u 724 chorych z zaawansowanym rakiem piersi dodanie ewerolimusu do eksemestanu wydłużyło medianę czasu wolnego od progresji z 2,8 do 6,9 miesiąca [38]. W stwardnieniu guzowatym z lekooporną padaczką ewerolimus zmniejszył częstość napadów co najmniej o połowę u 40,0% chorych z grupy wyższej ekspozycji na lek [43]. W grupie placebo taki wynik osiągnęło 15,1% chorych [43].
Druga grupa to inhibitory konkurujące z ATP, które wiążą się w miejscu aktywnym i hamują oba kompleksy [8]. W badaniach komórkowych jeden z nich, Torin1, hamował wzrost komórek silniej niż rapamycyna, bo znosił także oporne na nią funkcje mTORC1 [8]. Trwają prace nad cząsteczkami hamującymi wybiórczo mTORC1, które miałyby ominąć działania niepożądane wynikające z hamowania mTORC2 [34].
3.5. Wsparcie suplementacyjne
Kilka substancji dostępnych jako suplementy wpływa na aktywność mTOR w badaniach laboratoryjnych, a jedna również w badaniu u ludzi [27]. Należą do nich galusan epigallokatechiny (EGCG) z zielonej herbaty, kurkumina, resweratrol, glutamina i kwasy tłuszczowe omega-3 [23, 27, 44–46]. Większość danych pochodzi z hodowli komórkowych [23, 44–46]. Nie wiadomo więc, czy przyjmowanie tych substancji zmienia aktywność mTOR w tkankach człowieka.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| EGCG | konkuruje z ATP o miejsce aktywne mTOR i PI3K (in vitro) [44] | ↓ | C |
| Kurkuma | kurkumina hamuje fosforylację mTOR, S6K1 i 4E-BP1 w liniach komórek nowotworowych [45] | ↓ | C |
| Resweratrol | nasila wiązanie mTOR z białkiem hamującym DEPTOR (in vitro) [46] | ↓ | C |
| L-glutamina | przenosi mTORC1 na lizosom z udziałem Arf1, bez białek Rag (in vitro) [23] | ↑ | C |
| Kwasy omega-3 | nasilają fosforylację S6K1 w mięśniu przy podaży aminokwasów i insuliny (badanie z randomizacją, 16 osób starszych) [27] | ↑ | B |
Kierunki działania są przeciwne. EGCG, kurkumina i resweratrol hamują mTOR w hodowlach komórek, a glutamina i kwasy omega-3 go pobudzają, przy czym tylko dla kwasów omega-3 istnieją pomiary w tkance człowieka [27]. Dawkowanie i interakcje tych substancji opisują karty działu Suplementy.
4. Na co warto zwrócić uwagę
Aktywności mTOR nie oznacza się w rutynowej diagnostyce laboratoryjnej. W badaniach naukowych ocenia się ją pośrednio, mierząc fosforylację substratów, takich jak S6K1, w bioptatach tkanek [27]. W padaczce lekoopornej wykonuje się natomiast badania genetyczne genów szlaku, które wskazują wariant regulatora, a nie bieżącą aktywność kinazy [31]. Wynik takiego badania ma znaczenie rokownicze i może wskazać ukrytą dysplazję korową [31].
Doniesienia o wydłużeniu życia przez rapamycynę dotyczą myszy i innych organizmów modelowych [35]. W 48-tygodniowym badaniu z randomizacją u zdrowych dorosłych rapamycyna nie zmieniła głównego punktu końcowego, czyli ilości tłuszczu trzewnego [47]. Działania niepożądane występowały w nim z podobną częstością jak w grupie placebo [47]. Poprawę masy tkanki beztłuszczowej odnotowano tylko u kobiet w jednej z grup [47]. Badanie mierzyło wskaźniki zdrowia i samopoczucia, a nie długość życia, więc nie rozstrzyga, czy wyniki uzyskane u myszy dotyczą ludzi [34, 47].
mTOR bywa przedstawiany jako cel, który zawsze korzystnie jest hamować, co nie znajduje oparcia w danych. Ta sama kinaza jest potrzebna do późnej fazy wzmocnienia synaptycznego w hipokampie gryzoni i do przerostu mięśni pod wpływem obciążenia [5, 26]. Długotrwałe hamowanie mTOR osłabia działanie insuliny w wątrobie myszy i hamuje odpowiedź limfocytów T [12, 36]. O skutkach decyduje więc tkanka, czas trwania i siła odchylenia aktywności kinazy od stanu wyjściowego.
Skuteczność ewerolimusu wobec napadów w stwardnieniu guzowatym nie przenosi się automatycznie na inne objawy neurologiczne. W sześciomiesięcznym badaniu z randomizacją u 47 dzieci i młodych dorosłych ewerolimus nie poprawił funkcji poznawczych ani zachowania w porównaniu z placebo [48]. Wyniki uzyskane w mysich modelach autyzmu nie mają więc jak dotąd odpowiednika w badaniach klinicznych u ludzi [42, 48].
Wpływ polifenoli roślinnych na mTOR opisano w hodowlach komórkowych, dlatego nie można z niego wnioskować o działaniu tych substancji w mózgu czy mięśniach człowieka [44–46]. Inhibitory mTOR są lekami o działaniu immunosupresyjnym i metabolicznym, a decyzja o ich stosowaniu należy do lekarza prowadzącego leczenie [10, 37].