1. Profil substancji
1.1. Definicja i klasyfikacja cholesterolu
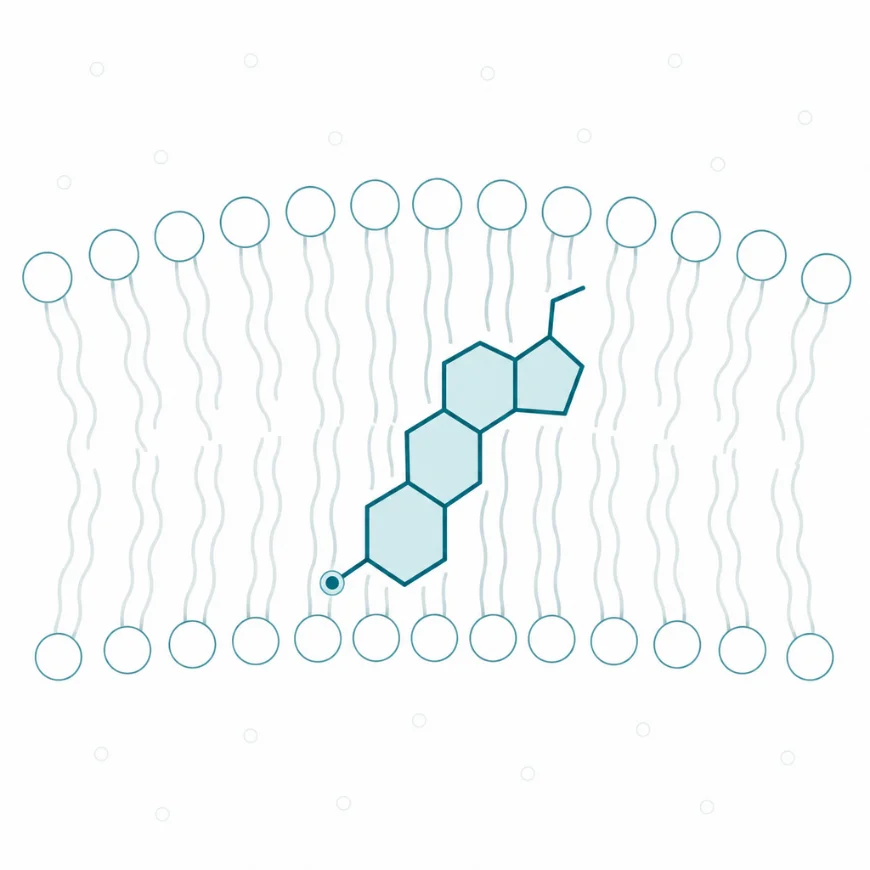
Cholesterol to związek z grupy steroidów, zbudowany z układu czterech sprzężonych pierścieni węglowych, zwanego szkieletem steranowym, z przyłączoną grupą wodorotlenową przy węglu trzecim oraz rozgałęzionym łańcuchem bocznym przy węglu siedemnastym. Przynależność do steroidów oznacza wspólny szkielet z hormonami płciowymi, kortykosteroidami i kwasami żółciowymi, a cholesterol jest dla nich wszystkich substratem wyjściowym.
W tkankach cholesterol występuje w dwóch postaciach, a różnica między nimi rozstrzyga o jego losach. Postać wolna ma nieosłoniętą grupę wodorotlenową i wbudowuje się w błony, ponieważ ta grupa ustawia się przy powierzchni wodnej, a reszta cząsteczki zanurza się w warstwie węglowodorowej. Postać estrowa, w której grupa wodorotlenowa jest połączona z kwasem tłuszczowym, jest całkowicie niepolarna i służy do magazynowania oraz do transportu we wnętrzu cząstek lipoproteinowych.
Cztery pojęcia sąsiadujące bywają z cholesterolem mylone, a pierwsze z nich jest źródłem najczęstszego nieporozumienia. Frakcje LDL i HDL nie są rodzajami cholesterolu: są cząstkami lipoproteinowymi o odmiennej gęstości, przenoszącymi tę samą cząsteczkę cholesterolu w przeciwnych kierunkach [1]. Określenia „zły” i „dobry cholesterol” opisują zatem nośnik, nie ładunek. Triglicerydy są odrębną klasą lipidów, zbudowaną z glicerolu i trzech kwasów tłuszczowych, a ich rola jest energetyczna, nie strukturalna. Fitosterole to sterole roślinne o zbliżonej budowie, które współzawodniczą z cholesterolem o wchłanianie w jelicie, lecz nie zastępują go w błonach. Oksysterole powstają przez utlenienie cholesterolu i pełnią rolę cząsteczek sygnałowych, a nie strukturalnych [6, 8].
Zakres pojęcia obejmuje pulę tkankową, stanowiącą zdecydowaną większość zasobu ustrojowego, oraz pulę krążącą w osoczu, która jest mierzona w badaniach laboratoryjnych i stanowi ułamek całości. Osobne hasło jest uzasadnione tym, że cholesterol łączy trzy obszary opisywane zwykle oddzielnie: budowę błon, wytwarzanie hormonów i ryzyko sercowo-naczyniowe. Jest przy tym pojęciem najczęściej upraszczanym w piśmiennictwie popularnym, gdzie rola strukturalna znika, a pozostaje wyłącznie wynik badania krwi.
1.2. Budowa i właściwości cholesterolu
O zachowaniu cholesterolu w komórce decydują trzy cechy budowy, a każda odpowiada za inny element jego roli.
Cechą pierwszą jest sztywność szkieletu steranowego. Cztery sprzężone pierścienie tworzą płaską, nieelastyczną płytkę, która wsuwa się między łańcuchy kwasów tłuszczowych w błonie i ogranicza ich ruchliwość. Skutkiem jest zagęszczenie błony i zmniejszenie jej przepuszczalności dla jonów i drobnych cząsteczek [4].
Cechą drugą jest amfipatyczność, czyli obecność jednej grupy polarnej przy szkielecie całkowicie niepolarnym. Grupa wodorotlenowa ustawia się przy główkach fosfolipidów, a reszta cząsteczki tkwi w warstwie węglowodorowej, przez co cholesterol wbudowuje się w błonę w ściśle określonym położeniu, a nie przypadkowo.
Cechą trzecią jest wybiórcze powinowactwo do lipidów nasyconych i sfingolipidów. Preferencja ta prowadzi do powstawania w błonie obszarów o gęstszym upakowaniu, opisywanych jako tratwy lipidowe, które gromadzą określone białka i wykluczają inne [4]. Zmiana zawartości cholesterolu w błonie zmienia w tych obszarach rozmieszczenie białek, co wykazano między innymi dla integryn w modelowych układach błonowych [5].
Czwartą cechą, wynikającą z pozostałych, jest praktyczna nierozpuszczalność w wodzie. Pojedyncze cząsteczki nie przechodzą przez osocze samodzielnie, wobec czego cały transport międzynarządowy odbywa się wewnątrz cząstek lipoproteinowych, a szczegóły ich budowy opisuje osobne hasło [1].
1.3. Powstawanie i źródła cholesterolu
Cholesterol pochodzi z dwóch źródeł, a ich udziały nie są stałe, ponieważ jedno reguluje drugie.
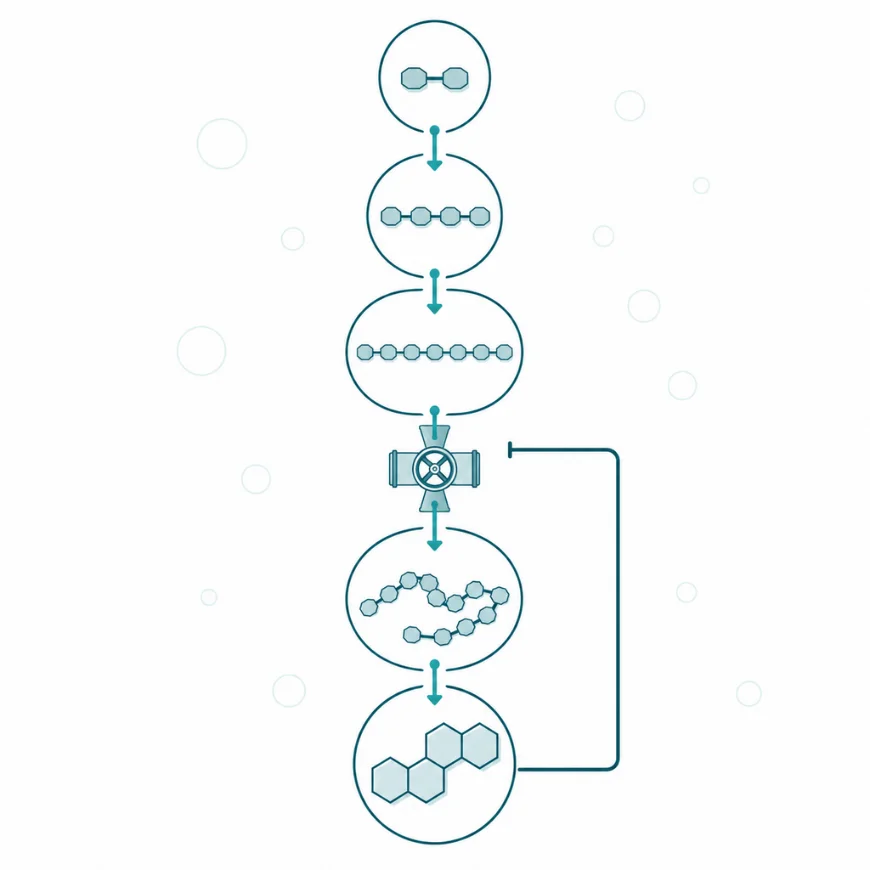
Źródłem pierwszym jest synteza własna, zachodząca praktycznie we wszystkich komórkach jądrzastych, najobficiej w wątrobie i w jelicie. Szlak biegnie od acetylo-koenzymu A przez mewalonian do skwalenu i dalej do cholesterolu, w ponad dwudziestu krokach enzymatycznych. Krokiem wyznaczającym tempo jest przekształcenie hydroksymetyloglutarylo-koenzymu A w mewalonian, katalizowane przez reduktazę HMG-CoA [3]. Ten sam szlak dostarcza poza cholesterolem także koenzymu Q10, dolicholu i reszt izoprenowych służących do kotwiczenia białek w błonie, wobec czego jego zahamowanie ma następstwa wykraczające poza samą podaż cholesterolu.
Źródłem drugim jest pożywienie. Cholesterol pokarmowy pochodzi wyłącznie z produktów zwierzęcych, a jego wchłanianie w jelicie cienkim zachodzi przez białko transportujące NPC1L1 i obejmuje zwykle około połowy podaży. Do światła jelita trafia przy tym również cholesterol wydzielony z żółcią, a łączna pula jelitowa przewyższa podaż z pożywieniem.
Sprzężenie między oboma źródłami tłumaczy obserwację, która przez dziesięciolecia była przedmiotem sporu. Wzrost podaży pokarmowej obniża syntezę własną w wątrobie i zmniejsza wchłanianie jelitowe, przez co stężenie w osoczu zmienia się w stopniu mniejszym, niż wynikałoby z samej ilości spożytej [10, 11]. Metaanaliza badań z randomizacją nad spożyciem jaj wykazała wpływ na stężenie cholesterolu we krwi obecny, lecz umiarkowany [11], a przegląd obejmujący badania obserwacyjne i interwencyjne wskazał znaczną zmienność osobniczą tej odpowiedzi [10].
Szlak mewalonianowy jest regulowany sprzężeniem zwrotnym: gotowy cholesterol hamuje enzym ograniczający własną syntezę. Na tym punkcie działają statyny.
1.4. Rozmieszczenie i pule
Rozmieszczenie cholesterolu w organizmie jest bardzo nierównomierne, a rozkład ten wynika wprost z jego roli strukturalnej.
Zdecydowana większość zasobu znajduje się w błonach komórkowych, nie w osoczu. Błona komórkowa zawiera go najwięcej spośród błon jednej komórki, a jej stosunek molowy cholesterolu do fosfolipidów sięga wartości bliskiej jedności. Błony siateczki śródplazmatycznej zawierają go wielokrotnie mniej, i właśnie tam mieści się czujnik regulujący syntezę, ponieważ niskie stężenie czyni ten przedział wrażliwym na zmiany [2].
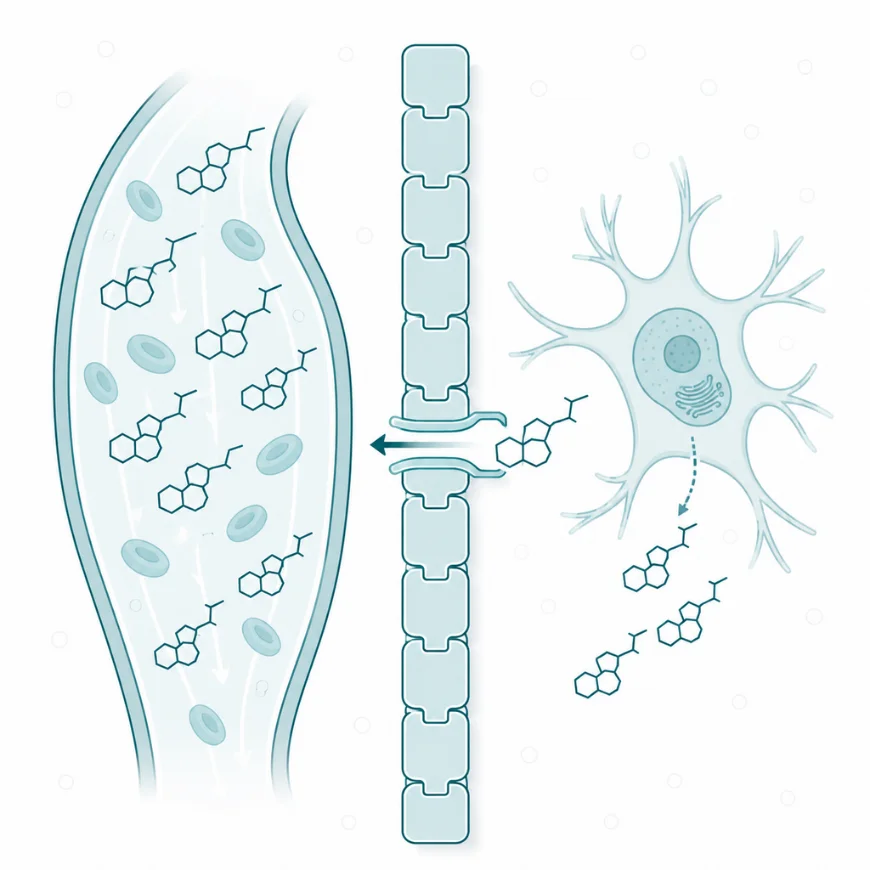
Osobną i największą pulą narządową jest ośrodkowy układ nerwowy. Mózg zawiera około jednej czwartej całego cholesterolu ustroju przy udziale w masie ciała rzędu dwóch procent, a przyczyną jest ogromna powierzchnia błon otoczek mielinowych [7, 9]. Pula ta jest odizolowana: bariera krew-mózg nie przepuszcza lipoprotein osocza, wobec czego tkanka nerwowa wytwarza cholesterol na miejscu, głównie w astrocytach, i przekazuje go neuronom [9]. Czas wymiany tej puli liczy się w latach, a nie w dniach.
Pula krążąca w osoczu stanowi niewielki ułamek zasobu ustrojowego, natomiast to ona jest mierzona w badaniach laboratoryjnych. Wynika stąd ograniczenie odczytu: stężenie w osoczu opisuje stan transportu między narządami, nie zasób tkankowy ani tempo syntezy.
Mózg utrzymuje własną pulę cholesterolu za barierą krew-mózg. Stężenie w osoczu nie mówi nic o zaopatrzeniu ośrodkowego układu nerwowego.
2. Mechanizm działania i funkcje cholesterolu
2.1. Przemiany cholesterolu i regulacja wytwarzania
Gdy w błonie siateczki śródplazmatycznej brakuje cholesterolu, komórka uruchamia własną syntezę i wychwyt z krwi, a sygnałem jest białko SREBP-2, które w tym celu musi dotrzeć do jądra [3]. Poniższy opis przedstawia kolejne kroki tej drogi.
Krok pierwszy zachodzi w błonie siateczki. Białko SCAP mierzy zawartość cholesterolu i przy jej spadku zmienia kształt, przez co uwalnia się spod wpływu białek zatrzymujących. Krok drugi to przeniesienie kompleksu SCAP i SREBP-2 do aparatu Golgiego. Krok trzeci to odcięcie czynnej części białka SREBP-2 przez dwie proteazy. Krok czwarty to wejście tej części do jądra i związanie odcinków regulatorowych przed genami szlaku sterolowego. Stan końcowy to wzrost ilości reduktazy HMG-CoA, syntazy skwalenu oraz receptora dla cząstek LDL, a konsekwencją jest równoczesne zwiększenie syntezy i wychwytu.
Układ ma trzy dodatkowe punkty regulacji poza tym szlakiem. Punktem pierwszym jest przyspieszony rozkład reduktazy HMG-CoA przy nadmiarze steroli, dzięki czemu komórka hamuje syntezę szybciej, niż zdąża zmienić ekspresję genów. Punktem drugim jest białko PCSK9, wiążące receptor dla cząstek LDL po jego związaniu z ligandem i kierujące go do rozkładu zamiast do ponownego użycia [12, 14]. Punktem trzecim jest estryfikacja przez enzym ACAT, zamieniająca nadmiar wolnego cholesterolu w postać zapasową, oraz wyprowadzanie na zewnątrz przez transporter ABCA1 do cząstek HDL.
Konsekwencją takiej budowy jest to, że komórka broni stałej zawartości cholesterolu w błonie siateczki, a nie stałego stężenia w osoczu. Stężenie osoczowe jest wypadkową tych regulacji, nie wielkością regulowaną.
2.2. Działanie sygnałowe i strukturalne
Działanie strukturalne polega na zmianie właściwości błony i przez to na zmianie pracy zanurzonych w niej białek. Cholesterol zwiększa uporządkowanie łańcuchów kwasów tłuszczowych, pogrubia dwuwarstwę i zmniejsza jej przepuszczalność, a zarazem zapobiega przejściu w stan żelu w niskiej temperaturze [4]. Błona z cholesterolem jest więc jednocześnie sztywniejsza i bardziej odporna na zestalenie niż błona bez niego, co brzmi paradoksalnie tylko przy pominięciu zakresu temperatur.
Skutkiem tej zmiany jest powstawanie obszarów o gęstszym upakowaniu, w których gromadzą się białka o określonych cechach. Modelowe układy błonowe pokazały, że zmiana zawartości cholesterolu przesuwa rozmieszczenie integryn między obszarami uporządkowanymi a nieuporządkowanymi, nie zmieniając przy tym stanu ich łączenia się w większe skupiska [5]. Mechanizm ten dotyczy również receptorów, transporterów i kanałów jonowych.
Działanie sygnałowe ma dwie postacie. Pierwszą jest udział w kierowaniu rozwojem zarodka: białko sygnałowe z rodziny Hedgehog wymaga kowalencyjnego przyłączenia cholesterolu, bez którego nie działa prawidłowo [16]. Drugą jest działanie oksysteroli, czyli utlenionych pochodnych, wiążących czynniki transkrypcyjne i regulujących w ten sposób geny gospodarki lipidowej [6, 8].
2.3. Funkcje cholesterolu
2.3.1. Budowa i utrzymanie właściwości błon
Podstawową funkcją cholesterolu jest nadanie błonie komórkowej odpowiedniej sztywności i szczelności. Bez niego błona zbudowana z samych fosfolipidów byłaby zbyt przepuszczalna dla jonów i drobnych cząsteczek, przez co komórka nie utrzymałaby gradientów wykorzystywanych do przewodzenia impulsu i do transportu.
Zawartość cholesterolu różni się między błonami jednej komórki i rośnie wzdłuż drogi wydzielniczej, od siateczki śródplazmatycznej do błony komórkowej. Ten gradient nie jest przypadkowy: pozwala utrzymać czujnik regulujący syntezę w przedziale ubogim w cholesterol, a równocześnie zapewnić szczelność tam, gdzie komórka styka się ze środowiskiem [2]. Konsekwencją jest to, że pomiar zawartości cholesterolu w całej komórce nie mówi o stanie żadnego z tych przedziałów osobno.
2.3.2. Udział w wytwarzaniu hormonów steroidowych i witaminy D
Cholesterol jest wyłącznym substratem wyjściowym dla wszystkich hormonów steroidowych. Pierwszym krokiem każdej z tych dróg jest odcięcie łańcucha bocznego przez enzym wewnątrzmitochondrialny, dające pregnenolon, z którego powstają kolejno progestageny, glikokortykosteroidy, mineralokortykosteroidy, androgeny i estrogeny. Krok ten zachodzi w korze nadnerczy, w jajniku, w jądrze i w łożysku, a jego tempo wyznacza dostarczenie cholesterolu do mitochondrium.
Drugą drogą jest wytwarzanie witaminy D. Prekursor 7-dehydrocholesterol, będący bezpośrednim poprzednikiem cholesterolu w szlaku syntezy, ulega w skórze przekształceniu pod wpływem promieniowania nadfioletowego. Zależność ta ma następstwo praktyczne: wrodzony defekt enzymu przekształcającego 7-dehydrocholesterol w cholesterol podnosi stężenie prekursora i zaburza równocześnie oba szlaki [16].
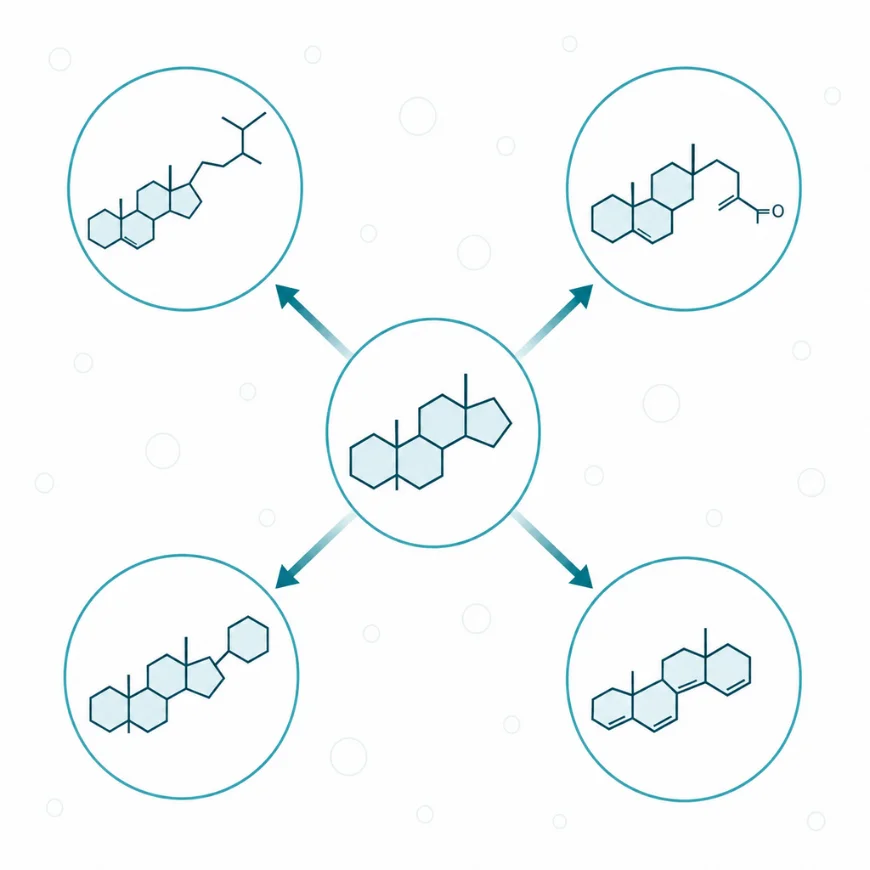
Z tego samego szkieletu powstają hormony steroidowe, kwasy żółciowe i witamina D. Cholesterol jest surowcem niezbędnym do ich wytwarzania
2.3.3. Udział w wytwarzaniau kwasów żółciowych
Trzecią funkcją jest dostarczenie substratu do wytwarzania kwasów żółciowych w wątrobie. Enzym CYP7A1 rozpoczyna przekształcanie cholesterolu w kwas cholowy i chenodeoksycholowy, a powstałe związki są wydzielane do żółci i uczestniczą we wchłanianiu tłuszczów.
Znaczenie tej drogi wykracza poza trawienie, ponieważ jest ona zarazem jedyną drogą pozbycia się cholesterolu z organizmu. Kwasy żółciowe są w znacznej części odzyskiwane w jelicie krętym i wracają do wątroby w krążeniu jelitowo-wątrobowym, a wydajność tego odzysku zależy od białek wiążących i transporterów [22]. Przerwanie tego krążenia, na przykład przez związanie kwasów żółciowych w jelicie, zwiększa ich wytwarzanie z cholesterolu i przez to obniża jego pulę wątrobową.
2.3.4. Udział w rozwoju zarodkowym i w budowie mieliny
Czwarta funkcja obejmuje dwa obszary o wspólnym mianowniku, którym jest zapotrzebowanie na cholesterol wytwarzany na miejscu.
W rozwoju zarodkowym cholesterol jest potrzebny białku sygnałowemu Hedgehog, kierującemu podziałem i różnicowaniem komórek wzdłuż osi zarodka. Defekt syntezy prowadzi wobec tego do zespołu wad rozwojowych obejmujących twarzoczaszkę, kończyny i ośrodkowy układ nerwowy [16].
W układzie nerwowym cholesterol stanowi znaczną część suchej masy otoczki mielinowej i jest wytwarzany przez oligodendrocyty oraz astrocyty [9]. Ponieważ pula ta jest odcięta od krążenia ogólnego, tempo jej wymiany zależy wyłącznie od miejscowej syntezy i od usuwania, a nie od stężenia w osoczu. Skutkiem jest w dużej mierze niezależność gospodarki cholesterolowej mózgu od stężenia cholesterolu w osoczu.
2.4. Przemiany końcowe i wydalanie
Organizm nie potrafi rozłożyć szkieletu steranowego do dwutlenku węgla i wody, wobec czego cholesterolu nie da się „spalić” jak kwasu tłuszczowego. Usunięcie wymaga przekształcenia go w związek rozpuszczalny i wydalenia.
Droga główna prowadzi przez wątrobę. Cholesterol dostarczony do niej przez cząstki lipoproteinowe zostaje przekształcony w kwasy żółciowe albo wydzielony do żółci w postaci niezmienionej. Część wydzielonej ilości wraca przez wchłanianie jelitowe, a reszta jest wydalana z kałem, po przekształceniu przez bakterie jelitowe w koprostanol i pokrewne związki.
Droga osobna działa w ośrodkowym układzie nerwowym. Cholesterolu w postaci niezmienionej nie da się z niego usunąć, ponieważ nie przechodzi przez barierę krew-mózg, wobec czego neurony przekształcają go w 24S-hydroksycholesterol, który tę barierę pokonuje [6, 7]. Związek ten trafia do wątroby i tam wchodzi w drogę kwasów żółciowych, a jego stężenie w osoczu bywa badane jako wskaźnik obrotu cholesterolu mózgowego w chorobach neurozwyrodnieniowych [8].
Konsekwencją obu dróg razem jest to, że tempo usuwania cholesterolu jest ograniczone wydajnością wątroby i jelita, a nie zapotrzebowaniem tkanek. Nadmiar, którego nie da się usunąć, jest magazynowany w postaci estrów, w tym w komórkach ściany naczynia.
3. Zaburzenia i modyfikacja
3.1. Zaburzenia stężenia i dostępności cholesterolu
Zaburzenia dzielą się na dwie grupy o przeciwnym kierunku, a każda ma postać wrodzoną o dobrze poznanym mechanizmie.
Nadmiar w postaci wrodzonej to hipercholesterolemia rodzinna, wynikająca najczęściej z mutacji genu receptora dla cząstek LDL, rzadziej z mutacji apolipoproteiny B albo z mutacji nadmiernie uczynniającej białko PCSK9 [13]. Receptor niesprawny nie usuwa cząstek z krążenia, przez co ich stężenie jest podwyższone od urodzenia, a zmiany miażdżycowe pojawiają się o dziesięciolecia wcześniej niż w populacji ogólnej. Postać homozygotyczna daje stężenia kilkukrotnie przewyższające wartości prawidłowe i chorobę wieńcową w drugiej dekadzie życia.
Nadmiar nabyty ma przyczyny wtórne o dobrze ustalonym mechanizmie. Niedoczynność tarczycy obniża ekspresję receptora dla cząstek LDL i przez to podnosi stężenie cholesterolu, a wyrównanie niedoczynności to stężenie obniża [15]. Podobnie działają zespół nerczycowy, cholestaza i niektóre leki.
Niedobór w postaci wrodzonej jest rzadszy, natomiast pouczający. Zespół Smitha, Lemliego i Opitza wynika z mutacji genu reduktazy 7-dehydrocholesterolu, czyli ostatniego enzymu szlaku syntezy [16]. Obraz obejmuje wady twarzoczaszki, zrośnięcie palców, wady serca i niepełnosprawność intelektualną, a mechanizm łączy niedobór cholesterolu z nagromadzeniem prekursora i z zaburzeniem sygnalizacji Hedgehog. Jednostka ta pokazuje, że cholesterol jest organizmowi niezbędny, co w piśmiennictwie popularnym bywa pomijane.
3.2. Rola cholesterolu w patogenezie chorób
W miażdżycy udział cholesterolu jest najlepiej udokumentowany ze wszystkich jego ról patologicznych. Stanowisko konsensusu Europejskiego Towarzystwa Badań nad Miażdżycą podsumowało dowody z badań genetycznych, kohortowych, randomizacji mendlowskiej i badań z randomizacją, wskazując zależność między łącznym obciążeniem naczyń cząstkami LDL a ryzykiem choroby jako zależność przyczynową, zależną od dawki i od czasu ekspozycji [1]. Mechanizm obejmuje przechodzenie cząstek do ściany naczynia, ich zatrzymanie, utlenienie oraz pochłanianie przez makrofagi z utworzeniem komórek piankowatych [18, 19].
W chorobach pęcherzyka żółciowego nadmiar cholesterolu w żółci wobec zdolności rozpuszczającej kwasów żółciowych i fosfolipidów prowadzi do wytrącania kryształów i tworzenia złogów. Mechanizm ten wiąże gospodarkę cholesterolową z chorobą o zupełnie innym obrazie klinicznym niż miażdżyca.
W chorobach neurozwyrodnieniowych zależność jest znacznie słabiej ustalona i często błędnie przedstawiana. Pula mózgowa jest odcięta od osoczowej, wobec czego stężenie we krwi nie opisuje gospodarki cholesterolowej mózgu [9]. Badania nad stężeniem 24S-hydroksycholesterolu w osoczu jako wskaźnikiem obrotu mózgowego dały wyniki niejednorodne, zależne od stadium choroby i od masy tkanki nerwowej [8]. W modelu zwierzęcym choroby Parkinsona wykazano udział cholesterolu w utracie neuronów dopaminergicznych przez zaburzenia mitochondrialne, przy czym przeniesienie tej obserwacji na człowieka pozostaje nierozstrzygnięte [20].
W zaburzeniach metabolicznych gospodarka cholesterolowa jest jednym z elementów zespołu obejmującego insulinooporność, nadciśnienie i przewlekłe zapalenie o niskim nasileniu [21, 23, 24]. Rozpatrywanie samego stężenia cholesterolu w oderwaniu od pozostałych składowych zawęża obraz ryzyka.
3.3. Czynniki wpływające na stan i działanie cholesterolu
Czynniki wpływające na gospodarkę cholesterolową dzielą się na cztery grupy: działające na syntezę własną, na wchłanianie jelitowe, na skład tłuszczów w pożywieniu oraz na stan metaboliczny całego organizmu.
Grupa pierwsza działa na syntezę własną. Podaż energii przewyższająca zapotrzebowanie zwiększa dostępność acetylo-koenzymu A, będącego substratem wyjściowym szlaku. Aktywność hormonów tarczycy działa w kierunku przeciwnym, ponieważ podnosi zarówno syntezę, jak i wychwyt, z przewagą tego drugiego [15]. Czynniki genetyczne wyznaczają zakres, w którym te wpływy działają.
Grupa druga działa na wchłanianie. Udział cholesterolu wchłanianego waha się między osobami w szerokim zakresie, a sterole roślinne obecne w pożywieniu współzawodniczą z nim o transporter jelitowy i przez to obniżają jego wchłanianie. Błonnik rozpuszczalny wiąże kwasy żółciowe w jelicie i zwiększa ich utratę, przez co wątroba zużywa więcej cholesterolu na ich odtworzenie.
Grupa trzecia dotyczy składu diety w zakresie kwasów tłuszczowych, a nie samego cholesterolu pokarmowego. Kwasy tłuszczowe nasycone i izomery trans podnoszą stężenie cholesterolu w cząstkach LDL silniej niż cholesterol zawarty w pożywieniu, ponieważ zmieniają ekspresję receptora dla tych cząstek. Sam cholesterol pokarmowy działa słabiej, gdyż wątroba obniża wtedy własną syntezę [10, 11].
Grupa czwarta obejmuje czynniki modyfikujące pośrednio. Aktywność fizyczna, masa ciała i spożycie etanolu wpływają na skład cząstek lipoproteinowych, a obturacyjny bezdech senny wiąże się z zaburzeniami lipidowymi przez powtarzające się niedotlenienie [17]. Kierunek tych zależności jest spójny między badaniami, natomiast wielkość efektu zależy od wyjściowego stanu metabolicznego.
4. Uwagi praktyczne
4.1. Jak to zbadać
Stężenie cholesterolu oznacza się w surowicy albo w osoczu metodami enzymatycznymi, a wynik podaje się w milimolach na litr albo w miligramach na decylitr. Oznaczenie cholesterolu całkowitego obejmuje sumę zawartą we wszystkich cząstkach lipoproteinowych, wobec czego sama ta wartość nie mówi o rozkładzie między cząstkami. Szczegółowy opis panelu lipidowego, obliczania frakcji i interpretacji wyniku należy do osobnego hasła, a tutaj podano wyłącznie to, co dotyczy samej cząsteczki.
Trzy uwagi dotyczą pomiaru niezależnie od użytej metody. Uwaga pierwsza dotyczy tego, co jest mierzone: oznaczenie opisuje pulę krążącą, stanowiącą ułamek zasobu ustrojowego, a nie zawartość w błonach ani tempo syntezy. Uwaga druga dotyczy zmienności wewnątrzosobniczej, sięgającej kilku procent między kolejnymi pobraniami u tej samej osoby, co przy pojedynczym oznaczeniu ogranicza wnioskowanie o zmianie. Uwaga trzecia dotyczy wpływu stanów ostrych: zakażenie, uraz i zawał obniżają przejściowo stężenie, przez co oznaczenie wykonane w takim okresie zaniża wartość wyjściową.
Osobne oznaczenia opisują tempo syntezy i wchłaniania, a nie samo stężenie. Stężenie latosterolu w osoczu odzwierciedla syntezę własną, a stężenie kampesterolu i sitosterolu wchłanianie jelitowe. Oba pozostają narzędziem badawczym i nie należą do badań rutynowych. Stężenie 24S-hydroksycholesterolu bywa badane jako wskaźnik obrotu cholesterolu w mózgu, przy zastrzeżeniach opisanych wyżej [8].
Badanie genetyczne wykonuje się przy podejrzeniu hipercholesterolemii rodzinnej, czyli przy bardzo wysokich stężeniach, przy wczesnych zdarzeniach sercowo-naczyniowych w rodzinie oraz przy zmianach skórnych i ścięgnistych typowych dla tej jednostki [13].
4.2. Na co zwrócić uwagę
Najczęstszym nieporozumieniem jest mówienie o „złym” i „dobrym cholesterolu”. Cząsteczka cholesterolu jest jedna, a różnią się cząstki, które ją przenoszą: frakcja LDL dostarcza go do tkanek, a frakcja HDL odprowadza z powrotem do wątroby [1]. Z tego powodu to samo stężenie całkowite może odpowiadać odmiennemu ryzyku, zależnie od rozkładu między cząstkami, a wnioskowanie z samej wartości sumarycznej jest niepełne.
Drugie zastrzeżenie dotyczy cholesterolu pokarmowego. Wpływ jego podaży na stężenie we krwi jest obecny, lecz umiarkowany, ponieważ wątroba obniża syntezę własną, a jelito zmniejsza wchłanianie przy wzroście dowozu [10, 11]. Silniej działa skład kwasów tłuszczowych w diecie, co bywa pomijane w zaleceniach opartych wyłącznie na zawartości cholesterolu w produkcie. Odpowiedź na podaż jest przy tym zmienna osobniczo, wobec czego uśredniony wynik badania nie przewiduje reakcji konkretnej osoby.
Trzecie zastrzeżenie dotyczy przenoszenia wniosków z osocza na tkanki. Stężenie w osoczu opisuje transport międzynarządowy, a nie zasób w błonach, a pula mózgowa jest od osoczowej odcięta i wymienia się w skali lat [9]. Wnioskowanie o gospodarce cholesterolowej mózgu z wyniku badania krwi jest zatem nieuprawnione, a doniesienia wiążące stężenie w osoczu ze sprawnością poznawczą wymagają odczytania z tym zastrzeżeniem.
Czwarte zastrzeżenie dotyczy kierunku pożądanej zmiany. Cholesterol jest organizmowi niezbędny, co pokazuje wrodzony defekt jego syntezy dający ciężki zespół wad rozwojowych [16]. Celem postępowania w chorobach sercowo-naczyniowych jest obniżenie obciążenia naczyń cząstkami przenoszącymi cholesterol, nie usunięcie cząsteczki z organizmu.
Piąte zastrzeżenie dotyczy szlaku syntezy. Zahamowanie reduktazy HMG-CoA obniża nie tylko wytwarzanie cholesterolu, lecz również powstawanie koenzymu Q10, dolicholu i reszt izoprenowych służących do kotwiczenia białek, ponieważ wszystkie pochodzą z tego samego szlaku mewalonianowego [3]. Obserwacja ta bywa przywoływana przy omawianiu działań niepożądanych, przy czym jej znaczenie kliniczne pozostaje przedmiotem badań.
Szóste zastrzeżenie dotyczy siły dowodów. Przyczynowy udział cząstek zawierających apolipoproteinę B w miażdżycy jest ustalony na podstawie zgodnych wyników badań genetycznych, kohortowych i randomizowanych [1]. Natomiast związki stężenia cholesterolu z chorobami neurozwyrodnieniowymi, nowotworami i śmiertelnością całkowitą opierają się w większości na badaniach obserwacyjnych, w których zależność bywa odwrotna wskutek obniżania się stężenia w chorobie wyniszczającej.