1. Charakterystyka apoptozy
1.1. Definicja i zakres procesu
Apoptoza to forma regulowanej śmierci komórki, w której komórka rozkłada własne struktury według programu zapisanego w genach i zostaje usunięta bez naruszenia ciągłości błony. Określenie „regulowana” oznacza, że przebieg zależy od maszynerii białkowej samej komórki, a nie od czynnika zewnętrznego niszczącego ją mechanicznie [2]. Cechą rozstrzygającą jest zachowanie szczelności błony komórkowej do chwili pochłonięcia szczątków, ponieważ z niej wynikają wszystkie pozostałe własności procesu.
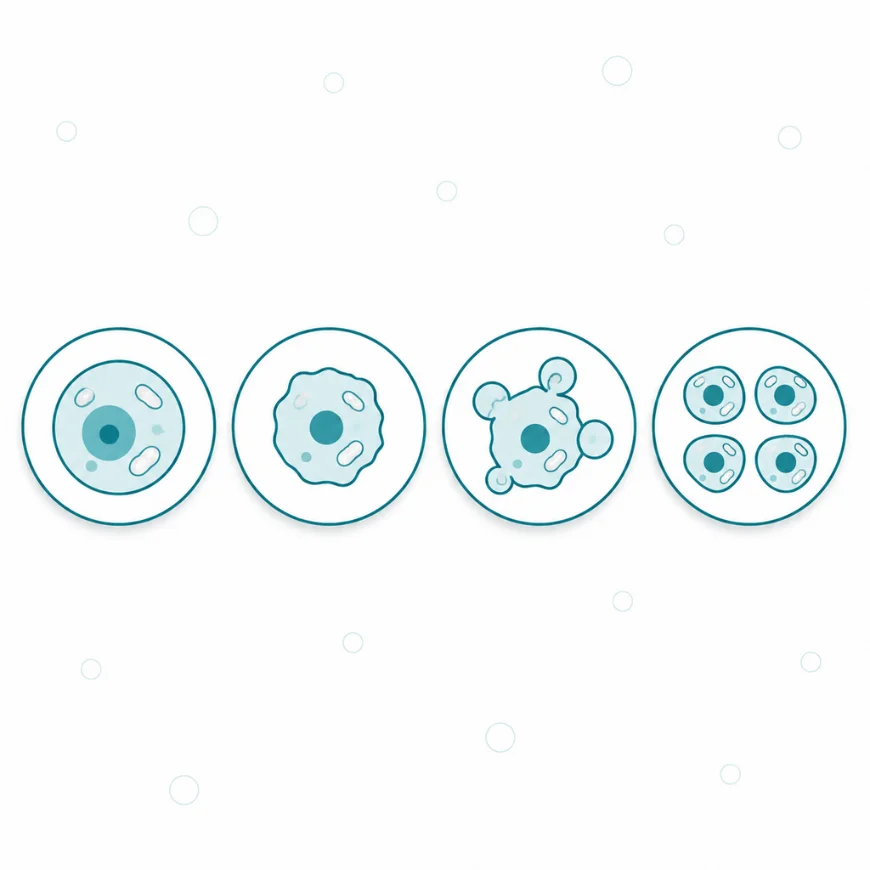
Obraz morfologiczny obejmuje cztery zmiany zachodzące w ustalonej kolejności. Komórka obkurcza się i traci połączenia z sąsiadkami, chromatyna zagęszcza się przy błonie jądrowej, jądro rozpada się na fragmenty, a błona komórkowa tworzy uwypuklenia oddzielające się jako ciałka apoptotyczne [1, 4]. Cały przebieg trwa od kilkudziesięciu minut do kilku godzin, natomiast usunięcie szczątków zajmuje minuty, przez co obraz apoptozy w tkance jest trudny do uchwycenia.
Trzy pojęcia sąsiadujące wymagają odgraniczenia. Martwica jest śmiercią niekontrolowaną, w której błona pęka, a uwolniona zawartość komórki wywołuje odczyn zapalny. Nekroptoza ma przebieg regulowany jak apoptoza, natomiast kończy się pęknięciem błony i zapaleniem, ponieważ wykonują ją inne białka [2, 7]. Autofagia jest procesem rozkładu własnych struktur służącym przeżyciu, nie śmierci, choć w skrajnym nasileniu prowadzi do śmierci komórki. Rozgraniczenie ma następstwo praktyczne, gdyż każdy z tych procesów daje inny odczyn tkanki i inną odpowiedź na leczenie.
Zakres pojęcia obejmuje zarówno śmierć komórek zbędnych w rozwoju zarodkowym, jak i usuwanie komórek uszkodzonych, zakażonych oraz zużytych w organizmie dorosłym. Osobne hasło jest uzasadnione tym, że apoptoza jest procesem o ustalonym mechanizmie molekularnym, który został przełożony na leki stosowane w praktyce klinicznej, a równocześnie jej zawodność w obie strony leży u podstaw dwóch odrębnych grup chorób.
1.2. Umiejscowienie przebiegu apoptozy
Apoptoza zachodzi we wszystkich tkankach organizmu, natomiast jej natężenie różni się między nimi o kilka rzędów wielkości i wynika z tempa odnowy.
Najwyższe natężenie występuje w tkankach o szybkiej wymianie komórek: w szpiku kostnym, w nabłonku jelita, w naskórku i w narządach limfatycznych. Szacuje się, że organizm człowieka wytwarza i usuwa dziesiątki miliardów komórek na dobę, a liczba komórek w tkance pozostaje przy tym stała [8]. Tkanki o powolnej wymianie, w tym mięsień sercowy i ośrodkowy układ nerwowy, mają natężenie apoptozy niskie w wieku dorosłym, przez co utrata komórki jest tam praktycznie nieodwracalna.
Wewnątrz komórki proces rozgrywa się w trzech przedziałach. Mitochondrium jest miejscem rozstrzygnięcia w drodze wewnątrzpochodnej, ponieważ to z jego przestrzeni międzybłonowej uwalniany jest cytochrom c [3, 6]. Cytozol jest miejscem składania kompleksu wykonawczego i działania kaspaz. Jądro komórkowe jest miejscem, w którym zachodzi rozcięcie DNA między nukleosomami, dające charakterystyczny obraz w badaniu elektroforetycznym.
Osobne miejsce ma etap ostatni, czyli usunięcie szczątków. Zachodzi on poza komórką umierającą, wewnątrz makrofaga albo komórki sąsiedniej, i wymaga własnego zestawu receptorów [8, 9]. Konsekwencją takiego podziału jest to, że zaburzenie może dotyczyć osobno uruchomienia programu, jego przebiegu albo sprzątania po nim, a każde z tych zaburzeń daje inny obraz kliniczny.
1.3. Warunki i bodźce uruchamiające apoptozę
Stan wyjściowy stanowi komórka żywa, w której białka hamujące apoptozę przeważają nad pobudzającymi. Przewaga ta nie jest stała i podlega ciągłemu przesuwaniu, wobec czego komórka znajduje się w stanie gotowości, a nie w stanie zablokowania [6, 16].
Bodźce uruchamiające dzielą się na dwie grupy odpowiadające dwóm drogom. Grupa pierwsza działa od wewnątrz i obejmuje uszkodzenie DNA, przeciążenie siateczki śródplazmatycznej białkami źle zwiniętymi, niedobór czynników wzrostu, niedotlenienie oraz nadmiar utleniaczy [5, 26]. Wspólną cechą tych bodźców jest to, że komórka wykrywa je własnymi czujnikami i sama podejmuje rozstrzygnięcie.
Grupa druga działa od zewnątrz i obejmuje pobudzenie receptorów śmierci z rodziny receptora czynnika martwicy nowotworów, przede wszystkim receptora FAS i receptorów dla ligandu TRAIL [3]. Sygnał pochodzi wtedy od innej komórki, najczęściej limfocytu cytotoksycznego rozpoznającego komórkę zakażoną albo nowotworową. Rozstrzygnięcie zapada poza komórką umierającą, co odróżnia tę drogę od poprzedniej.
Trzecim warunkiem, niezależnym od obu grup, jest zdolność komórki do wykonania programu. Komórka pozbawiona ATP nie przeprowadzi apoptozy i zginie drogą martwicy, gdyż składanie kompleksu wykonawczego wymaga energii. Ten sam bodziec daje zatem odmienny rodzaj śmierci w zależności od stanu energetycznego komórki, co ma znaczenie w niedokrwieniu [27].
1.4. Rys historyczny
Do lat siedemdziesiątych XX wieku śmierć komórki uznawano za następstwo uszkodzenia, czyli za zdarzenie bierne i niekontrolowane. John Kerr, Andrew Wyllie i Alastair Currie opisali w 1972 roku odmienny obraz morfologiczny, w którym komórki obkurczały się i rozpadały na fragmenty pochłaniane przez sąsiadki, i zaproponowali dla niego nazwę apoptoza [1]. Ustalili przy tym, że zjawisko to jest przeciwieństwem mitozy w regulacji liczebności populacji komórkowych, a więc procesem fizjologicznym, nie patologicznym.
Drugie rozstrzygnięcie przyniosły badania genetyczne nad nicieniem Caenorhabditis elegans. Podczas rozwoju tego zwierzęcia ginie dokładnie 131 z 1090 wytworzonych komórek somatycznych, za każdym razem te same, a za przebieg ich śmierci odpowiada niewielki zestaw genów [12, 14]. Przedtem nie było wiadomo, czy śmierć komórki ma podłoże genetyczne. Po tym rozstrzygnięciu apoptoza uzyskała status programu, a nie zjawiska przypadkowego, a odkrycie uhonorowano Nagrodą Nobla w dziedzinie fizjologii lub medycyny w 2002 roku.
Trzecie rozstrzygnięcie dotyczyło związku z nowotworami. Ustalenie, że białko BCL2 przedłuża przeżycie komórki zamiast przyspieszać jej podziały, pokazało, że nowotwór może powstawać przez zahamowanie śmierci, a nie tylko przez nasilenie namnażania [6]. Ten wniosek doprowadził w ciągu trzech dekad do leków hamujących białka przeciwapoptotyczne, stosowanych obecnie w białaczkach.
2. Przebieg i regulacja apoptozy
2.1. Etapy procesu
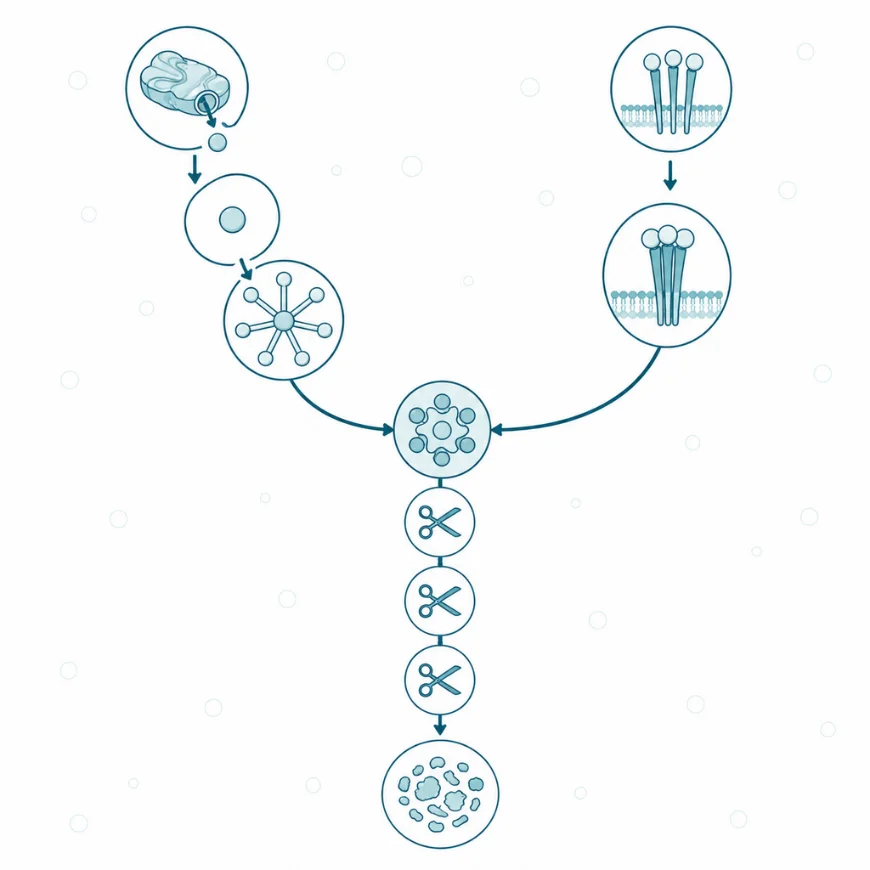
Przebieg apoptozy daje się rozpisać na pięć etapów, wspólnych dla obu dróg od etapu trzeciego.
Etap pierwszy – rozstrzygnięcie. W drodze wewnątrzpochodnej białka z rodziny BCL2 zawierające wyłącznie domenę BH3 wykrywają uszkodzenie i blokują białka przeciwapoptotyczne. Uwolnione w ten sposób białka BAX i BAK zmieniają kształt i tworzą pory w zewnętrznej błonie mitochondrium [6]. W drodze zewnątrzpochodnej ligand wiąże receptor śmierci, a wokół jego domeny wewnątrzkomórkowej składa się kompleks sygnałowy.
Etap drugi – uwolnienie sygnału. Przez pory w błonie mitochondrium wydostaje się do cytozolu cytochrom c, w warunkach prawidłowych uczestniczący w łańcuchu oddechowym. Zmiana miejsca zmienia jego rolę: w cytozolu wiąże białko APAF1 i uruchamia składanie kompleksu zwanego apoptosomem [3, 5].
Etap trzeci – uruchomienie kaspaz. Apoptosom aktywuje kaspazę 9, a kompleks receptorowy kaspazę 8. Obie należą do kaspaz inicjatorowych i przecinają nieczynne postaci kaspaz wykonawczych, przede wszystkim kaspazy 3 i 7 [4, 5]. Od tego momentu proces jest nieodwracalny, gdyż kaspazy wykonawcze aktywują się nawzajem lawinowo.
Etap czwarty – rozkład struktur. Kaspazy wykonawcze przecinają kilkaset białek docelowych w określonych miejscach. Rozcięcie laminy powoduje rozpad otoczki jądrowej, rozcięcie białek cytoszkieletu obkurczenie komórki, a rozcięcie białka hamującego uwalnia nukleazę przecinającą DNA między nukleosomami. Równocześnie fosfatydyloseryna, w komórce żywej utrzymywana po wewnętrznej stronie błony, zostaje przeniesiona na jej stronę zewnętrzną [8].
Etap piąty – usunięcie szczątków. Fosfatydyloseryna na powierzchni pełni rolę sygnału rozpoznawczego dla fagocytów. Makrofagi i komórki sąsiednie wiążą ją przez receptory z rodziny TAM oraz przez białka pomostowe i pochłaniają ciałka apoptotyczne, zanim błona zdąży przepuścić zawartość [8, 10]. Stan końcowy to brak komórki i brak odczynu zapalnego, a konsekwencją tej sekwencji jest możliwość usuwania miliardów komórek na dobę bez uszkodzenia tkanki.
Dwa szlaki — mitochondrialny i receptorowy — kończą się na tych samych kaspazach wykonawczych, które degradują białka.
2.2. Białka i kluczowe enzymy
Za pomocą wymienionych niżej białek komórka osiąga trzy rzeczy: mierzy nasilenie uszkodzenia, przekłada ten pomiar na decyzję o śmierci i wykonuje ją w sposób nieodwracalny.
Pomiar wykonuje rodzina BCL2, licząca kilkanaście białek podzielonych na trzy grupy o przeciwstawnym działaniu [6]. Białka przeciwapoptotyczne, w tym BCL2 i MCL1, wiążą i unieczynniają białka wykonawcze. Białka wykonawcze BAX i BAK tworzą pory w błonie mitochondrium. Białka zawierające wyłącznie domenę BH3, w tym BIM, BID i PUMA, pełnią rolę czujników uszkodzenia i przesuwają równowagę. Wynik zależy od proporcji między grupami, nie od obecności pojedynczego białka, i właśnie dlatego ta sama komórka bywa raz podatna, a raz oporna.
Decyzję przekłada na sygnał cytochrom c wraz z APAF1, tworzące apoptosom. Ten sam cytochrom c pełni w mitochondrium rolę przenośnika elektronów, a w cytozolu rolę sygnału śmierci, co jest przykładem cząsteczki o dwóch funkcjach zależnych od położenia [3].
Wykonanie zapewniają kaspazy, czyli proteazy cysteinowe przecinające białka za resztą kwasu asparaginowego. Dzielą się na inicjatorowe (kaspazy 8, 9, 10) i wykonawcze (kaspazy 3, 6, 7). Ich aktywność hamują białka z rodziny IAP, a te z kolei podlegają regulacji przez ubikwitynację, która rozstrzyga o tym, czy komórka pójdzie drogą apoptozy, czy nekroptozy [7]. Zysk dla organizmu polega na tym, że decyzja daje się odwrócić aż do etapu trzeciego, a po nim staje się ostateczna.
O przepuszczalności błony mitochondrium decyduje proporcja białek hamujących i wykonawczych z rodziny BCL-2
2.3. Czynniki nasilające apoptozę
Pierwszym czynnikiem nasilającym jest uszkodzenie DNA, wykrywane przez białko p53. Po uszkodzeniu p53 podnosi ekspresję białek z domeną BH3, między innymi PUMA, przez co przesuwa równowagę rodziny BCL2 w stronę śmierci [5]. Mechanizm ten leży u podstaw działania radioterapii i części leków przeciwnowotworowych.
Drugim czynnikiem jest nadmiar utleniaczy. Utlenienie lipidów błony mitochondrialnej ułatwia tworzenie porów, a wzrost stężenia wapnia w cytozolu działa w tym samym kierunku [26]. Zależność ta łączy apoptozę ze stresem oksydacyjnym, przy czym utleniacze działają tu jako czynnik przesuwający równowagę, nie jako bezpośredni wykonawca.
Trzecim czynnikiem jest niedobór sygnałów przeżycia. Komórka pozbawiona czynników wzrostu albo kontaktu z macierzą zewnątrzkomórkową traci pobudzenie szlaków hamujących apoptozę i ginie, przy czym śmierć z powodu utraty kontaktu z macierzą nosi osobną nazwę anoikis.
Czwartym czynnikiem są sfingolipidy, przede wszystkim ceramid gromadzący się w błonach pod wpływem bodźców stresowych i ułatwiający przepuszczalność błony mitochondrialnej [23].
2.4. Czynniki hamujące apoptozę
Pierwszym czynnikiem hamującym jest nadmiar białek przeciwapoptotycznych rodziny BCL2. Ich zwiększona ilość podnosi próg, przy którym uszkodzenie uruchamia program, i pozwala komórce przetrwać bodziec, który w innych warunkach byłby śmiertelny [6, 16].
Drugim są szlaki sygnałowe zależne od czynników wzrostu. Kinaza AKT fosforyluje białka z domeną BH3 i unieczynnia je, a czynnik NF-κB podnosi ekspresję białek IAP oraz przeciwapoptotycznych członków rodziny BCL2. Wynika stąd, że pobudzenie wzrostowe i hamowanie śmierci są w komórce sprzężone, a nie niezależne.
Trzecim czynnikiem są białka IAP, wiążące kaspazy i kierujące je do degradacji. Ich działanie znosi białko SMAC uwalniane z mitochondrium razem z cytochromem c, przez co komórka usuwa hamulec w tym samym momencie, w którym uruchamia program [7].
Czwartym są mechanizmy oporu wykorzystywane przez komórki nowotworowe. Obniżona gotowość mitochondrium do uwolnienia cytochromu c, opisywana jako zmniejszone uwrażliwienie apoptotyczne, tłumaczy oporność na leki działające przez tę drogę [16]. Nabyte mutacje w genie BAX dają ten sam skutek innym mechanizmem, uniemożliwiając utworzenie porów [15].
2.5. Powiązania z innymi szlakami
Apoptoza przecina się z czterema innymi drogami śmierci i przeżycia komórki, a granice między nimi wyznaczają konkretne białka, nie podobieństwo obrazu.
Z nekroptozą łączy ją kaspaza 8, która w warunkach prawidłowych przecina i unieczynnia kinazę RIPK3. Zahamowanie kaspazy 8 przełącza komórkę na nekroptozę, czyli śmierć z pęknięciem błony i odczynem zapalnym [2, 7]. Ten sam bodziec daje zatem dwa odmienne skutki tkankowe w zależności od sprawności jednego enzymu.
Z pyroptozą łączy ją rodzina kaspaz: kaspazy 1, 4 i 5 przecinają gazderminę D, tworzącą pory w błonie komórkowej i uwalniającą interleukinę 1β [2]. Odróżnia je wynik, ponieważ pyroptoza z założenia wywołuje zapalenie.
Z ferroptozą łączy ją zależność od stanu redoks, natomiast mechanizm jest odrębny: ferroptoza nie wymaga kaspaz i polega na niekontrolowanej peroksydacji fosfolipidów przy niesprawnej peroksydazie glutationowej 4 [24, 25, 28].
Z autofagią łączy ją rodzina BCL2, ponieważ białko BCL2 wiąże także białko beklina 1 uczestniczące w autofagii. Komórka przełącza się między przeżyciem przez rozkład własnych struktur a śmiercią w zależności od nasilenia i czasu trwania bodźca.
3. Fizjologia a patologia
3.1. Rola apoptozy w warunkach prawidłowych
Pierwszą rolą apoptozy jest kształtowanie budowy w rozwoju zarodkowym. Zanik błon między palcami, zamykanie cewy nerwowej oraz usuwanie nadmiaru neuronów, które nie nawiązały połączeń, zachodzą tą właśnie drogą [4, 13]. Rozwój jest więc procesem rzeźbienia przez usuwanie, nie wyłącznie przez dobudowywanie.
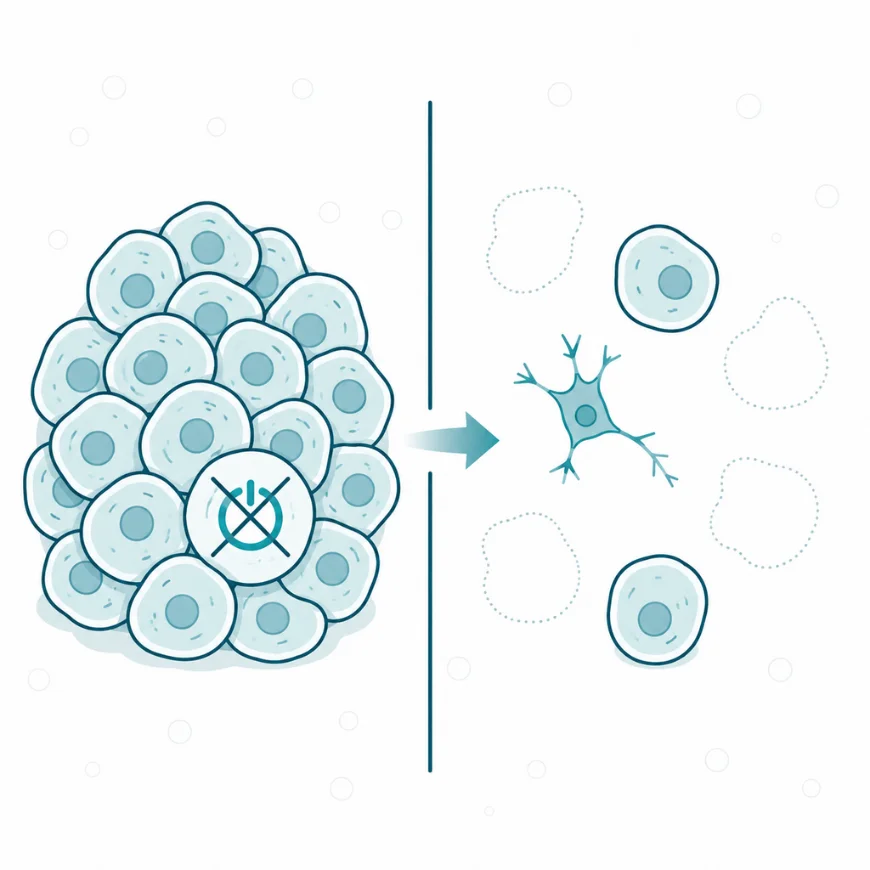
Drugą rolą jest utrzymanie stałej liczby komórek w tkankach odnawialnych. Tempo apoptozy odpowiada tempu podziałów, przez co nabłonek jelita, naskórek i szpik zachowują stałą masę mimo pełnej wymiany składu w ciągu dni [8]. Zaburzenie tej równowagi w którąkolwiek stronę zmienia masę tkanki, a nie tylko jej skład.
Trzecią rolą jest usuwanie komórek nieprawidłowych. Limfocyty rozpoznające własne antygeny giną w grasicy, komórki z nienaprawionym uszkodzeniem DNA giną przed podziałem, a komórki zakażone wirusem są zabijane przez limfocyty cytotoksyczne drogą receptorową [3, 8]. Skutkiem jest usuwanie zagrożenia bez odczynu zapalnego, czyli bez kosztu dla otaczającej tkanki.
Czwartą rolą jest wygaszanie odpowiedzi odpornościowej. Po opanowaniu zakażenia limfocyty efektorowe giną drogą receptora FAS, dzięki czemu odpowiedź nie utrzymuje się dłużej, niż to potrzebne [18].
Piątą rolą, rozpoznaną najpóźniej, jest udział w dojrzewaniu tkanek przez sam akt pochłaniania szczątków. Makrofagi pochłaniające ciałka apoptotyczne w rozwijającym się sercu wpływają na dojrzewanie sarkomerów i sprawność skurczu, co wykazano w modelu tkanki ludzkiej wytworzonej z komórek macierzystych [11]. Usuwanie szczątków nie jest zatem wyłącznie sprzątaniem, lecz źródłem sygnału dla tkanki.
3.2. Skutki nadmiernego nasilenia apoptozy
Nadmierna apoptoza prowadzi do ubytku komórek w tkankach, w których nie są one odtwarzane. W chorobach neurozwyrodnieniowych szlaki apoptotyczne są uruchamiane przez odkładanie białek nieprawidłowo zwiniętych, a ubytek neuronów przekłada się wprost na objawy [20]. Zależność ta jest jednak trudna do oddzielenia od innych dróg śmierci neuronu, skoro obraz morfologiczny w tkance pobranej pośmiertnie bywa niejednoznaczny.
W niedokrwieniu narządu apoptoza i martwica występują razem, a proporcja między nimi zależy od zasobu ATP w strefie okołoogniskowej. Komórki w rdzeniu ogniska giną drogą martwicy, a komórki na jego obrzeżu, zachowujące zaopatrzenie energetyczne, drogą apoptozy [27]. Rozróżnienie to ma znaczenie, ponieważ tylko druga z tych dróg poddaje się w teorii zahamowaniu farmakologicznemu.
Nadmierna apoptoza limfocytów odpowiada za część niedoborów odporności w przebiegu zakażeń i w stanach krytycznych. Tą samą drogą przebiega utrata komórek beta trzustki oraz komórek wątrobowych w niektórych postaciach uszkodzenia toksycznego.
3.3. Skutki niedostatecznego nasilenia apoptozy
Niedostateczna apoptoza daje dwie grupy następstw, a obie mają dobrze ustalony mechanizm.
Grupa pierwsza to nowotwory. Komórka zdolna do przeżycia mimo uszkodzenia DNA gromadzi kolejne zmiany i przekazuje je potomstwu, przez co zahamowanie apoptozy jest jedną z cech wspólnych komórek nowotworowych. Mechanizmy obejmują zwiększenie ilości białek przeciwapoptotycznych, utratę czynności p53 oraz obniżenie gotowości mitochondrium do uwolnienia cytochromu c [6, 16, 17]. Skutkiem praktycznym jest oporność na leczenie, ponieważ większość leków przeciwnowotworowych działa przez wywołanie apoptozy.
Grupa druga to choroby autoimmunizacyjne. Wrodzone uszkodzenie receptora FAS albo jego ligandu daje zespół autoimmunizacyjno-limfoproliferacyjny, w którym limfocyty nie giną po zakończeniu odpowiedzi [18, 19]. Obraz obejmuje powiększenie węzłów chłonnych i śledziony, cytopenie autoimmunizacyjne oraz obecność limfocytów o nietypowym fenotypie. Jednostka ta jest rzadka, natomiast pokazuje mechanizm działający w łagodniejszej postaci w chorobach autoimmunizacyjnych częstych.
Osobnym zaburzeniem jest nie tyle brak apoptozy, ile zawodność usuwania jej szczątków. Niesprawna efferocytoza pozostawia ciałka apoptotyczne, które po czasie tracą szczelność i uwalniają zawartość, w tym kwasy nukleinowe rozpoznawane jako własne antygeny [8, 9]. Mechanizm ten wiąże się z toczniem rumieniowatym układowym, z miażdżycą i z przewlekłym zapaleniem, a jego wzmocnienie za pomocą receptorów chimerycznych badano jako podejście terapeutyczne [9].
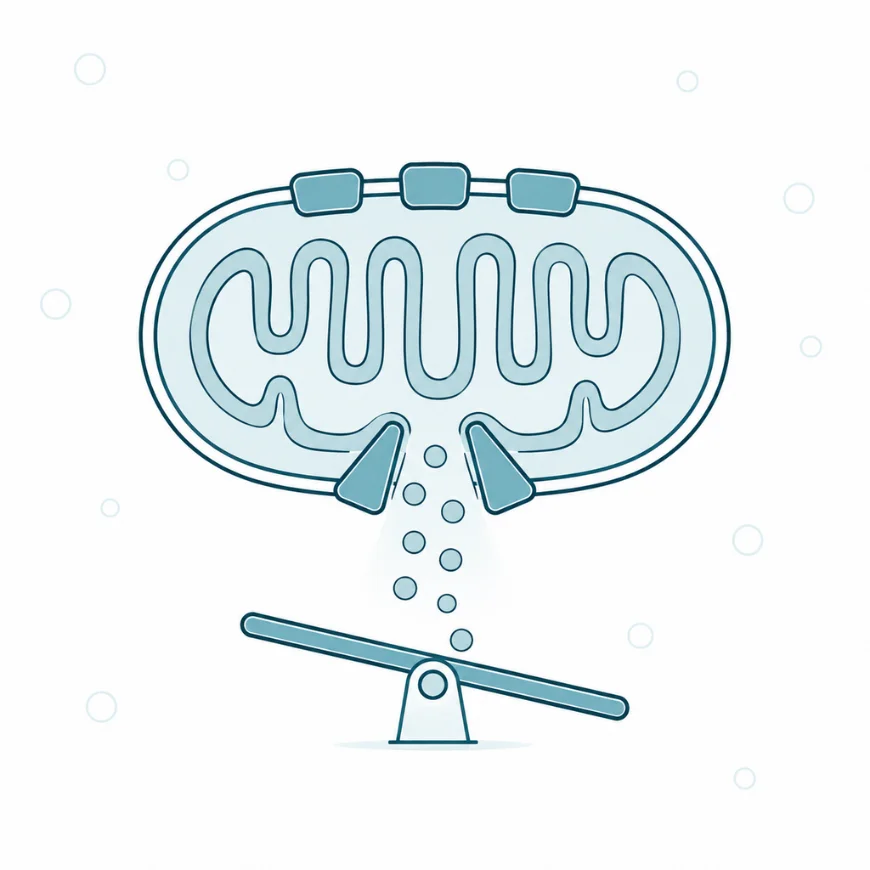
Za mało apoptozy oznacza przeżywanie komórek, które powinny zginąć; za dużo — ubytek neuronów. Oba kierunki są chorobotwórcze.
3.4. Udział apoptozy w chorobach
W chorobach nowotworowych apoptoza jest zarówno mechanizmem obronnym, jak i punktem uchwytu leczenia. Wenetoklaks, zarejestrowany w przewlekłej białaczce limfocytowej i w ostrej białaczce szpikowej, wiąże białko BCL2 i uwalnia białka wykonawcze, przez co komórka wykonuje program, który wcześniej pozostawał zablokowany [6, 17]. Oporność na ten lek powstaje przez nabyte mutacje w genie BAX albo przez obniżoną gotowość mitochondrium [15, 16].
W chorobach autoimmunizacyjnych udział apoptozy jest dwustronny. Niedobór usuwania szczątków dostarcza antygenów własnych, a niedobór śmierci limfocytów autoreaktywnych pozwala im przetrwać selekcję [8, 18]. W łuszczycy opisano udział kilku odrębnych dróg regulowanej śmierci keratynocytów, przy czym ich wzajemne proporcje pozostają przedmiotem badań [21].
W chorobach neurozwyrodnieniowych szlaki apoptotyczne są uruchamiane przez białka odkładane w tkance, a równolegle działają nekroptoza i ferroptoza [20, 24]. Przypisanie ubytku neuronów jednej drodze jest w tych chorobach nieuprawnione.
W miażdżycy apoptoza komórek w blaszce miażdżycowej wraz z niesprawnym usuwaniem ich szczątków powiększa rdzeń martwiczy i sprzyja pęknięciu blaszki [9, 10]. Mechanizm ten pokazuje, że o skutku tkankowym rozstrzyga nie sama śmierć komórki, lecz to, co dzieje się z jej pozostałościami.
3.5. Wpływ czynników zależnych od zachowania
Dane o wpływie zachowania na natężenie apoptozy pochodzą w większości z badań na modelach zwierzęcych i z pomiarów wskaźników pośrednich u ludzi, wobec czego wnioski mają charakter orientacyjny.
Aktywność fizyczna o umiarkowanym natężeniu obniża wskaźniki apoptozy w mięśniu szkieletowym i w mięśniu sercowym w obserwacjach długoterminowych, natomiast pojedynczy wysiłek wyczerpujący je podnosi. Różnica wynika z odpowiedzi przystosowawczej podnoszącej ilość białek przeciwapoptotycznych.
Przewlekłe obciążenie utleniające, wynikające z palenia tytoniu, przewlekłego zapalenia albo nadmiaru substratów energetycznych, przesuwa równowagę rodziny BCL2 w stronę śmierci [26]. Kierunek tego wpływu jest spójny między badaniami, natomiast wielkość efektu pozostaje nieokreślona.
Ograniczenie podaży energii i okresy bez posiłków nasilają autofagię, która przy umiarkowanym nasileniu chroni komórkę przed apoptozą przez usuwanie uszkodzonych mitochondriów. Zależność ta jest opisana głównie w modelach zwierzęcych, a przeniesienie jej na człowieka wymaga ostrożności.
4. Uwagi praktyczne
4.1. Jak to zbadać
Apoptozy nie ocenia się u człowieka jako parametru całego organizmu, gdyż zachodzi ona miejscowo i szybko. Badania wykonuje się w materiale tkankowym albo w zawiesinie komórek, a każda metoda wykrywa inny etap procesu.
Metodą najczęściej stosowaną w zawiesinie komórek jest oznaczenie wiązania aneksyny V, białka łączącego się z fosfatydyloseryną odsłoniętą na powierzchni komórki. Badanie wykonuje się metodą cytometrii przepływowej łącznie z barwnikiem wnikającym przez uszkodzoną błonę, dzięki czemu rozdziela się komórki apoptotyczne wczesne od późnych i martwiczych [22]. Ograniczeniem jest to, że odsłonięcie fosfatydyloseryny występuje również w innych formach śmierci komórki.
W materiale tkankowym stosuje się wykrywanie przecięć DNA metodą TUNEL oraz barwienie przeciwciałem przeciw przeciętej kaspazie 3. Pierwsza metoda wykrywa skutek późny i daje wynik dodatni także w martwicy, druga jest bardziej swoista dla apoptozy, natomiast wykrywa wąskie okno czasowe. Obraz morfologiczny w mikroskopie elektronowym pozostaje badaniem rozstrzygającym, choć w praktyce klinicznej nie jest stosowany.
Osobnym badaniem czynnościowym jest ocena gotowości mitochondrium do uwolnienia cytochromu c po podaniu peptydów naśladujących domenę BH3. Metoda ta przewiduje odpowiedź komórek białaczkowych na leki hamujące białka przeciwapoptotyczne i pozostaje narzędziem badawczym [16].
Trzy czynniki zakłócają odczyt niezależnie od metody: szybkie usuwanie komórek apoptotycznych przez fagocyty, przez co obraz w tkance zaniża natężenie procesu, nakładanie się wskaźników różnych form śmierci komórki oraz zależność wyniku od czasu, jaki upłynął od zadziałania bodźca [2].
4.2. Na co zwrócić uwagę
Najczęstszym nieporozumieniem jest traktowanie apoptozy jako zjawiska szkodliwego, którego należałoby unikać. Apoptoza jest procesem fizjologicznym o stałym natężeniu, a mimo to jej zahamowanie prowadzi do nowotworów i chorób autoimmunizacyjnych [6, 18]. Pożądaną wartością jest właściwe natężenie w odpowiednich komórkach, nie natężenie najniższe z możliwych.
Drugie zastrzeżenie dotyczy utożsamiania apoptozy z regulowaną śmiercią komórki w ogóle. Komitet nazewnictwa wyodrębnia kilkanaście form regulowanej śmierci, w tym nekroptozę, pyroptozę i ferroptozę, różniących się wykonawcami i skutkiem tkankowym [2]. Opisywanie każdej śmierci komórki jako apoptozy zaciera różnicę, od której zależy obecność odczynu zapalnego.
Trzecie zastrzeżenie dotyczy wnioskowania z pojedynczego oznaczenia. Dodatni wynik testu z aneksyną V albo metodą TUNEL wskazuje na zmianę w błonie albo w DNA, nie na rozpoznanie apoptozy, a dla rozstrzygnięcia potrzebne są co najmniej dwa wskaźniki opisujące odrębne etapy [2, 22].
Czwarte zastrzeżenie dotyczy substancji przedstawianych jako „proapoptotyczne w komórkach nowotworowych”. Doniesienia tego rodzaju pochodzą zwykle z badań w liniach komórkowych przy stężeniach nieosiągalnych w organizmie, a wybiórczość wobec komórek nowotworowych bywa w nich założona, nie wykazana. Przeniesienie takiego wyniku na skutek kliniczny wymagałoby badań u ludzi, których dla większości tych substancji nie przeprowadzono.
Piąte zastrzeżenie dotyczy zakresu dowodów. Mechanizmy molekularne apoptozy są poznane szczegółowo, natomiast ich udział ilościowy w poszczególnych chorobach człowieka opiera się głównie na badaniach materiału pobranego pośmiertnie oraz na modelach zwierzęcych [20, 21]. Sam mechanizm nie rozstrzyga zatem o tym, jak duży udział ma apoptoza w utracie komórek w konkretnej jednostce chorobowej.