1. Charakterystyka
1.1. Definicja i przynależność
Czynnik jądrowy kappa B (ang. nuclear factor kappa B, NF-κB) to rodzina dimerycznych czynników transkrypcyjnych, należąca do białek regulatorowych wnętrza komórki. Czynnik transkrypcyjny jest białkiem, które przyłącza się do określonej sekwencji DNA i zmienia tempo przepisywania sąsiednich genów na RNA. Nazwa NF-κB pochodzi od miejsca odkrycia: białko wiązało się ze wzmacniaczem genu łańcucha lekkiego kappa przeciwciał w jądrach limfocytów B [1]. Rodzinę tworzy pięć podjednostek, a łączy je domena homologii Rel. Ten fragment białka odpowiada za wiązanie DNA, łączenie podjednostek w pary i przyłączanie inhibitora [2].
Określenie „NF-κB” nie oznacza jednego białka, choć tak bywa używane. W piśmiennictwie odnosi się najczęściej do dimeru podjednostek p65 i p50, ale obejmuje też inne pary o odmiennym powinowactwie do DNA i odmiennej sile działania [2, 3]. Od NF-κB różnią się też dwa białka, które nim sterują. Inhibitor kappa B (IκB) wiąże dimer w cytoplazmie i nie dopuszcza go do jądra [4]. Kompleks kinazy IκB (IKK) jest natomiast enzymem, który fosforyluje ten inhibitor i w ten sposób uruchamia jego rozkład [5]. Od innych czynników transkrypcyjnych zapalenia, na przykład białek STAT (przekaźników sygnału i aktywatorów transkrypcji), które przenoszą do jądra sygnał receptorów cytokin, NF-κB różni się sposobem uruchamiania. Białko STAT staje się aktywne dzięki fosforylacji samego czynnika przez kinazy JAK związane z receptorem. Dimer NF-κB jest natomiast gotowy do działania już w cytoplazmie, a bodziec usuwa jedynie związany z nim inhibitor [2, 6]. Od czynnika Nrf2, który włącza geny obrony przed utleniaczami, NF-κB różni się programem genów. Podjednostka p65 może też hamować działanie Nrf2, bo odbiera mu białko koaktywatorowe CBP, niezbędne do uruchomienia transkrypcji [7].
Zakres pojęcia NF-κB obejmuje pięć podjednostek, tworzone przez nie dimery i ich bezpośrednią regulację przez białka IκB. Receptory i białka pośredniczące powyżej kompleksu IKK należą do szlaków poszczególnych bodźców, a geny docelowe do programów, które NF-κB uruchamia. NF-κB jest aktywowany przez ponad 150 różnych bodźców i uczestniczy w kontroli transkrypcji ponad 150 genów [8]. Dlatego jest wspólnym ogniwem odporności wrodzonej, przewlekłych chorób zapalnych i części nowotworów [9].
1.2. Budowa i podjednostki
Podjednostki NF-κB są białkami o wspólnym rdzeniu i różnych zakończeniach. Każda ma domenę homologii Rel, ale tylko trzy z nich, RelA (p65), RelB i c-Rel, mają dodatkowo domenę transaktywacyjną [2]. Domena transaktywacyjna przyciąga do genu białka koaktywatorowe i polimerazę RNA, więc to ona decyduje o włączeniu transkrypcji. Podjednostki p50 i p52 jej nie mają, dlatego same wiążą DNA, lecz genu nie uruchamiają [2].
Dwie podjednostki powstają z większych prekursorów. Gen NFKB1 koduje białko p105, z którego w wyniku obróbki powstaje p50 [10]. Gen NFKB2 koduje p100, a jego częściowa obróbka w proteasomie daje p52 [11]. Niepocięte prekursory zawierają fragment o budowie inhibitora, dlatego same również zatrzymują związane z nimi dimery w cytoplazmie [2]. Rodzina inhibitorów obejmuje ponadto IκBα, IκBβ i IκBε, które różnią się szybkością rozkładu i ponownej syntezy [12].
Właściwości dimeru wynikają z właściwości obu partnerów. Podjednostki różnią się genem, obecnością domeny transaktywacyjnej, pochodzeniem z prekursora i typowym partnerem.
| Podjednostka | Gen | Domena transaktywacyjna | Prekursor | Typowe dimery |
| RelA (p65) | RELA | tak | nie | p65/p50 – główny dimer szlaku kanonicznego |
| RelB | RELB | tak | nie | RelB/p52 – szlak niekanoniczny |
| c-Rel | REL | tak | nie | c-Rel/p50 – limfocyty |
| p50 | NFKB1 | nie | p105 | p50/p50 – dimer bez zdolności aktywacji |
| p52 | NFKB2 | nie | p100 | RelB/p52 |
O tym, czy dimer włączy gen, decyduje więc obecność przynajmniej jednej podjednostki z domeną transaktywacyjną. Dimer p50/p50 zajmuje miejsce wiązania na DNA, ale transkrypcji nie uruchamia, dlatego może działać jak hamulec konkurujący z dimerami aktywnymi [2].
1.3. Rozmieszczenie tkankowe i komórkowe
NF-κB występuje w komórkach niemal wszystkich tkanek, ale w większości z nich pozostaje nieaktywny [13]. W komórce niepobudzonej dimery są zatrzymane w cytoplazmie przez białka IκB i dopiero bodziec przenosi je do jądra [13]. Dlatego o znaczeniu czynnika w danej tkance decyduje nie sama jego obecność, lecz to, jak często i jak długo dimery trafiają do jądra.
Wyjątkiem są komórki, w których NF-κB pozostaje aktywny stale. W dojrzałych limfocytach B, które wytwarzają łańcuchy lekkie kappa przeciwciał, czynnik znajduje się w jądrze bez dodatkowego pobudzenia [6]. W komórkach, które tych łańcuchów nie wytwarzają, ten sam czynnik występuje w cytoplazmie w kompleksie z inhibitorem [4]. Stałą aktywność opisano też w neuronach kory mózgu i hipokampa, gdzie NF-κB uczestniczy w ochronie neuronów oraz w uczeniu się i pamięci [14]. U ludzi o udziale NF-κB w pracy neuronów wnioskuje się głównie pośrednio, z wariantów genów szlaku wykrywanych u chorych z chorobami neurozwyrodnieniowymi [14].
Rozmieszczenie w obrębie komórki jest więc stanem przejściowym, a nie cechą stałą. Ta sama podjednostka p65 może przebywać w cytoplazmie komórki spoczynkowej i w jądrze tej samej komórki po bodźcu zapalnym [15].
1.4. Rys historyczny
W 1986 roku Sen i Baltimore szukali białek wiążących wzmacniacze genów przeciwciał. Jedno z nich przyłączało się do wzmacniacza genu łańcucha kappa i występowało wyłącznie w limfocytach B [1]. Wyglądało więc na czynnik swoisty dla jednego typu komórek. Jeszcze w tym samym roku ci sami autorzy pokazali, że czynnik da się wzbudzić w komórkach pre-B lipopolisacharydem bakteryjnym [6]. Wzbudzał go też ester forbolu w linii limfocytów T i w komórkach HeLa, więc NF-κB nie był ograniczony do limfocytów B [6]. Aktywacja zachodziła bez syntezy nowego białka, co wskazywało na modyfikację białka już obecnego w komórce [6]. Autorzy uznali, że czynniki sterujące genami swoistymi dla jednego typu komórek mogą powstawać przez modyfikację prekursorów obecnych w wielu komórkach, a nie tylko przez białka występujące wyłącznie w tej komórce [6].
W 1988 roku Baeuerle i Baltimore znaleźli przyczynę tego zjawiska. W komórkach spoczynkowych NF-κB tkwi w cytoplazmie w kompleksie z białkiem hamującym, które nazwali IκB [4]. Pod koniec lat 90. opisano enzymy odpowiedzialne za usunięcie inhibitora. Zidentyfikowano podjednostkę ligazy ubikwityny rozpoznającą ufosforylowany IκBα [13]. Zarodki myszy pozbawionych kinazy IKKβ ginęły z powodu rozległego uszkodzenia wątroby [16]. W ciągu kolejnych dekad NF-κB stał się wzorcowym przykładem czynnika transkrypcyjnego uruchamianego szybko, bez syntezy nowych białek [17].

2. Działanie molekularne
2.1. Aktywacja i partnerzy wiązania
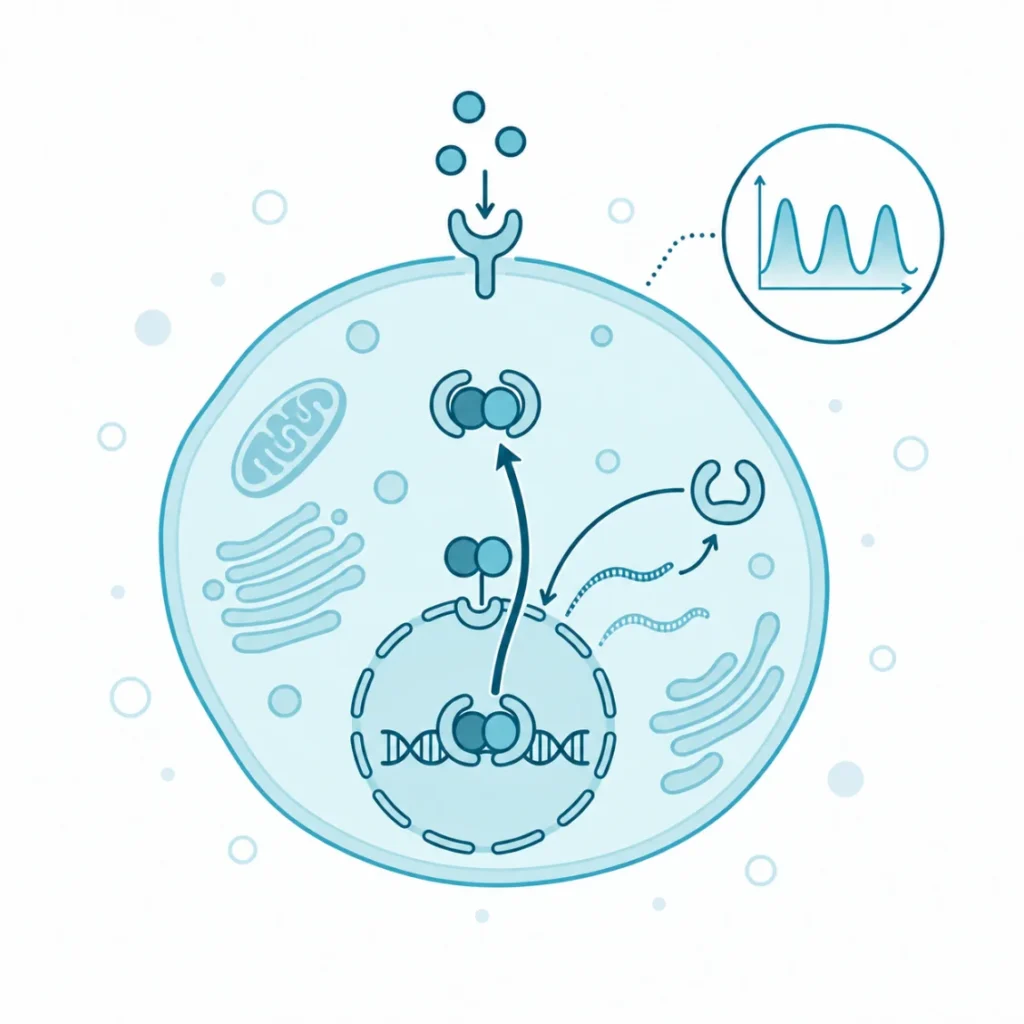
Aktywacja NF-κB polega na przeniesieniu gotowego dimeru z cytoplazmy do jądra komórkowego. Stanem wyjściowym jest dimer p65/p50 związany z inhibitorem IκBα w cytoplazmie komórki spoczynkowej [2]. Większość dróg prowadzących do tego przeniesienia zbiega się na jednym enzymie, kompleksie IKK, zbudowanym z kinaz IKKα i IKKβ oraz podjednostki regulatorowej NEMO (ang. NF-κB essential modulator) [5].
W szlaku kanonicznym bodźcem jest pobudzenie receptora na powierzchni komórki. Należą tu receptor czynnika martwicy nowotworów (TNF-α), receptor interleukiny 1 i receptory Toll-podobne rozpoznające składniki bakterii, na przykład lipopolisacharyd [3]. Pobudzony receptor gromadzi białka pośredniczące, a te budują łańcuchy ubikwityny. Kompleks LUBAC, czyli ligaza tworząca liniowe łańcuchy ubikwityny, przyłącza takie łańcuchy do NEMO i tym ułatwia uaktywnienie IKK [18]. Aktywna kinaza IKKβ fosforyluje IκBα na określonych resztach seryny, w tym na serynie 32 [19]. Ufosforylowany inhibitor rozpoznaje białko β-TrCP, które jest częścią ligazy ubikwityny [13]. Ligaza znakuje IκBα łańcuchem ubikwityny, a proteasom, czyli kompleks rozkładający oznakowane białka, niszczy inhibitor [19]. Uwolniony dimer p65/p50 przechodzi do jądra i wiąże się z sekwencjami κB w promotorach i wzmacniaczach genów docelowych [2].
Ten przebieg można zapisać w skrócie jako ciąg zdarzeń:
receptor (TNF-α, interleukina 1, receptory Toll-podobne) → łańcuchy ubikwityny i NEMO → IKKβ → fosforylacja IκBα → β-TrCP i ubikwitynacja → proteasom → p65/p50 w jądrze
Stanem końcowym jest dimer związany z DNA, który przyciąga koaktywatory i uruchamia transkrypcję. Ponieważ cały proces wykorzystuje białka już obecne w komórce, odpowiedź zaczyna się bez syntezy nowych białek, a hamowanie syntezy białek wręcz ją nasila [6].
Receptory antygenowe limfocytów korzystają z tego samego rdzenia, ale mają własny odcinek początkowy. Po pobudzeniu receptora limfocytu T sygnał do IKK przechodzi przez kompleks CBM, złożony z białek CARD11, BCL10 i MALT1 [20]. W prawidłowych limfocytach B białko rusztowania CARD11 jest również niezbędne, by receptor antygenowy uaktywnił NF-κB [21].
Szlak niekanoniczny odpowiada na mniejszą grupę receptorów, między innymi receptor czynnika aktywującego limfocyty B (BAFF), receptor CD40 i receptor limfotoksyny β [22]. Jego osią jest kinaza NIK (ang. NF-κB-inducing kinase), która w komórce spoczynkowej jest stale rozkładana, a po pobudzeniu receptora gromadzi się i fosforyluje IKKα [11, 22]. Aktywna IKKα fosforyluje następnie prekursor p100, co kieruje go do częściowej obróbki w proteasomie. Powstaje p52, a dimer RelB/p52 przechodzi do jądra [11]. Ta droga nie wymaga NEMO ani IKKβ [5]. Jej skutkiem jest dojrzewanie limfocytów B i tworzenie wtórnych narządów limfatycznych, czyli odpowiedź rozwojowa, a nie ostra reakcja na zakażenie [11].
2.2. Dynamika i wygaszanie aktywności
Aktywność NF-κB w jądrze nie narasta równomiernie, lecz ma postać impulsów, które komórka sama wygasza. Najważniejszym hamulcem jest IκBα, bo gen tego inhibitora należy do genów docelowych NF-κB [15]. Dimer, który dotarł do jądra, uruchamia więc syntezę białka, które go stamtąd usunie. Nowo powstały IκBα wiąże uwolniony NF-κB i odtwarza nieaktywny kompleks [23].
W modelu matematycznym opartym na komórkach pozbawionych poszczególnych inhibitorów Hoffmann i współautorzy wykazali, że IκBα zapewnia silne ujemne sprzężenie zwrotne i szybkie wyłączenie odpowiedzi [12]. IκBβ i IκBε tłumią natomiast skłonność układu do oscylacji i stabilizują odpowiedź na bodziec długotrwały [12]. W tym samym badaniu czas trwania bodźca decydował o tym, które geny docelowe zostały włączone [12]. Nelson i współautorzy obserwowali w pojedynczych komórkach, że podjednostka p65 przechodzi między cytoplazmą a jądrem cyklicznie i niesynchronicznie [15]. Częstotliwość tych oscylacji malała, gdy komórka wytwarzała więcej IκBα, a transkrypcja genów docelowych zależała od tego, jak długo oscylacje trwały [15].
Drugim hamulcem jest białko A20, którego ekspresję TNF-α silnie zwiększa we wszystkich tkankach [24]. Myszy pozbawione A20 rozwijają ciężkie zapalenie i wyniszczenie, są nadwrażliwe na lipopolisacharyd i TNF-α i giną przedwcześnie [24]. Ich komórki nie potrafią wygasić aktywności NF-κB wywołanej przez TNF-α [24]. Podobną funkcję pełni enzym OTULIN, który odcina liniowe łańcuchy ubikwityny i ogranicza w ten sposób sygnał przekazywany przez NEMO [25].
Siłę odpowiedzi zmieniają również modyfikacje samej podjednostki p65. Fosforylacja i acetylacja p65 w jądrze zmieniają jej powiązanie z koaktywatorami, inhibitorem i DNA [26]. Na przykład fosforylacja seryny 276 przez kinazę białkową A umożliwia wiązanie p65 z koaktywatorem CBP [7]. Według Nelsona i współautorów skutki sygnału mogą zależeć od liczby, okresu i amplitudy oscylacji NF-κB [15]. Uszkodzenie hamulca, jak u myszy bez A20, zamienia natomiast krótki impuls w przewlekłe zapalenie [24].
2.3. Miejsce w szlaku
NF-κB stoi na końcu szlaków sygnałowych, a jego skutki określają geny, które włącza. Do genów docelowych należą cytokiny zapalne, chemokiny, receptory odporności i cząsteczki adhezyjne [8]. Dlatego jego włączenie zmienia jednocześnie komunikację komórki z otoczeniem, jej przyleganie do innych komórek i jej zdolność do przeżycia.
Pierwszą grupę genów stanowią cytokiny zapalne. W wątrobie myszy ze stale aktywną kinazą IKKβ w hepatocytach wzrasta wytwarzanie interleukiny 6, interleukiny 1β i TNF-α [27]. TNF-α i interleukina 1 same aktywują NF-κB [3], co tworzy pętlę podtrzymującą stan zapalny. Drugą grupą są chemokiny i cząsteczki adhezyjne, które przyciągają leukocyty i pozwalają im przylgnąć do ściany naczynia. W komórkach nabłonka jelita kurkumina, blokując aktywację NF-κB, obniżała ekspresję interleukiny 8 (IL-8), chemokiny przyciągającej neutrofile, oraz cząsteczki adhezji międzykomórkowej 1 (ICAM-1), która umożliwia leukocytom przyleganie do komórek [28]. Promotor genu cyklooksygenazy 2 (COX-2), enzymu syntezy prostaglandyn, zawiera miejsce wiązania NF-κB [29]. W makrofagach myszy do indukcji tego genu niezbędny jest jednak także czynnik C/EBPβ, a w fibroblastach indukcja COX-2 przebiegała bez niego, więc mechanizm włączania tego genu zależy od typu komórki [29].
Trzecia grupa genów chroni komórkę przed śmiercią. TNF-α może uruchomić apoptozę, ale jednocześnie aktywuje NF-κB, który ją hamuje [30]. Wang i współautorzy zidentyfikowali jako geny docelowe białka TRAF1 i TRAF2 oraz inhibitory apoptozy c-IAP1 i c-IAP2 [30]. Białka te blokują aktywację kaspazy 8, czyli enzymu inicjującego apoptozę [30]. Czwartą grupę tworzą geny hamulców, przede wszystkim gen IκBα, który wygasza odpowiedź [15].
Grupy genów docelowych różnią się przykładami i skutkiem dla tkanki.
| Grupa genów | Przykłady | Skutek dla komórki i tkanki |
| Cytokiny zapalne | TNF-α, IL-1β, IL-6 | sygnał zapalny do sąsiednich komórek i do narządów odległych |
| Chemokiny i cząsteczki adhezyjne | IL-8, ICAM-1 | napływ i przyleganie leukocytów |
| Enzymy mediatorów zapalenia | COX-2 (zależnie od typu komórki) | synteza prostaglandyn |
| Białka hamujące apoptozę | c-IAP1, c-IAP2, TRAF1, TRAF2 | przeżycie komórki pobudzonej przez TNF-α |
| Regulatory ujemne | IκBα | wygaszenie odpowiedzi |
NF-κB włącza więc jednocześnie program zapalny i program przeżycia, a razem z nimi własne hamulce. Z tego połączenia wynika jego podwójna rola w chorobach: ten sam czynnik, który chroni tkankę podczas zakażenia, w warunkach przewlekłego pobudzenia utrwala zapalenie i chroni przed śmiercią komórki zmienione nowotworowo.
2.4. Zmienność genetyczna szlaku
Dziedziczne warianty genów szlaku NF-κB są rzadkie, ale ich skutki pokazują, co czynnik ten robi w organizmie człowieka. Część wariantów osłabia aktywację, a część ją nasila. Monogenowe choroby autozapalne wynikające z rozregulowania szlaku NF-κB określa się mianem relopatii [31]. Obie grupy łączy zasada, że prawidłowa odporność wymaga aktywności ani za słabej, ani za silnej [32].
Klasycznym przykładem są warianty genu IKBKG, który leży na chromosomie X i koduje NEMO. Warianty hipomorficzne, czyli częściowo osłabiające funkcję białka, wywołują u chłopców anhydrotyczną dysplazję ektodermalną z niedoborem odporności [33]. Całkowita utrata funkcji IKBKG jest letalna dla płodów płci męskiej [33]. U kobiet mutacje tego genu odpowiadają za większość przypadków nietrzymania barwnika (łac. incontinentia pigmenti), a 80% nowych mutacji stanowi jedna rearanżacja genomowa [34]. Wariant NFKBIA zmieniający serynę 32 w IκBα uniemożliwia fosforylację inhibitora i jego rozkład, więc wzmacnia jego działanie hamujące [19]. Haploinsuficjencja NFKB1, czyli brak czynnego produktu jednego z dwóch alleli, obniża ilość p50 i wywołuje pospolity zmienny niedobór odporności [10]. Po przeciwnej stronie leży niedobór enzymu OTULIN. Homozygotyczny wariant hipomorficzny OTULIN wywołuje potencjalnie śmiertelny zespół autozapalny ORAS (ang. OTULIN-related autoinflammatory syndrome), a w mysich modelach niedoboru OTULIN komórki mieloidalne wykazywały spontaniczną aktywację NF-κB [25].
Warianty różnią się genem, kodowanym białkiem, kierunkiem zmiany aktywności i obrazem klinicznym.
| Gen | Białko | Kierunek zmiany aktywności NF-κB | Fenotyp |
| IKBKG (warianty hipomorficzne) | NEMO | ↓ | dysplazja ektodermalna z niedoborem odporności u chłopców |
| IKBKG (utrata funkcji) | NEMO | ↓ | nietrzymanie barwnika u kobiet, letalność płodów męskich |
| NFKBIA (wzmocnienie funkcji) | IκBα | ↓ | dysplazja ektodermalna z niedoborem odporności i limfocytów T pamięci |
| NFKB1 (haploinsuficjencja) | p105/p50 | ↓ | pospolity zmienny niedobór odporności |
| OTULIN (homozygotyczny wariant hipomorficzny) | OTULIN | ↑ | zespół autozapalny ORAS |
Ten sam fenotyp może więc powstać przez uszkodzenie różnych ogniw jednego szlaku. Wariant wzmacniający funkcję inhibitora IκBα daje obraz podobny do wariantu osłabiającego NEMO, bo oba prowadzą do tego samego skutku, czyli słabszego uwalniania NF-κB [19].
3. Znaczenie kliniczne
3.1. Następstwa obniżonej aktywności
Obniżona aktywność NF-κB osłabia przede wszystkim odpowiedź na zakażenia bakteryjne. U chłopców z wariantami IKBKG komórki słabo odpowiadają na lipopolisacharyd, interleukinę 1β, interleukinę 18, TNF-α i ligand receptora CD40 [33]. Tych samych sygnałów używa nieswoista odpowiedź immunologiczna do rozpoznania drobnoustroju i zaalarmowania otoczenia. Ich osłabienie tłumaczy ciężkie zakażenia bakteryjne u chorych z wariantami IKBKG i NFKBIA [19].
Skutki niedoboru wykraczają poza układ odpornościowy. Receptor ektodysplazyny, białka sterującego rozwojem skóry, włosów i zębów, przekazuje sygnał do NF-κB przez NEMO [33]. Dlatego u tych chorych niedoborowi odporności towarzyszy dysplazja ektodermalna, czyli zaburzony rozwój gruczołów potowych, włosów i zębów [33]. Niedobór p50 osłabia przede wszystkim odpowiedź humoralną, bo NF-κB1 i NF-κB2 są potrzebne do rozwoju i aktywacji limfocytów B oraz wytwarzania przeciwciał [35].
W modelach zwierzęcych ujawnia się też rola NF-κB w przeżyciu hepatocytów. Myszy pozbawione podjednostki RelA giną między 15. a 16. dniem życia płodowego z powodu masywnej apoptozy komórek wątroby [36]. Podobny obraz dają myszy pozbawione kinazy IKKβ, a ratuje je dodatkowe wyłączenie receptora TNF 1 [16]. Śmierć hepatocytów zależy więc od sygnału TNF-α, przed którym bez IKKβ komórki nie są chronione [16]. U ludzi całkowita utrata IKKβ nie prowadziła do śmierci płodu: u czworga dzieci z czterech rodzin wywoływała ciężki złożony niedobór odporności z upośledzoną odpowiedzią komórek odpornościowych na bodźce [60]. Autorzy uznali, że rola IKKβ u człowieka jest węższa niż u myszy [60].
3.2. Następstwa podwyższonej aktywności
Podwyższona aktywność NF-κB działa przez te same geny, ale z innym skutkiem. Gdy hamulce zawodzą, program zapalny nie wygasa, a cytokiny wytwarzane w odpowiedzi na NF-κB ponownie go aktywują. U chorych z niedoborem OTULIN rozwija się zagrażające życiu zapalenie układowe, a w mysich modelach tego niedoboru nadmiar liniowych łańcuchów ubikwityny prowadził do spontanicznej aktywacji NF-κB w komórkach mieloidalnych i nadprodukcji cytokin [25]. U myszy bez A20 podobny mechanizm prowadzi do ciężkiego zapalenia wielu narządów [24].
Drugim skutkiem jest przeżycie komórek, które w normalnych warunkach by zginęły. W najtrudniejszym do wyleczenia podtypie chłoniaka rozlanego z dużych komórek B przeżycie komórek nowotworowych zależy od stałej aktywności NF-κB [21]. Białka hamujące apoptozę, włączane przez NF-κB, chronią wówczas komórkę nowotworową tak samo, jak w warunkach prawidłowych chronią komórkę pobudzoną przez TNF-α [30].
Trzecim skutkiem jest przewlekłe zapalenie o małym nasileniu w narządach metabolicznych. W wątrobie myszy otyłych i karmionych dietą wysokotłuszczową NF-κB i jego geny docelowe są aktywne [27]. Myszy ze stałą, umiarkowaną aktywnością IKKβ w hepatocytach rozwijają hiperglikemię oraz wątrobową i układową insulinooporność [27]. Neutralizacja interleukiny 6 albo zahamowanie IKKβ salicylanem poprawiały u nich wrażliwość na insulinę [27]. Są to dane z modeli zwierzęcych, a ich przełożenie na ludzi sprawdzano w badaniach z salicylanami.
3.3. Udział NF-κB w chorobach
W przewlekłych chorobach zapalnych NF-κB pozostaje aktywny w tkance objętej chorobą. W błonie maziowej 13 chorych na reumatoidalne zapalenie stawów (RZS) podjednostki p50 i p65 znajdowały się w jądrach komórek, w tym w większości komórek CD14-dodatnich, czyli makrofagów [37]. W 4 próbkach kontrolnych ich barwienie było znikome [37]. Rozmieszczenie NF-κB i białek AP-1 (białka aktywatorowego 1, innego czynnika transkrypcyjnego zapalenia) różniło się, co wskazuje na odrębne drogi ich aktywacji [37]. W nieswoistych zapaleniach jelit komórki jednojądrzaste blaszki właściwej błony śluzowej zawierały więcej aktywnego NF-κB, a w bioptatach z choroby Leśniowskiego-Crohna stwierdzano więcej jądrowej p65 [38].
W nowotworach NF-κB bywa włączany przez mutacje somatyczne, czyli powstające w samej komórce nowotworowej. W podtypie ABC chłoniaka rozlanego z dużych komórek B, wywodzącym się z aktywowanych limfocytów B, mutacje genu CARD11 wykryto w 7 z 73 biopsji (9,6%) [21]. Mutacje te wywołują stałą aktywację NF-κB bez udziału receptora antygenowego [21]. W tym samym podtypie 29% guzów miało mutację L265P białka MYD88, czyli białka przekazującego sygnał receptorów Toll-podobnych i receptora interleukiny 1 [39]. Zmutowane MYD88 samorzutnie tworzy kompleks z kinazami IRAK1 i IRAK4, czyli kinazami związanymi z receptorem interleukiny 1, co prowadzi do stałej aktywacji NF-κB [39]. Tę samą mutację wykryto w 9% chłoniaków tkanki limfatycznej związanej z błonami śluzowymi [39].
W insulinooporności udział NF-κB wykazano głównie u zwierząt. U gryzoni otyłych duża podaż salicylanów odwracała hiperglikemię i hiperinsulinemię, a usunięcie jednej kopii genu IKKβ chroniło przed insulinoopornością [40]. Autorzy uznali IKKβ, a nie cyklooksygenazy, za właściwy cel salicylanów w tym zjawisku [40].
W układzie nerwowym NF-κB ma podwójną rolę. W neuronach sprzyja przeżyciu i plastyczności, a w komórkach glejowych, w tym w mikrogleju, napędza neurozapalenie [14]. Hipotezę wiążącą warianty genów powyżej NF-κB z chorobą Alzheimera Kaltschmidt i współautorzy przedstawiają jako propozycję opartą na badaniach genetycznych, wymagającą potwierdzenia [14]. Podobnie hipotetyczny charakter ma pojęcie „inflammaging”, czyli przewlekłego zapalenia o małym nasileniu towarzyszącego starzeniu. Hipoteza ta zakłada, że głównym molekularnym źródłem tego zjawiska jest układ NF-κB [41].
3.4. Punkt uchwytu leków
Kilka grup leków wpływa na aktywność NF-κB, choć działają one na różne ogniwa szlaku [9]. Glikokortykosteroidy, czyli syntetyczne odpowiedniki kortyzolu, hamują NF-κB na dwa sposoby. Po pierwsze, deksametazon zwiększa transkrypcję genu IκBα, więc nowo syntetyzowany inhibitor wychwytuje uwolniony dimer, zanim ten dotrze do jądra [23, 42]. Po drugie, receptor glikokortykosteroidowy wiąże się z innymi czynnikami transkrypcyjnymi i hamuje ich działanie bez kontaktu z DNA, co określa się jako transrepresję [43]. W błonie śluzowej jelita chorych na nieswoiste zapalenia jelit kortykosteroidy hamowały aktywację NF-κB, stabilizując IκBα [38].
Pierwotnym uzasadnieniem stosowania bortezomibu, inhibitora proteasomu, w szpiczaku plazmocytowym było zahamowanie NF-κB przez zablokowanie rozkładu IκBα [44]. Bortezomib rzeczywiście hamuje aktywność NF-κB wywołaną bodźcem [44]. W komórkach szpiczaka obniżał jednak ilość IκBα i aktywował kanoniczny szlak NF-κB [44]. Autorzy uznali, że działania cytotoksycznego bortezomibu nie da się w pełni przypisać hamowaniu NF-κB [44].
Salicylany hamują aktywację NF-κB in vitro, bo zapobiegają rozkładowi IκB [45]. Hipotezę, że poprawiają one wrażliwość na insulinę przez IKKβ, sprawdzano u ludzi w cukrzycy typu 2 [46]. W badaniu z randomizacją obejmującym 286 chorych salsalat, prolek salicylanu, obniżał hemoglobinę glikowaną (HbA1c), czyli wskaźnik średniej glikemii z ostatnich miesięcy [47]. Średnia HbA1c w ciągu 48 tygodni była o 0,37 punktu procentowego niższa niż w grupie placebo, a liczba leukocytów we krwi zmalała [47]. Jednocześnie wzrosły masa ciała, stężenie cholesterolu LDL i albuminuria, odwracalna po odstawieniu, a czas badania nie pozwolił ocenić długoterminowego bilansu korzyści i ryzyka [47].
Najbardziej bezpośrednim celem byłyby inhibitory kinazy IKKβ. Opisano tysiące takich związków, a wiele działało w modelach przedklinicznych nowotworów i chorób zapalnych [48]. Żaden z nich nie został dopuszczony do stosowania, głównie z powodu ciężkich działań niepożądanych wynikających z zahamowania samego celu [48]. Leki biologiczne blokujące TNF-α działają powyżej NF-κB, bo usuwają jeden z jego głównych aktywatorów [3]. U chorych z zespołem ORAS przeciwciała neutralizujące TNF-α łagodziły zapalenie [25].
3.5. Wsparcie suplementacyjne
Kilka substancji stosowanych jako suplementy hamuje aktywację NF-κB w hodowlach komórkowych. Kurkumina, główny związek kurkumy, blokuje w komórkach nabłonka jelita sygnał prowadzący do aktywacji IKK [28]. Kwasy acetyloboswelinowe z kadzidłowca indyjskiego wiążą się bezpośrednio z kinazami IKKα i IKKβ w ludzkich monocytach [49]. Kwas eikozapentaenowy, jeden z kwasów omega-3, zmniejszał u myszy przechodzenie p65 do jądra w śródbłonku aorty [50]. Są to dane in vitro i z modeli zwierzęcych, a o ich znaczeniu decyduje stężenie, jakie substancja osiąga w tkankach człowieka. Kurkumina słabo się wchłania, jest szybko metabolizowana i szybko wydalana, więc jej stężenia w osoczu pozostają niskie [51].
Badania u ludzi, w których mierzono NF-κB w komórkach jednojądrzastych krwi obwodowej, dały wyniki niespójne. W badaniu z randomizacją obejmującym 20 zdrowych osób wyciąg z rdestowca zawierający resweratrol obniżał wiązanie NF-κB w jądrach tych komórek [52]. W pilotażowym badaniu z randomizacją u 50 chorych z wrzodziejącym zapaleniem jelita grubego resweratrol obniżał aktywność NF-κB [53]. W badaniu krzyżowym u 20 chorych z przewlekłą chorobą nerek resweratrol nie zmienił ekspresji NF-κB [54]. U 10 zdrowych osób jednorazowa duża porcja resweratrolu podniosła natomiast stężenie TNF-α, a w badaniach komórkowych nasilała alternatywną drogę aktywacji NF-κB [55]. Kurkuminoidy u chorych dializowanych otrzewnowo i olej rybi bogaty w kwas dokozaheksaenowy w cukrzycy typu 2 nie zmieniły ekspresji NF-κB w tych komórkach [56, 57].
Substancje te różnią się punktem uchwytu, kierunkiem wpływu na aktywność NF-κB i siłą dowodu. Kierunek dotyczy aktywności czynnika, a nie objawów.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Kurkuma | kurkumina blokuje sygnał prowadzący do aktywacji IKK in vitro | ↓ in vitro, ~ u ludzi (mRNA w komórkach krwi) | C |
| Resweratrol | obniżenie wiązania NF-κB w jądrach komórek krwi w części badań | ↓ albo ~, jednorazowo ↑ drogi alternatywnej | B (wyniki niespójne) |
| Kadzidłowiec indyjski | kwasy acetyloboswelinowe wiążą IKKα i IKKβ | ↓ in vitro | C |
| Kwasy omega-3 | kwas eikozapentaenowy zmniejsza translokację p65 u myszy | ↓ u myszy, ~ u ludzi (mRNA w komórkach krwi) | C |
Hamowanie NF-κB przez te substancje jest dobrze udokumentowane w hodowlach komórkowych, a u ludzi pozostaje niepotwierdzone albo niespójne.

4. Na co warto zwrócić uwagę
Przekonanie, że hamowanie NF-κB jest zawsze korzystne, nie znajduje oparcia w danych. U ludzi osłabienie szlaku wywołuje niedobory odporności z ciężkimi zakażeniami bakteryjnymi [10, 33]. W modelach mysich brak RelA albo IKKβ prowadzi do śmierci hepatocytów [16, 36]. Myszy pozbawione IKKβ tylko w hepatocytach miały po podaniu karcynogenu więcej nowotworów wątroby, a nie mniej [58]. U tych zwierząt hepatocyty bez IKKβ wytwarzały więcej reaktywnych form tlenu i częściej ginęły, a ocalałe komórki dzieliły się intensywniej, by uzupełnić ubytek [58]. To, czy zahamowanie NF-κB chroni, czy szkodzi, zależy więc od typu komórki i sytuacji.
Ograniczone oparcie ma też twierdzenie, że suplementy przeciwzapalne „hamują NF-κB”. Pochodzi ono głównie z doświadczeń in vitro, a w przypadku kurkuminy stężenia stosowane w hodowlach są trudne do osiągnięcia w osoczu, bo związek słabo się wchłania i szybko ulega przemianom [51]. W badaniach u ludzi pomiar dotyczył zwykle komórek krwi, a nie tkanki objętej chorobą, i często mierzono ilość mRNA podjednostki, a nie aktywność czynnika w jądrze [56, 57]. Wynik z resweratrolem, który u zdrowych osób podniósł stężenie TNF-α, pokazuje, że kierunek działania nie jest przesądzony [55].
Aktywności NF-κB nie oznacza się w rutynowej diagnostyce. Metody takie jak oznaczenie p65 w jądrach komórek albo test przesunięcia w żelu stosuje się w badaniach naukowych, na przykład w bioptatach jelita [38]. Badania genetyczne w kierunku wariantów IKBKG, NFKB1 czy OTULIN rozpoznają przyczynę niedoboru odporności albo zespołu autozapalnego, ale nie mierzą bieżącej aktywności czynnika [32, 59]. Leki działające na ten szlak, od glikokortykosteroidów po leki biologiczne, stosuje się w leczeniu nadzorowanym przez lekarza.