
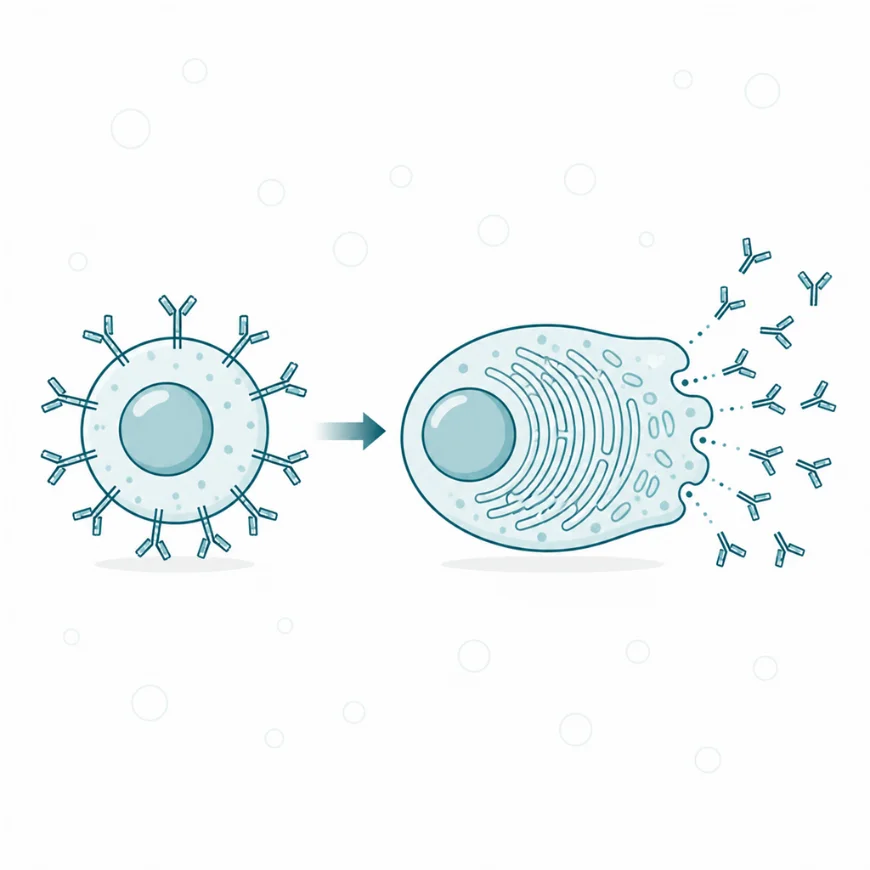
Limfocyty B, zwane także limfocytami szpikozależnymi, to komórki układu immunologicznego odpowiedzialne za wytwarzanie przeciwciał. Powstają w szpiku kostnym, a w toku reakcji zapalnej różnicują się w narządach limfatycznych. Limfocyty B uczestniczą we wszystkich fazach nabytej odpowiedzi immunologicznej, a częściowo także w odporności wrodzonej. Chronią organizm przed rozwojem infekcji oraz zapobiegają chorobom autoimmunologicznym i nowotworowym. W medycynie komórki te są wykorzystywane w terapiach genetycznych oraz w leczeniu schorzeń układu odpornościowego. Nieprawidłowości w funkcjonowaniu limfocytów B prowadzą do zaburzeń wytwarzania przeciwciał i do dysregulacji mechanizmów immunologicznych.
1. Historia odkrycia limfocytów B
Historia odkrycia limfocytów B rozpoczęła się w 1948 roku, kiedy prowadzono badania nad identyfikacją immunoglobulin i przeciwciał. Udowodniono, że za uwalnianie przeciwciał odpowiedzialne są komórki plazmatyczne. Na scharakteryzowanie poszczególnych subpopulacji limfocytów B trzeba było jednak czekać blisko 30 lat. [9]
Na przełomie lat 60. i 70. XX wieku dwa niezależne zespoły pod kierownictwem Nielsa Jerne’a i Macfarlane’a Burneta wykazały sposób powstawania przeciwciał. Obaj naukowcy za swoje osiągnięcia zdobyli Nagrodę Nobla w dziedzinie fizjologii lub medycyny (odpowiednio w 1960 i 1984 roku). W 1972 roku Gerald Edelman i Rodney Porter opisali strukturę chemiczną przeciwciał, za co również otrzymali Nagrodę Nobla w dziedzinie fizjologii lub medycyny. Następnie badania prowadzone na modelach zwierzęcych i wśród pacjentów zmagających się z niedoborami odporności wykazały, że przeciwciała znajdują się na powierzchni specyficznych cząsteczek, przez które są produkowane. Max Cooper i Robert Good nazwali je limfocytami B. W 1987 roku Susumu Tonegawa opisał sekwencję genów kodujących ich receptory. [9]
W toku dalszych badań i rozwoju technologii okazało się, że immunoglobuliny obecne na powierzchni limfocytów B ulegają ekspresji we krwi obwodowej u pacjentów z przewlekłą białaczką limfatyczną. W kolejnych latach zaczęto wykorzystywać poziom ekspresji immunoglobulin powierzchniowych jako markerów różnicujących limfocyty B zdrowe od limfocytów białaczkowych. [9]
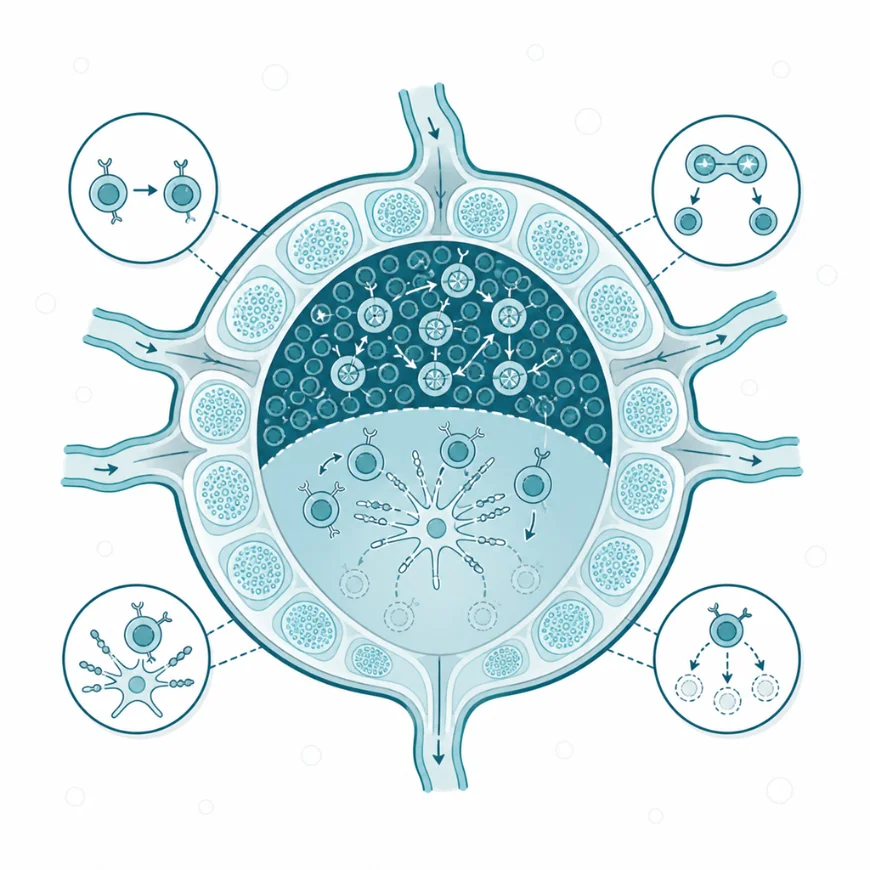
W ośrodku rozmnażania zachodzą mutacje receptora i selekcja wariantów wiążących najlepiej. Powinowactwo rośnie w kolejnych rundach.
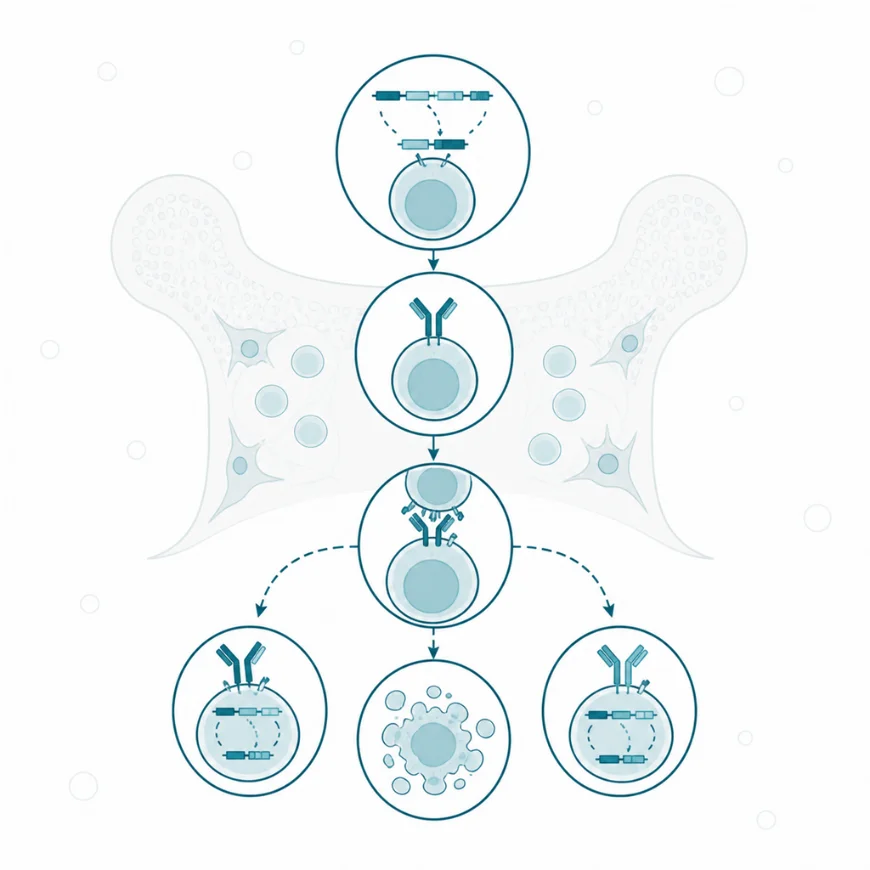
Limfocyty B dojrzewają w szpiku. Komórki rozpoznające własne antygeny są tam usuwane albo zmieniają receptor.
3. Podział limfocytów B
Występuje kilka subpopulacji limfocytów B. Należą do nich:
- limfocyty B1, zwane również konwencjonalnymi limfocytami B
- limfocyty B2
- komórki plazmatyczne
- komórki pamięci immunologicznej [6]
Limfocyty B1 stanowią około 20% tej populacji komórek we krwi obwodowej. Ich największą aktywność obserwuje się w okresie płodowym. Stanowią pierwszą linię obrony przeciwbakteryjnej. Są źródłem autoprzeciwciał oraz przeciwciał o szerokiej swoistości, głównie IgM. Biorą udział w odpowiedzi na antygeny grasiczoniezależne. Limfocyty B1 nie różnicują się w komórki pamięci immunologicznej. [3]
Komórki B2 są najbardziej liczną subpopulacją wśród limfocytów B. Biorą udział w kształtowaniu odporności pierwotnej i wtórnej. Cechują się uwalnianiem IgM i IgD. Różnicują się w komórki pamięci immunologicznej i komórki plazmatyczne. [3]
Komórki pamięci immunologicznej mogą żyć kilka miesięcy, a nawet kilka lat. Mają niski próg aktywacji i odpowiadają za szybką odpowiedź wtórną. Komórki plazmatyczne dzielą się zaś na komórki krótko żyjące (kilka dni) i długo żyjące (około 100 dni). Pierwszy typ komórek zasiedla wtórne tkanki limfatyczne. Może działać zależnie bądź niezależnie od limfocytów T. Natomiast komórki plazmatyczne długo żyjące znajdują się w szpiku. Odpowiadają za odpowiedź immunologiczną niezależną od limfocytów T. [3]
4. Powstawanie limfocytów B
Proces powstawania limfocytów B jest wieloetapowy i niezwykle złożony. Prekursorami dla limfocytów B są hematopoetyczne komórki macierzyste (ang. hematopoietic stem cells, HSC) znajdujące się w szpiku kostnym. W procesie proliferacji komórek HSC oraz na skutek selekcji i apoptozy tymocytów, rozwijają się limfocyty. Te z kolei różnicują się w komórki T i B. [1]
Komórki B we wczesnym fazie rozwoju nazywane są limfocytami pre-pro-B. W ich wnętrzu zachodzi ekspresja genów prowadząca do powstawania receptorów immunoglobulinowych. W kolejnym etapie cząsteczki limfocytów pre-pro-B, pod wpływem zmiany konfiguracji obecnych na ich powierzchni genów, są przekształcane do formy pro-B. Na powierzchni limfocytów pro-B pojawiają się liczne receptory i białka głównego układu zgodności tkankowej (MHC). Pod ich wpływem cząsteczki komórek pro-B zmieniają się w niedojrzałą formę limfocytu B. [2] Niedojrzałe limfocyty B opuszczają szpik kostny i wraz z krwioobiegiem przemieszczają się do obwodowych narządów limfatycznych. [3]
4.1. Dojrzewanie limfocytów B
Proces dojrzewania limfocytów B zachodzi w obecności immunoglobulin i różnorodnych antygenów. Jest on kontrolowany przez czynniki transkrypcyjne, komórki podścieliska szpiku, cząsteczki adhezyjne (VCAM-1, VLA-4), interleukiny (IL-7, IL-4, IL-1), transformujący czynnik wzrostu beta (TGF-β) i czynnik martwicy nowotworów alfa (TNF-α). [2] Dojrzałe limfocyty B zawierają na swojej powierzchni w pełni wykształcone receptory BCR i są zdolne do uwalniania przeciwciał IgM. [3]
Aktywacja limfocytów B zachodzi pod wpływem rozpoznania antygenu przez receptory BCR, związania go i przekazania sygnału do wnętrza komórki. [4] Wówczas następuje utworzenie agregatów BCR i antygenu i wzmocnienia aktywności limfocytu B. [5]
5. Receptory limfocytów B
Receptory limfocytów B to białka odpowiedzialne za łączenie się z antygenami i przekazywania sygnału do wnętrza komórki. Receptory BCR zbudowane są z dwóch łańcuchów polipeptydowych: Igα (CD79a) i Igβ (CD79b) oraz z umieszczonych w błonie komórkowej przeciwciał. Łańcuchy polipeptydowe receptora odbierają zmiany konformacyjne przeciwciała błonowego i pobudzają kinazy odpowiedzialne za przekazywanie sygnału. [6] Natomiast przeciwciała obecne w limfocycie B w procesie opsonizacji oplatają patogen, ułatwiając komórkom żernym jego pochłonięcie i strawienie. Przeciwciała aktywują również układ dopełniacza, neutralizują toksyny i unieszkodliwiają wirusy oraz mają zdolność blokowania metabolitów wtórnych bakterii. Mają też właściwości cytotoksyczne. [8]
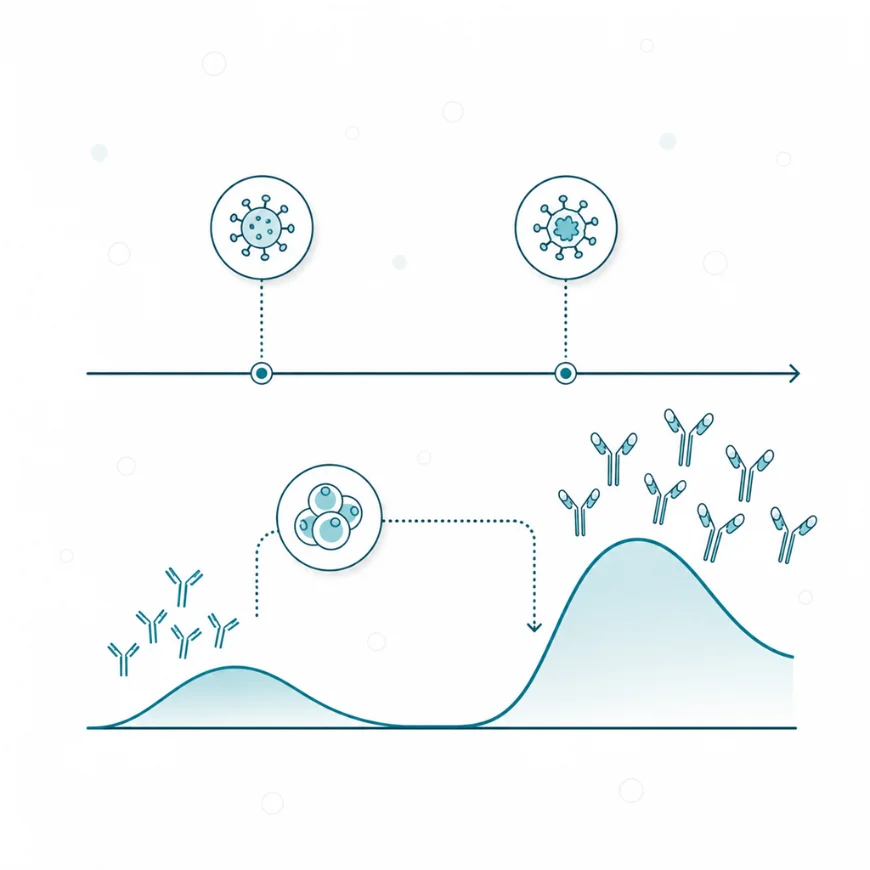
Pamięć immunologiczna opiera się na komórkach pozostawionych po pierwszym kontakcie. Druga odpowiedź jest szybsza i silniejsza.
6. Rola limfocytów B w patogenezie chorób
6.1. Toczeń rumieniowaty układowy
Toczeń rumieniowaty układowy (SLE) to choroba autoimmunologiczna, która rozwija się na skutek zaburzonych procesów apoptozy oraz wzmożonego uwalniania cytokin i przeciwciał antyjądrowych (ANA). [10] Dochodzi do nieprawidłowości w działaniu limfocytów B i T regulatorowych oraz stymulacji produkcji prozapalnych komórek Th17. [11]
W zdrowym organizmie limfocyty B reagujące na własne antygeny są eliminowane. W momencie zaburzenia mechanizmów kontrolowanej śmierci komórki dochodzi do kumulacji autoreaktywnych limfocytów B. Jedną z przyczyn takiego stanu są nieprawidłowości w sygnalizacji receptorów BCR, co skutkuje brakiem apoptozy. Do zablokowania receptorów BCR dochodzi wskutek ich mutacji lub nieprawidłowej interakcji limfocytów B z limfocytami T. Prowadzi to do zwiększonej ekspresji cytokin (m.in. IL-6 i IL-21) oraz nasila się aktywność receptorów toll-podobnych (ang. Toll-like receptors, TLR). [12] Jednocześnie limfocyty B przestają wytwarzać cytokiny o działaniu hamującym, takie jak IL-10 i IL-35. W efekcie dochodzi do ograniczenia funkcji innych komórek odpornościowych i uruchomienia procesów różnicowania limfocytów T regulatorowych. Konsekwencją są zaburzenia tolerancji immunologicznej. [11]
6.2. Twardzina układowa
Twardzina układowa (SSc) to rzadka ogólnoustrojowa choroba autoimmunologiczna. Charakteryzuje się zaburzeniami odpowiedzi immunologicznej, włóknieniem tkanek i waskulopatią, czyli nawracającymi schorzeniami drobnych naczyń krwionośnych. W patogenezie tej choroby wytwarzane są autoprzeciwciała prowadzące do nieprawidłowości immunologicznych. Znaczącą rolę w jej powstawaniu pełną również limfocyty B, które wraz z komórkami odpornościowymi, fibroblastami i komórkami śródbłonka tworzą nacieki zapalne. [13]
Zmienione chorobowo limfocyty B zawierają na swojej powierzchni cząsteczki CD-19 o wysokiej aktywności, które obniżają próg ich pobudliwości. W efekcie dochodzi do hipergammaglobulinemii. Dodatkowo u chorych na twardzinę układową obserwuje się podwyższone wartości czynnika aktywującego limfocyty B (BAFF), którego ilość koreluje z ze stopniem nasilenia choroby. Pod wpływem BAFF limfocyty B zwiększają wydzielanie IL-6 i związków profibrotycznych. Jednocześnie dochodzi do zmniejszonego uwalniania IL-10, odpowiedzialnej za hamowanie stanu zapalnego i procesów autoimmunizacji. [14]
6.3. Miastenia
MIastenia (MG) jest przewlekła chorobą autoimmunologiczną cechującą się zaburzeniami przekaźnictwa nerwowo-mięśniowego. Objawia się przewlekłym zmęczeniem i osłabieniem mięśni szkieletowych. [15] Przyczyną miastenii są dysfunkcje humoralnej odpowiedzi immunologicznej, prowadzące do braku tolerancji wobec własnych antygenów. Limfocyty B zaczynają wytwarzaniać przeciwciała i stopniowo dochodzi do niszczenia płytek nerwowo-mięśniowych. [16]
W miastenii zmienia się struktura subpopulacji limfocytów B. Dochodzi do spadku liczby limfocytów klasy B10, które uwalniają IL-10 (należącą do cytokin immunosupresyjnych) i do zahamowania proliferacji limfocytów T. Wykazano, że im mniej komórek B10, tym cięższy przebieg choroby. [16,17] Trwają badania nad wykorzystaniem tej grupy limfocytów w diagnostyce miastenii. [15]
6.4. Zespół Devica
Zespół Devica, czyli zapalenie rdzenia i nerwów wzrokowych (ang. neuromyelitis optica, NMO), to rzadka choroba demielinizacyjna ośrodkowego układu nerwowego (OUN). Wskazuje się na znaczącą rolę limfocytów B w patogenezie tego schorzenia. Produkują one bowiem autoprzeciwciała (najczęściej klasy IgG) przeciwko akwaporynie 4. Akwaporyna 4 odgrywa rolę kanału transportującego cząsteczki wody w błonach komórkowych astrocytów, a te z kolei są głównym elementem strukturalnym bariery krew-mózg. [18] Uwolnione przeciwciała klasy IgG wiążą się z akwaporyną 4 i zapoczątkowują uszkodzenie OUN. [20] Wskutek blokady akwaporyny 4 dochodzi do zmiany objętości przestrzeni pozakomórkowej i do zaburzeń krążenia płynu mózgowo-rdzeniowego. W efekcie pojawia się zapalenie nerwów. [19]
U osób zmagających się z zespołem Devica dochodzi do nieprawidłowości w prezentacji antygenów oraz dysregulacji w wydzielaniu cytokin pro- i przeciwzapalnych przez limfocyty B, Brakuje czynników hamujących rozwój autoreaktywnych komórek B oraz dochodzi do wytworzenia tolerancji na zbyt małą ilość limfocytów B regulatorowych. [21] Dodatkowo w płynie mózgowo-rdzeniowym pacjentów z zespołem Devica obserwuje się podwyższony poziom plazmoblastów specyficznych dla akwaporyny 4. [20,21]
Limfocyty B są zdolne do przemieszczania się pomiędzy płynem mózgowo-rdzeniowym a surowicą krwi. Za ich przeżycie odpowiadają IL-5, IL-6, BAFF oraz białka indukujące proliferację komórek (ang. a proliferation inducing ligand, APRIL). Natomiast źródłem białek APRIL i IL-6 są eozynofile, które jednocześnie dbają o przeżycie komórek plazmatycznych. Zmiana ilości i umiejscowienia eozynofili ma zatem wpływ na wytwarzanie przeciwciał odpowiedzialnych za rozwój zespołu Devica. [22]
6.5. Stwardnienie rozsiane
Stwardnienie rozsiane (SM) to przewlekła choroba zapalna OUN, w której dochodzi do uszkodzenia tkanki nerwowej. [23] Choroba przebiega w różny sposób. Patogeneza SM jest złożona i wieloczynnikowa. Główną przyczyną powstawania tego schorzenia są zaburzenia funkcjonowania układu odpornościowego, m.in. zmiany poziomu limfocytów B. Komórki te wydzielają znacznie ilości TNF-α uszkadzając oligodendrocyty. Jednocześnie dochodzi do zmniejszenia poziomu przeciwzapalnych interleukin. Dodatkowo limfocyty B uwalniają przeciwciała przeciwko białkom budującym oligodendrocyty i osłonki mielinowe (anty-MOG, anty-MBP, anty-PLP). Tym samym biorą aktywny udział w demielinizacji nerwów. [24]
W leczeniu stwardnienia rozsianego stosuje się substancje modulujące działanie limfocytów B. Przeciwciała zawarte w lekach na SM łączą się z receptorami komórek B redukując ich ilość. Hamują tym samym niszczenie osłonek mielinowych, zmniejszają stan zapalny w obrębie OUN i ograniczają rozwój choroby. [12]
6.6. Udary mózgu
Udar mózgu to jednostka chorobowa polegająca na nagłym wystąpieniu ogniskowych lub uogólnionych zaburzeń czynności mózgu. Wyróżnia się udary krwotoczne i udary niedokrwienne mózgu. W przebiegu udaru dochodzi do nacieku limfocytów B w mózgu. Z jednej strony taki naciek działa ochronnie, zapobiegając rozlaniu się udaru na pozostałe obszary mózgu. Dochodzi do uwalniania IL-10 o właściwościach przeciwzapalnych i pobudzania syntezy limfocytów T regulatorowych. Z drugiej strony nadmiar limfocytów B uszkadza tkankę nerwową i jest przyczyną zaburzeń poznawczych u pacjentów. [25,26]
Po przebytym udarze limfocyty B zaczynają uwalniać autoreaktywne przeciwciała, które działają cytotoksycznie. Mogą także indukować apoptozę neuronów. Powstające w procesie nadaktywności limfocytów B złogi immunoglobulin G nasilają stan zapalny i zwiększają prawdopodobieństwo upośledzenia funkcji kognitywnych. [27,28]
6.7. Schorzenia układu oddechowego
Limfocyty B gromadzą się w nabłonku i w warstwie śluzowej oskrzeli i płuc. Są składnikami tkanki limfoidalnej powiązanej z oskrzelami (ang. bronchial associated lymphoid tissue, BALT). W ostatnich latach coraz częściej zwraca się uwagę na udział limfocytów B w powstawaniu schorzeń układu oddechowego, m.in. przewlekłej obturacyjnej choroby płuc (POChP), astmy oskrzelowej, śródmiąższowego zapalenia i raka płuc. [8]
6.7.1. Przewlekła obturacyjna choroba płuc
W przewlekłej obturacyjnej chorobie płuc poziom limfocytów B wzrasta. Kumulują się one pod warstwą nabłonkową w małych drogach oddechowych lub w śluzówce oskrzeli. Im więcej limfocytów B, tym intensywniejszy postęp choroby. Nadal trwają badania nad wyodrębnieniem specyficznych antygenów uruchamiających limfocyty B. Udział tych komórek w patogenezie POChP częściowo potwierdza, że choroba ta ma podłoże autoimmunologiczne. [8]
6.7.2. Astma oskrzelowa
Astma oskrzelowa cechuje się zwiększoną liczbą limfocytów B i przeciwciał klasy IgG4 we krwi obwodowej. [29] Poziom limfocytów B i plazmocytów rośnie proporcjonalnie do zaostrzenia choroby. Na powierzchni tych komórek dochodzi do wytworzenia się receptora leukotrienów (ang. cysteinyl leukotriene receptor 1, CySLT1) [30]. Jego aktywacja powoduje skurcz i proliferację komórek mięśni gładkich. Dochodzi do migracji eozynofili, co skutkuje zniszczeniem śluzówki płuca. U osób chorujących na astmę obserwuje się również nasiloną
miejscową produkcję przeciwciał klasy IgE w śluzówce oskrzeli. Ich obecność nasila stan zapalny. [31]
6.7.3. Rak płuc
Niedrobnokomórkowy rak płuca (NDRP) to choroba, w której komórki nowotworowe zaczynają się mnożyć w tkance płuc. Powstaje głównie na skutek palenia papierosów. Choroba ta charakteryzuje się obniżoną liczbą limfocytów B oraz niskim poziomem wytwarzanych przeciwciał. Jednocześnie procesy proliferacji tych komórek pozostają w normie. Jest to efekt nasilonej apoptozy limfocytów B. Natomiast u osób w zaawansowanym stadium choroby i u schyłku życia dochodzi do gwałtownego wzrostu poziomu limfocytów B. Najczęściej jest to związane z przerzutami nowotworowymi i wiąże się ze skróceniem czasu przeżycia. Drobnokomórkowy rak płuc (DRP) również jest związany z kancerogenezą wywołaną paleniem tytoniu. Charakteryzuje się bardzo dużą liczbą mutacji somatycznych. U tej grupy chorych obserwuje się wzrost produkcji przeciwciał klas IgG2, IgG3 i IgG4 uwalnianych przez limfocyty B. [8]
6.7.4. Gruźlica
Gruźlica to niebezpieczna choroba zakaźna o podłożu bakteryjnym. U pacjentów z gruźliczym zapaleniem opłucnej obserwuje się obniżenie poziomu limfocytów B w płynie opłucnowym, natomiast ich liczba we krwi obwodowej nie zmienia się. U chorych z zaawansowaną postacią gruźlicy występuje zaś spadek liczby limfocytów B we krwi obwodowej. Prawdopodobnie jest to związane z wielkością ekspresji antygenu CD86 na ich powierzchni. Antygen CD86 odpowiada za przekazywanie sygnałów dla limfocytów T. U chorych, których limfocyty B miały wyższą ekspresję CD86, obserwowano niższą ogólną liczbę limfocytów B. [32]
6.8. Reumatoidalne zapalenie stawów
Reumatoidalne zapalenie stawów (RZS) to choroba przewlekła tkanki łącznej, objawiająca się zapaleniem stawów. Schorzenie to cechuje się obecnością prozapalnych autoprzeciwciał. Jednym z takich autoprzeciwciał jest czynnik reumatoidalny (ang. rheumatoid factor, RF). [32]
Czynnik RF w warunkach fizjologicznych jest wytwarzany przez limfocyty B jako przeciwciało klasy IgG. W normalnych warunkach pełni rolę immunoregulacyjną (m.in. ułatwia usuwanie kompleksów immunologicznych i umożliwia limfocytom B prezentację antygenów). Natomiast w procesie zapalnym pod wpływem działania antygenów dochodzi do zwiększonego wytwarzania czynnika RF, także pod postacią innych klas przeciwciał (IgM, IgA, IgE). Nadmiar IgG i IgM nasila reakcję zapalną. Wraz z rozwojem choroby, na skutek aktywacji limfocytów B, dochodzi do miejscowej syntezy czynnika RF i spontanicznego wydzielania go przez komórki plazmatyczne umiejscowione w błonie maziowej stawów. Czynnik RF zaczyna kumulować się w stawie, gdzie tworzy kompleksy z elementami układu dopełniacza i innymi immunoglobulinami, prowadząc do stopniowej degradacji komórek. [32,33] Dodatkowo limfocyty B przyczyniają się do rozwoju RZS poprzez podtrzymywanie cyklicznej samoodnowy populacji komórek wytwarzających czynnik RF. [34]