1. Profil substancji
1.1. Definicja i klasyfikacja
Cholina (ang. choline) to czwartorzędowy kation amoniowy należący do składników odżywczych, które organizm częściowo wytwarza sam, a częściowo pobiera z pożywienia. Jej cząsteczka składa się z atomu azotu niosącego trzy grupy metylowe oraz z krótkiego łańcucha zakończonego grupą hydroksylową. Instytut Medycyny Stanów Zjednoczonych oficjalnie uznał cholinę za składnik niezbędny w 1998 roku [1]. Synteza własna nie wystarcza wszystkim, bo w badaniach z kontrolowaną dietą część zdrowych dorosłych po odstawieniu choliny zapadała na stłuszczenie wątroby albo uszkodzenie mięśni [2].
Od witamin z grupy B cholina różni się rolą w komórce. Witaminy z tej grupy działają głównie jako koenzymy, czyli cząsteczki pomocnicze enzymów, odtwarzane po każdej reakcji. Cholina jest przede wszystkim substratem, który komórka wbudowuje w fosfatydylocholinę błon [3]. Z acetylocholiną łączy ją zależność prekursor–produkt. Acetylocholina to ester choliny z kwasem octowym działający jako neuroprzekaźnik, a cholina jest jej substratem i zarazem produktem rozkładu [4]. Od fosfatydylocholiny odróżnia ją budowa. Fosfatydylocholina, w piśmiennictwie nazywana też lecytyną, jest fosfolipidem, w którym cholina tworzy polarną część cząsteczki przyłączoną przez fosforan do diacyloglicerolu [5].
Zakres pojęcia obejmuje cholinę wolną i jej związki. Pożywienie dostarcza postaci rozpuszczalnych w wodzie, czyli wolnej choliny, fosfocholiny i glicerofosfocholiny, oraz postaci rozpuszczalnych w tłuszczach, czyli fosfatydylocholiny i sfingomieliny [6]. Szlak Kennedy’ego, zwany też szlakiem cytydynodifosfocholiny (CDP-choliny), to trzyetapowa droga, którą komórka przekształca cholinę w fosfatydylocholinę [7]. Synteza fosfatydylocholiny jest głównym losem choliny w organizmie, dlatego cholinę i ten szlak opisuje się razem [3]. Zapotrzebowanie na cholinę zależy od płci, stanu menopauzalnego i wariantów genów jej przemian [2, 8].
1.2. Budowa i właściwości
Cholina niesie stały ładunek dodatni na atomie azotu, niezależnie od odczynu otoczenia. Cząsteczka jest przez to dobrze rozpuszczalna w wodzie, a słabo przenika przez dwuwarstwę lipidową błony. Do wnętrza komórki trafia więc za pośrednictwem białek transportowych, które różnią się powinowactwem do choliny i miejscem występowania.
Pierwszą grupę tworzy transporter choliny o wysokim powinowactwie (ang. high-affinity choline transporter, CHT1). Okuda i współpracownicy sklonowali go w 2000 roku i wykazali, że jego informacyjny RNA (mRNA), czyli matryca syntezy białka, występuje wyłącznie w neuronach cholinergicznych szczura [4]. Białko to nie jest spokrewnione z transporterami neuroprzekaźników, tylko z rodziną transporterów glukozy zależnych od jonów sodu. Wychwyt choliny przez CHT1 w zakończeniu presynaptycznym ogranicza tempo syntezy acetylocholiny [4]. Transporter ten hamuje hemicholinium-3, związek używany w badaniach do odróżniania wychwytu o wysokim powinowactwie od pozostałych dróg [9].
Drugą grupę tworzą białka podobne do transportera choliny (ang. choline transporter-like proteins, CTL). W hodowli ludzkich komórek śródbłonka naczyń mózgowych wychwyt choliny nie zależał od sodu, zależał od potencjału błony i od pH, a jego stałe Michaelisa wynosiły 35 i 54 µmol/l w dwóch układach transportu [10]. Komórki te wytwarzały mRNA białek CTL1 i CTL2, nie wytwarzały natomiast mRNA transportera CHT1 ani transporterów kationów organicznych. Białko CTL1 występowało głównie w błonie komórkowej, a CTL2 głównie w mitochondriach [10]. Dane te pochodzą z hodowli komórkowej, więc udział CTL1 w przechodzeniu choliny przez barierę krew-mózg u człowieka jest wnioskiem z modelu in vitro.
Podział na dwa typy transporterów ma bezpośrednie następstwo. Neuron cholinergiczny pobiera cholinę wydajnie nawet przy jej niskim stężeniu w szczelinie synaptycznej, a pozostałe komórki pobierają ją przez transportery o pośrednim powinowactwie i kierują głównie do syntezy fosfatydylocholiny [3].
1.3. Rys historyczny
Historia choliny jako składnika odżywczego zaczęła się od badań nad tłuszczem w wątrobie. W 1932 roku Best i Huntsman opublikowali pracę o wpływie składników lecytyny na odkładanie tłuszczu w wątrobie [11]. Przed 1991 rokiem zaburzenia czynności wątroby u ssaków karmionych dietą bez choliny były zjawiskiem dobrze opisanym w doświadczeniach na zwierzętach [12]. Drogę, którą komórka wbudowuje cholinę w fosfolipidy, wskazali w 1956 roku Kennedy i Weiss w pracy o udziale koenzymów cytydynowych w syntezie fosfolipidów [13]. Od nazwiska Eugene’a Kennedy’ego, który ten szlak wyjaśnił, pochodzi jego nazwa [7].
Jeszcze w 1991 roku choliny nie uważano za składnik niezbędny dla człowieka [12]. W tym samym roku Zeisel i współpracownicy przebadali zdrowych mężczyzn hospitalizowanych na diecie półsyntetycznej. W grupie wylosowanej do diety bez choliny spadało stężenie choliny i fosfatydylocholiny w osoczu, a aktywność aminotransferazy alaninowej w surowicy rosła [12]. Autorzy uznali, że cholina jest niezbędna wtedy, gdy dieta nie dostarcza nadmiaru metioniny i folianu. Siedem lat później, w 1998 roku, Instytut Medycyny przyznał cholinie status składnika niezbędnego [1].
1.4. Synteza i źródła
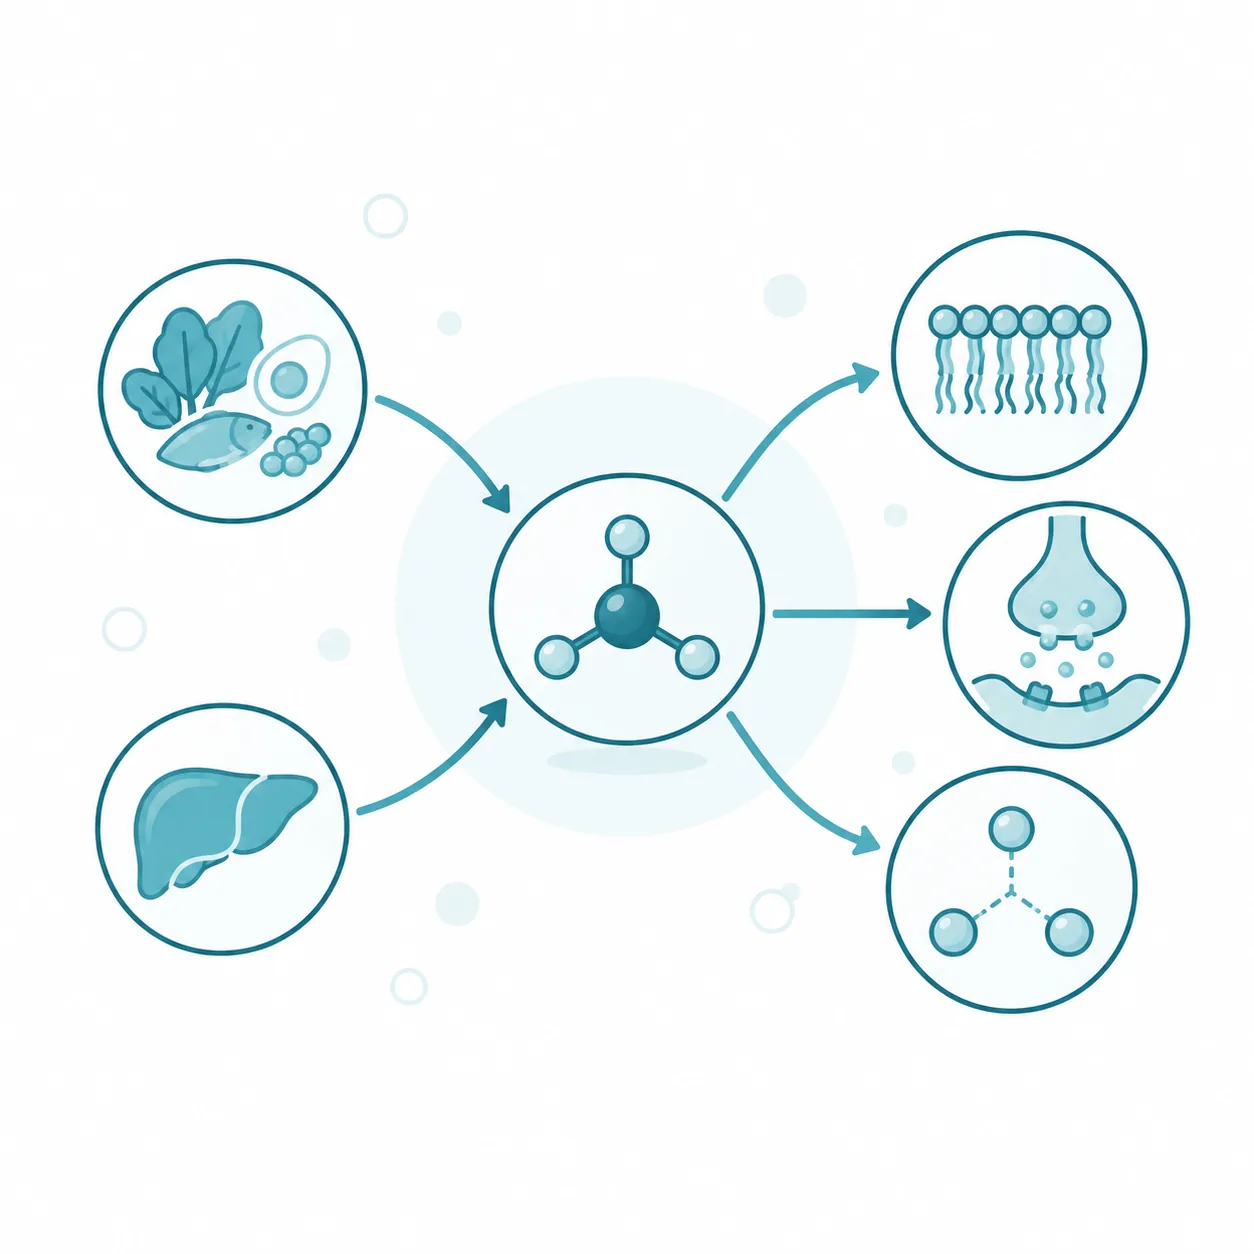
Cholina trafia do organizmu dwiema drogami: z pożywieniem oraz z syntezy własnej, która w istocie jest syntezą fosfatydylocholiny. Synteza ta zachodzi przede wszystkim w wątrobie, gdzie N-metylotransferaza fosfatydyloetanoloaminy (PEMT) przekształca fosfatydyloetanoloaminę w fosfatydylocholinę [3]. Enzym przenosi kolejno trzy grupy metylowe z S-adenozylometioniny, czyli głównego dawcy grup metylowych komórki, na grupę aminową fosfatydyloetanoloaminy. Wolna cholina powstaje dopiero wtedy, gdy tak wytworzona fosfatydylocholina ulega rozkładowi [3]. W większości tkanek ta droga metylacji nie działa, dlatego Onono i Morris opisują ssaki jako praktycznie zależne od choliny z zewnątrz [14].
Pożywienie dostarcza choliny w kilku postaciach chemicznych. W pokarmach spożywanych przez dorosłych przeważają postacie lipidowe, głównie fosfatydylocholina, a w mleku kobiecym przeważają postacie rozpuszczalne w wodzie [6]. W diecie północnoamerykańskiej najbogatszymi źródłami choliny są jaja i mięso, a średnie spożycie u starszych dzieci, mężczyzn, kobiet i kobiet w ciąży było znacznie niższe od poziomu wystarczającego spożycia ustalonego przez Instytut Medycyny [1].
Organizm gospodaruje pozyskaną choliną oszczędnie. Według przeglądu Li i Vance’a wątroba ponownie wykorzystuje cholinę uwolnioną z rozkładu fosfolipidów, a przy ograniczonej podaży cholina przemieszcza się z nerek, płuc i jelita do wątroby i mózgu [3]. Przy niedoborze wątroba i mózg zachowują więc dostęp do choliny kosztem innych narządów.
2. Mechanizm działania i funkcje
2.1. Szlak Keneddy’ego
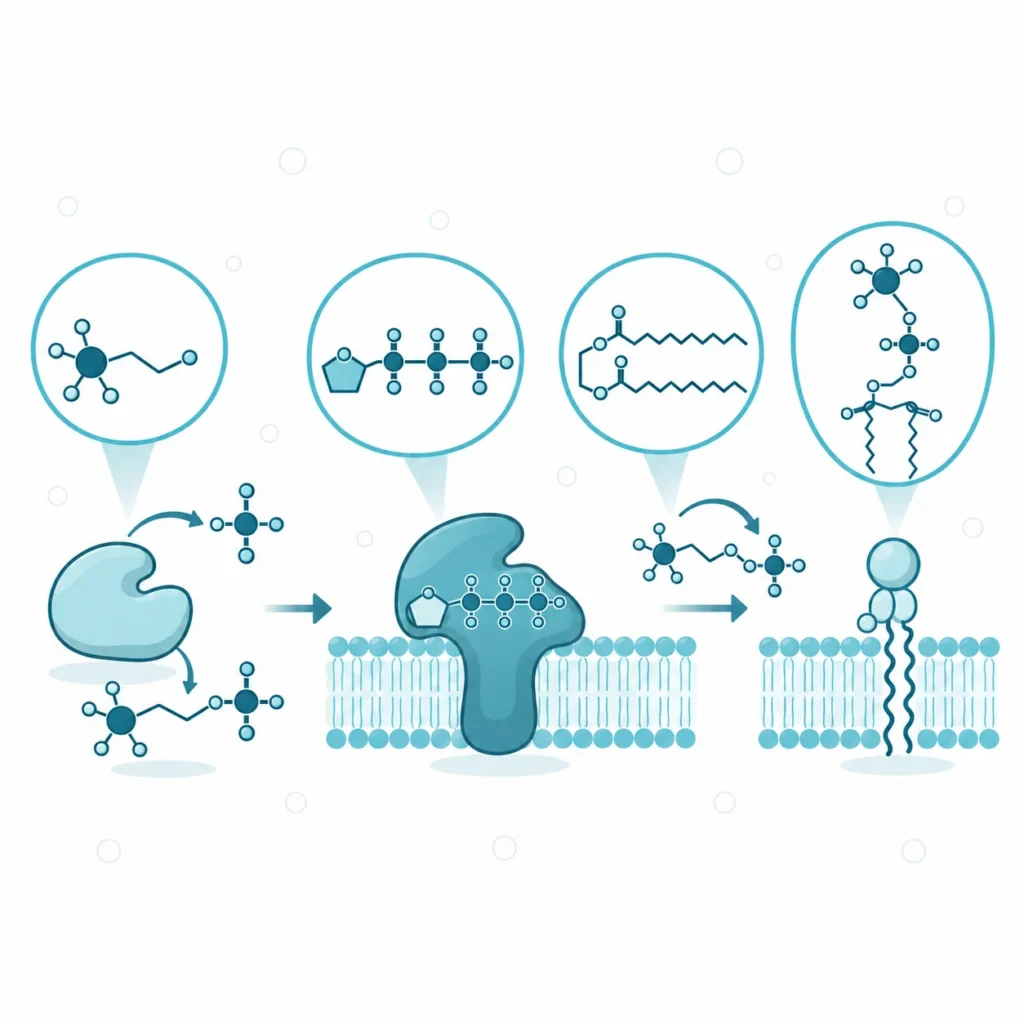
Szlak Kennedy’ego jest główną drogą, którą komórki ssaków wytwarzają fosfatydylocholinę z choliny [3]. Stanem wyjściowym jest wolna cholina w cytoplazmie, pobrana z krwi przez transporter albo uwolniona z rozkładu fosfolipidów. Bodźcem, który przyspiesza przepływ przez szlak, jest niedobór fosfatydylocholiny w błonach komórki [15].
W pierwszym kroku kinaza cholinowa (ang. choline kinase, CK) przenosi resztę fosforanową z adenozynotrifosforanu, czyli ATP, na cholinę i wytwarza fosfocholinę [7]. Ssaki mają dwie postacie tego enzymu, α i β [3]. Fosforylacja zatrzymuje cholinę w komórce i kieruje ją do syntezy fosfolipidów.
W drugim kroku CTP:fosfocholina cytydylotransferaza (ang. CTP:phosphocholine cytidylyltransferase, CCT) łączy fosfocholinę z cytydynotrifosforanem (CTP), nukleotydem dostarczającym reszty cytydylowej. Powstaje cytydynodifosfocholina, czyli CDP-cholina, aktywna postać choliny gotowa do przeniesienia na lipid. Ten krok ogranicza tempo całego szlaku i jest głównym miejscem jego regulacji [15].
W trzecim kroku cholinofosfotransferaza przenosi fosfocholinę z CDP-choliny na diacyloglicerol, czyli glicerol z dwoma resztami kwasów tłuszczowych. Stanem końcowym jest fosfatydylocholina wbudowana w błonę [7]. Z fosfatydylocholiny powstaje następnie sfingomielina, gdy syntaza sfingomieliny przenosi jej fosfocholinę na ceramid w aparacie Golgiego.
Przebieg szlaku oddaje zapis: cholina → fosfocholina → CDP-cholina → fosfatydylocholina. Pierwszą strzałkę katalizuje kinaza cholinowa, drugą cytydylotransferaza, trzecią cholinofosfotransferaza, a drugim substratem trzeciego kroku jest diacyloglicerol. Trzy enzymy szlaku różnią się rolą w kontroli przepływu.
| Krok | Enzym | Reakcja | Znaczenie dla przepływu |
| 1 | kinaza cholinowa (CKα, CKβ) | cholina + ATP → fosfocholina | zatrzymuje cholinę w komórce |
| 2 | cytydylotransferaza (CCTα, CCTβ) | fosfocholina + CTP → CDP-cholina | krok ograniczający, czujnik składu błony [15] |
| 3 | cholinofosfotransferaza | CDP-cholina + diacyloglicerol → fosfatydylocholina | łączy część polarną z lipidową [7] |
Cytydylotransferaza decyduje więc o tempie syntezy, a kinaza cholinowa o tym, czy cholina zostanie w komórce. U myszy pozbawionych kinazy α albo cytydylotransferazy α zarodki giną, a myszy pozbawione kinazy β zapadają na dystrofię mięśniową [3]. U ludzi mutacje genów kinazy β i cytydylotransferazy α również wywołują choroby wrodzone [15, 16]. Konsekwencją dla komórki jest brak zastępczej drogi syntezy fosfatydylocholiny poza wątrobą, bo metylacja przez PEMT w większości tkanek nie zachodzi [14].
2.2. Działanie sygnałowe i strukturalne
Fosfatydylocholina, główny produkt przemian choliny, pełni w komórce dwie role naraz: buduje błony i służy jako zapas cząsteczek sygnałowych. Fosfatydylocholina i fosfatydyloetanoloamina stanowią razem ponad 50% fosfolipidów błon komórek eukariotycznych [7]. Fosfatydylocholina ma dużą część polarną i cylindryczny kształt cząsteczki, dlatego sama układa się w płaską dwuwarstwę. Ta właściwość czyni ją podstawowym budulcem błon, w tym błony komórek nerwowych.
Rola sygnałowa zaczyna się od rozkładu fosfatydylocholiny. Fosfolipazy D, czyli enzymy rozcinające wiązanie między fosforanem a częścią polarną, występują u ssaków w dwóch postaciach wewnątrzkomórkowych, PLD1 i PLD2, wysoce wybiórczych wobec fosfatydylocholiny [14]. Rozkładają ją na kwas fosfatydowy, który działa jako przekaźnik lipidowy, oraz na wolną cholinę. Poza komórką podobną reakcję katalizuje autotaksyna, wydzielany enzym rozkładający lizofosfatydylocholinę do kwasu lizofosfatydowego i choliny [14]. Kwas fosfatydowy przenosi więc sygnał wewnątrz komórki, a kwas lizofosfatydowy między komórkami [14].
Obie reakcje uwalniają cholinę, która może wrócić do szlaku Kennedy’ego. Onono i Morris zwracają uwagę, że biologiczne znaczenie tej uwolnionej choliny badano znacznie słabiej niż znaczenie lipidowych produktów fosfolipaz [14]. Następstwem dla komórki jest sprzężenie budowy i sygnalizacji: każda odpowiedź sygnałowa angażująca fosfolipazę D zużywa część fosfatydylocholiny błon, którą szlak Kennedy’ego musi następnie odtworzyć.
2.3. Funkcje choliny
2.3.1. Budowa błon i lipoprotein
Pierwsza rola choliny to udział w budowie fosfolipidów, które budują błony wszystkich komórek i otoczki lipoprotein krwi. Ueland zalicza cholinę i jej pochodne do składników lipoprotein strukturalnych, lipidów krwi i lipidów błonowych [17]. Każda komórka, która rośnie, dzieli się albo odnawia błony, potrzebuje więc stałego dopływu fosfatydylocholiny.
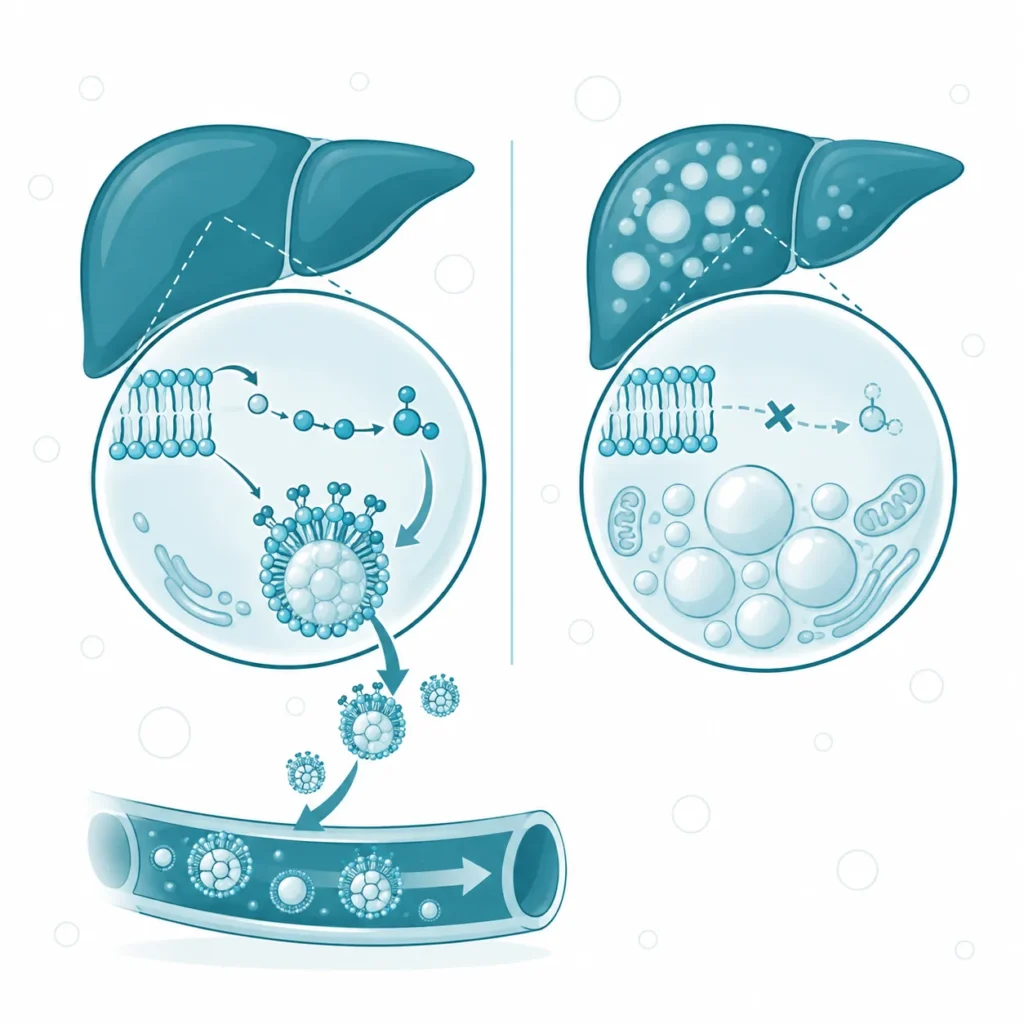
Szczególne zadanie ma fosfatydylocholina w hepatocytach. Wątroba wydziela do krwi triglicerydy w lipoproteinach o bardzo małej gęstości (ang. very low density lipoproteins, VLDL), cząstkach przenoszących tłuszcz z wątroby do tkanek. Powierzchnię tych cząstek tworzy jednowarstwa fosfolipidów, w której przeważa fosfatydylocholina. Prawidłowe wydzielanie VLDL z hepatocytów wymaga czynnej syntezy fosfatydylocholiny [3]. Gdy syntezy brakuje, hepatocyt nie może opakować triglicerydów i zatrzymuje je w cytoplazmie.
Ten mechanizm łączy niedobór choliny ze stłuszczeniem wątroby. Myszy pozbawione PEMT przeżywają na zwykłej diecie, ale na diecie bez choliny giną ze stłuszczeniowym zapaleniem wątroby i jej niewydolnością [3]. U ludzi na diecie ubogiej w cholinę stłuszczenie wątroby albo uszkodzenie mięśni rozwinęło się u większości mężczyzn i kobiet po menopauzie [2]. Następstwem jest zależność wydolności wątroby w transporcie tłuszczu od podaży choliny.
2.3.2. Synteza acetylocholiny
W neuronach cholinergicznych cholina jest substratem neuroprzekaźnika. Acetylotransferaza cholinowa przenosi na nią resztę acetylową z acetylokoenzymu A i wytwarza acetylocholinę, którą pęcherzyki synaptyczne gromadzą przed uwolnieniem. Po uwolnieniu acetylocholinoesteraza rozkłada przekaźnik w szczelinie synaptycznej na octan i cholinę. Cholina wraca do zakończenia presynaptycznego przez transporter CHT1, a wychwyt ten jest krokiem ograniczającym tempo syntezy acetylocholiny [4].
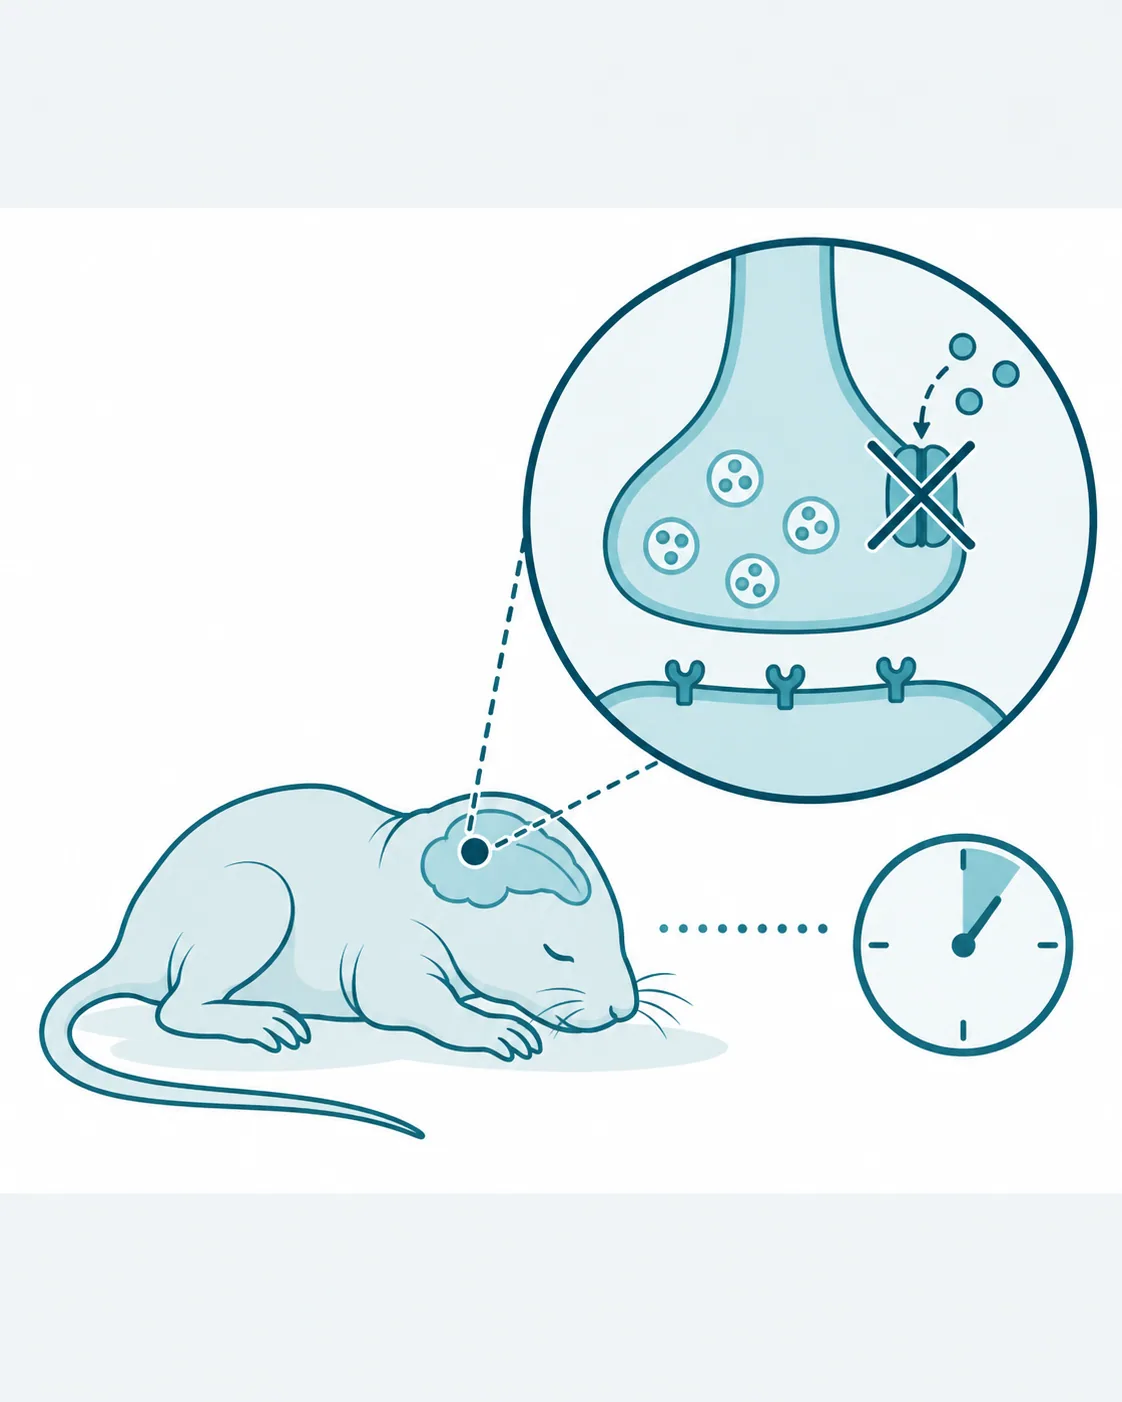
Znaczenie tego wychwytu pokazały myszy pozbawione genu transportera. Rodziły się prawidłowo zbudowane, lecz w ciągu godziny przestawały się poruszać, oddychały nieregularnie, siniały i umierały [9]. W ich mózgach zanikał wychwyt choliny wrażliwy na hemicholinium-3 i zależna od niego synteza acetylocholiny, a na złączu nerwowo-mięśniowym stopniowo wygasały odpowiedzi na pobudzenie [9].
Dane te pochodzą z modelu mysiego. Autorzy wskazali gen transportera jako kandydata w chorobach człowieka przebiegających z osłabieniem przekaźnictwa cholinergicznego [9]. Konsekwencją dla układu cholinergicznego jest zależność jego sprawności od tempa, w jakim zakończenie nerwowe odzyskuje cholinę ze szczeliny synaptycznej [4, 9].
2.3.3. Dostarczanie grup metylowych
Trzecia rola choliny wynika z jej trzech grup metylowych. W wątrobie i nerkach cholina ulega utlenieniu do betainy, czyli trimetyloglicyny [3]. Betaina oddaje jedną grupę metylową homocysteinie w reakcji katalizowanej przez metylotransferazę betainowo-homocysteinową (BHMT), enzym odtwarzający metioninę [17]. Reakcja ta wiąże przemiany choliny z cyklem metioninowym, który wytwarza S-adenozylometioninę, głównego dawcę grup metylowych komórki.
Droga przez betainę zyskuje na znaczeniu przy niedoborze folianu, bo wtedy cholina i betaina stają się ważnym źródłem jednostek jednowęglowych [17]. Według przeglądu Uelanda suplementacja choliny albo betainy u ludzi obniża stężenie homocysteiny całkowitej w osoczu [17]. Betaina ma też drugą funkcję, niezależną od metylacji: działa jako osmolit, czyli cząsteczka chroniąca objętość komórki przy zmianach stężenia soli [17].
Między choliną a grupami metylowymi zachodzi zależność dwukierunkowa. Synteza fosfatydylocholiny przez PEMT zużywa grupy metylowe S-adenozylometioniny, a utlenianie choliny do betainy zwraca grupy metylowe do cyklu metioninowego. Warianty genu dehydrogenazy choliny, enzymu rozpoczynającego to utlenianie, wiązały się w badaniu z kontrolowaną dietą z większą albo mniejszą podatnością na objawy niedoboru choliny [8]. Konsekwencją jest wspólny los obu szlaków: brak choliny ogranicza dopływ betainy do remetylacji homocysteiny, a synteza fosfatydylocholiny przez PEMT obciąża ten sam zasób grup metylowych [17].
2.4. Regulacja przemian choliny
Tempo przemian choliny zależy od zapotrzebowania błon, od hormonów płciowych i od stanu zakończeń cholinergicznych. Każdy z tych czynników działa na inne białko: zapotrzebowanie błon na cytydylotransferazę, estrogeny na PEMT, a regulacja potranslacyjna w synapsie na transporter CHT1.
Najszybszą regulację zapewnia cytydylotransferaza. Kontrola jej aktywności ma kilka poziomów, a najbardziej bezpośredni polega na odwracalnym wiązaniu enzymu z błoną [15]. Cornell i Ridgway opisują w cząsteczce enzymu wbudowany czujnik składu lipidowego: enzym przyłącza się do błony i przyspiesza syntezę wtedy, gdy jej skład odbiega od prawidłowego [15]. Komórka utrzymuje w ten sposób stały skład fosfolipidów, a przyłączony enzym zmienia dodatkowo krzywiznę błony [15]. Postać β tego enzymu uczestniczy dodatkowo w rozgałęzianiu aksonów neuronów, a jej brak u myszy zaburza czynność gonad [3].
Regulacja hormonalna dotyczy wątrobowej syntezy przez PEMT. W hodowli pierwotnych hepatocytów człowieka i myszy 17β-estradiol zwiększał w sposób zależny od stężenia transkrypcję genu PEMT, ilość białka i aktywność enzymu [18]. W obszarze regulatorowym genu autorzy znaleźli element odpowiedzi na estrogeny, czyli sekwencję DNA wiązaną przez receptor estrogenowy. Stan estrogenowy organizmu zmienia więc udział syntezy własnej w pokrywaniu zapotrzebowania na cholinę, a autorzy przedstawili ten mechanizm jako możliwe wyjaśnienie różnic zapotrzebowania między kobietami przed menopauzą a pozostałymi dorosłymi [18].
Trzeci poziom dotyczy wychwytu w zakończeniach cholinergicznych. Dorosłe myszy z obniżoną ilością białka CHT1 utrzymywały prawidłowy wychwyt choliny dzięki mechanizmom potranslacyjnym, czyli zmianom gotowego białka, a nie jego ilości [9]. Konsekwencją tej wielopoziomowej kontroli jest to, że każdy główny odbiorca choliny, czyli błona, wątroba i synapsa, ma własny mechanizm dopasowania przepływu do potrzeb.
2.5. Przemiany końcowe i wydalanie
Cholina opuszcza pulę ustrojową dwiema głównymi drogami: przez utlenienie do betainy w tkankach i przez rozkład bakteryjny w jelicie. Utlenianie do betainy przebiega w mitochondriach [17]. W ludzkich komórkach śródbłonka naczyń mózgowych białko CTL2 występowało głównie w mitochondriach, a autorzy uznali je za możliwe główne miejsce kontroli utleniania choliny [10].
Druga droga zaczyna się w świetle jelita. Część choliny ulega rozkładowi bakteryjnemu jeszcze przed wchłonięciem [19]. Bakterie beztlenowe przekształcają ją w trimetyloaminę (TMA), prostą aminę z trzema grupami metylowymi. Craciun i Balskus wykazali, że reakcję tę katalizuje enzym z rodziny enzymów z rodnikiem glicylowym, który rozcina wiązanie węgiel–azot w cząsteczce choliny [20]. Geny tego enzymu zidentyfikowali w genomie bakterii redukującej siarczany i wskazali, że podobne zespoły genów są rozpowszechnione w mikrobiocie człowieka [20].
Trimetyloamina wchłania się z jelita i w wątrobie ulega utlenieniu przez monooksygenazy flawinowe do N-tlenku trimetyloaminy (ang. trimethylamine N-oxide, TMAO) [21]. Związek ten krąży w osoczu i przechodzi do moczu [5]. Udział bakterii potwierdziło badanie u zdrowych ochotników: po spożyciu fosfatydylocholiny znakowanej deuterem stężenie TMAO w osoczu rosło, po antybiotykach o szerokim spektrum wyraźnie spadało, a po ich odstawieniu wracało [5]. Droga ta łączy przemiany choliny z mikrobiomem jelitowym, bo wytwarzanie TMAO z choliny pokarmowej zależy od przemian prowadzonych przez bakterie jelitowe [5]. Następstwem jest zależność stężenia TMAO od trzech czynników naraz: postaci spożytej choliny [22], obecności bakterii rozkładających cholinę [5] i czynności nerek, których przewlekła choroba podnosi stężenie TMAO [23].
3. Zaburzenia i modyfikacja
3.1. Zaburzenia podaży i dostępności choliny
Niedobór choliny u człowieka opisano przede wszystkim w badaniach z dietą kontrolowaną w warunkach szpitalnych. Uczestnicy otrzymywali dietę o znanym składzie, a następnie dietę prawie pozbawioną choliny, i byli obserwowani do pojawienia się objawów uszkodzenia narządów albo do zakończenia badania [2]. Taki układ pozwala uchwycić moment, w którym synteza własna przestaje wystarczać, i porównać podatność różnych grup.
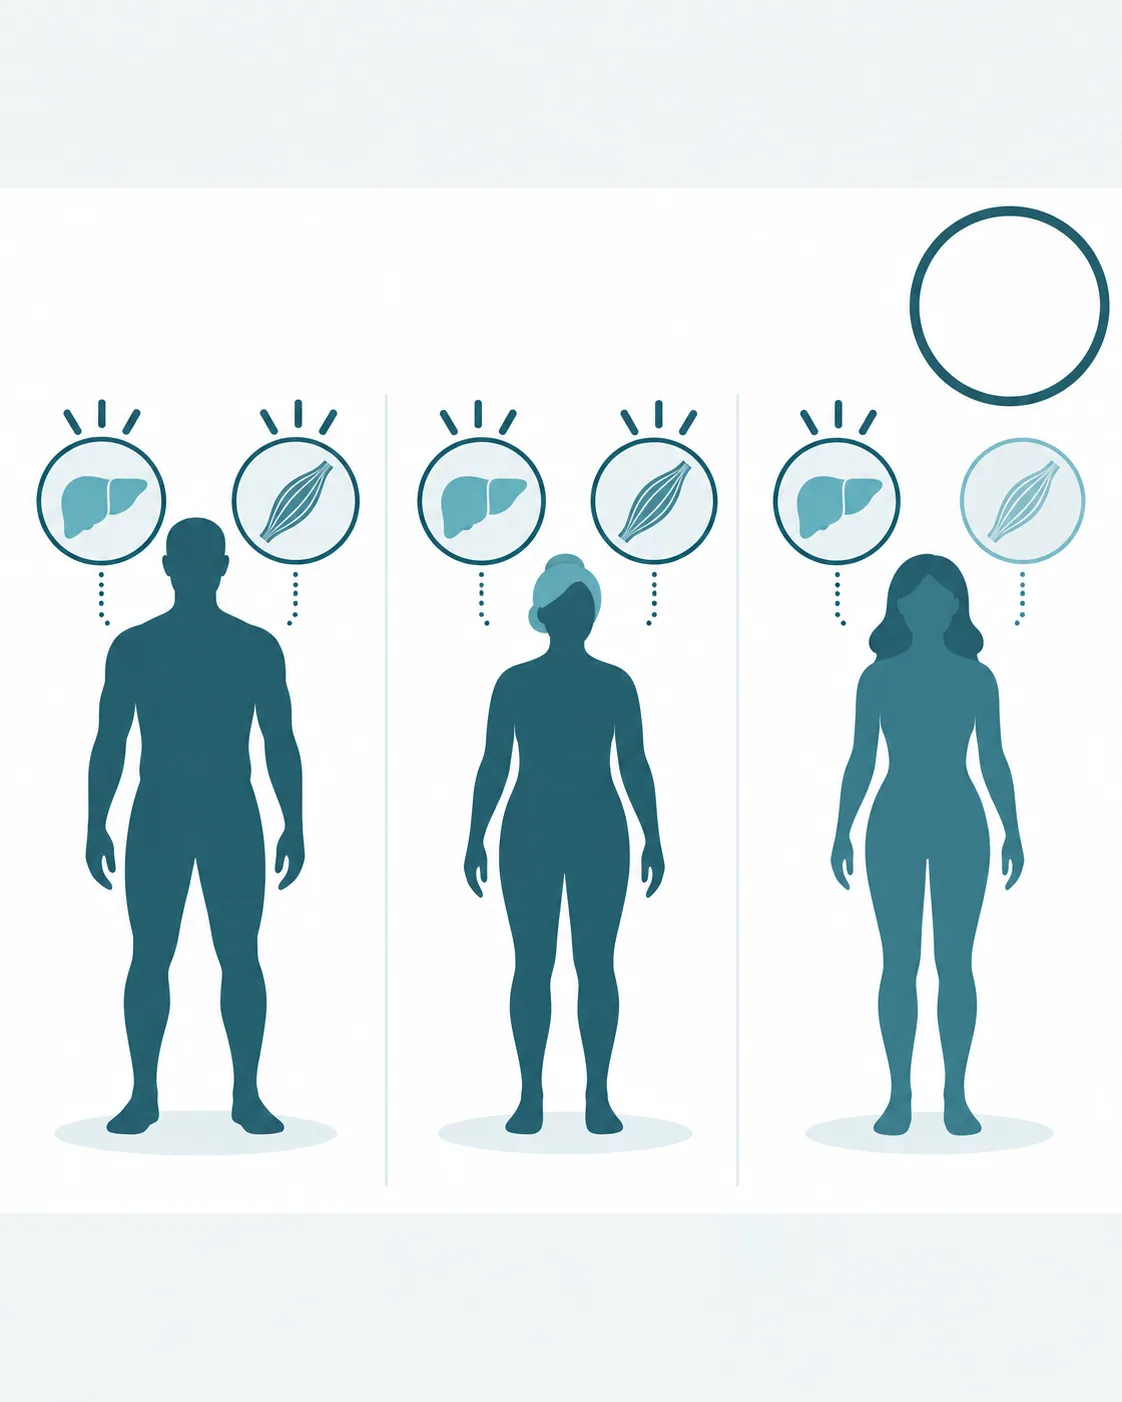
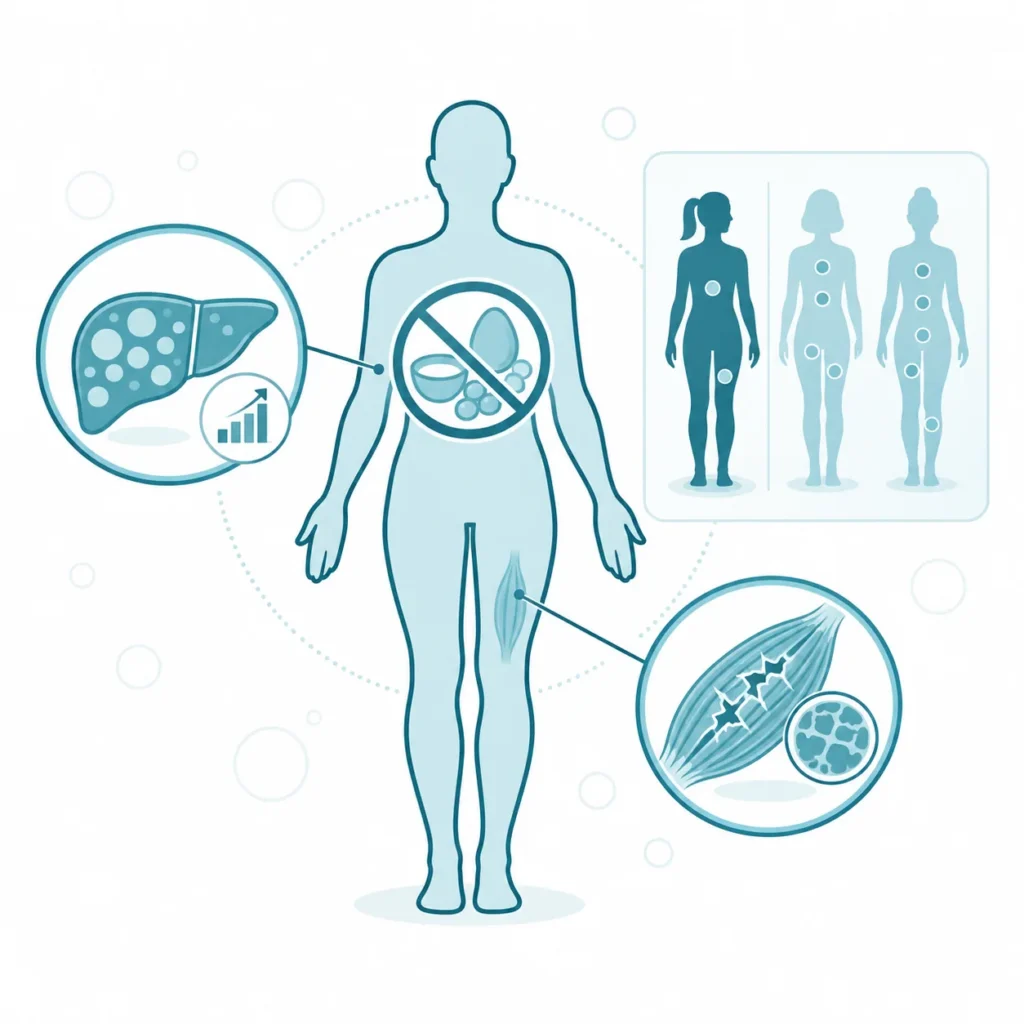
Badanie zespołu Leslie Fischer objęło 57 dorosłych: 26 mężczyzn, 16 kobiet przed menopauzą i 15 kobiet po menopauzie [2]. Po pozbawieniu choliny stłuszczenie wątroby albo uszkodzenie mięśni rozwinęło się u 77% mężczyzn i 80% kobiet po menopauzie, a tylko u 44% kobiet przed menopauzą. U sześciu mężczyzn objawy pojawiły się już przy spożyciu równym ówczesnej normie wystarczającego spożycia [2]. Po stopniowym przywróceniu choliny do diety czynność narządów wracała do normy [2].
Podatność na niedobór zależy także od genów. W tej samej grupie 57 osób nosiciele allelu C w wariancie promotora genu PEMT (rs12325817) częściej zapadali na uszkodzenie narządów: objawy rozwinęło 18 z 23 nosicieli, czyli 78%, przy ilorazie szans 25 [8]. Jeden wariant genu dehydrogenazy choliny działał ochronnie, a drugi zwiększał podatność, natomiast badany wariant genu BHMT nie miał związku z objawami [8].
Drugi kierunek zaburzeń dotyczy podaży choliny wolnej w postaci soli. W badaniu z randomizacją u zdrowych ochotników winian choliny zwiększał stężenie TMAO w osoczu i reaktywność płytek krwi, czego nie obserwowano po jajach zawierających porównywalną ilość choliny [22]. Konsekwencją obu kierunków jest to, że skutki zaburzeń podaży choliny zależą od postaci chemicznej, płci, stanu hormonalnego i genotypu, a nie wyłącznie od ilości choliny w diecie [2, 8, 22].
3.2. Ciąża i rozwój mózgu
Ciąża jest okresem, w którym cholina pokrywa potrzeby matki i rozwijającego się płodu jednocześnie. U gryzoni dostępność choliny przed urodzeniem i po nim ma znaczenie dla rozwoju układu nerwowego [17]. Według autorów badania Caudill i współpracowników suplementacja diety matki choliną w ciąży dawała w badaniach na gryzoniach korzyści poznawcze u potomstwa utrzymujące się przez całe życie [24]. Przegląd Uelanda opisuje też związek większego spożycia i wyższego stężenia choliny u matki z mniejszym ryzykiem wad cewy nerwowej, ale formułuje go ostrożnie, jako zależność prawdopodobną [17].
U ludzi dane są skromniejsze i niejednoznaczne. Caudill i współpracownicy przeprowadzili badanie z randomizacją i podwójnie ślepą próbą u 26 kobiet w trzecim trymestrze ciąży, w którym porównywano dwie ilości choliny w ściśle kontrolowanej diecie [24]. U 24 niemowląt badanych w wieku 4, 7, 10 i 13 miesięcy średni czas reakcji wzrokowej był krótszy w grupie matek otrzymujących więcej choliny. Autorzy zwrócili uwagę, że dwa wcześniejsze badania eksperymentalne u ludzi dały wyniki niespójne [24].
Przegląd systematyczny z 2025 roku objął cztery badania z randomizacją i pięć badań obserwacyjnych, opisanych w 20 publikacjach [25]. W większości ocenianych wyników neurorozwojowych nie potwierdzono korzyści z większej podaży choliny w ciąży, a pojedyncze korzystne wyniki pojawiały się wśród wielu wyników zerowych. Autorzy uznali, że obecne dowody nie wystarczają ani do potwierdzenia, ani do odrzucenia hipotezy o korzyści dla dziecka [25].
Odrębnym zagadnieniem jest ciąża narażona na alkohol. W metaanalizie pięciu badań z randomizacją, obejmujących suplementację choliny w ciąży i po urodzeniu, suplementacja w ciąży wiązała się z lepszą pamięcią dzieci matek pijących dużo alkoholu, ze standaryzowaną różnicą średnich 0,61 [26]. Wynik ten pochodzi z dwóch badań obejmujących łącznie 94 uczestników, a pewność dowodów oceniono jako umiarkowaną. Konsekwencją dla oceny roli choliny w rozwoju mózgu jest rozbieżność między wynikami badań na gryzoniach a niespójnymi wynikami u ludzi.
3.3. Rola choliny w patogenezie chorób
Cholina uczestniczy w mechanizmach chorób trzema drogami: przez bakteryjny metabolit TMAO, przez wrodzone defekty enzymów szlaku Kennedy’ego i przez niedobór w żywieniu pozajelitowym. Najwięcej sporów budzi droga pierwsza.
Związek TMAO z miażdżycą opisał zespół Wanga w 2011 roku. W analizie metabolomicznej osocza trzy metabolity fosfatydylocholiny, czyli cholina, TMAO i betaina, przewidywały ryzyko choroby sercowo-naczyniowej w dużej kohorcie klinicznej [21]. U myszy podatnych na miażdżycę cholina i TMAO dodane do paszy nasilały zmiany miażdżycowe, a zahamowanie flory jelitowej hamowało miażdżycę nasiloną przez cholinę [21]. W 2013 roku Tang i współpracownicy obserwowali przez trzy lata 4007 pacjentów poddanych planowej koronarografii. Współczynnik hazardu zgonu, zawału albo udaru wynosił 2,54 dla najwyższego kwartyla stężenia TMAO w porównaniu z najniższym [5].
Dalsze dane osłabiają przyczynową interpretację tego związku. W metaanalizie 27 prospektywnych badań kohortowych u osób starszych wysokie TMAO wiązało się ze śmiertelnością ogólną (współczynnik hazardu 1,38), ale związek ze zdarzeniami sercowo-naczyniowymi był słaby (1,032), a u chorych na cukrzycę nieistotny [27]. W analizie randomizacji mendlowskiej, która wykorzystuje warianty genów jako naturalny eksperyment, genetycznie wyższe TMAO po korekcie na wielokrotne porównania nie wiązało się z chorobą wieńcową, zawałem ani udarem [23]. Ta sama analiza wskazała odwrotny kierunek: cukrzyca typu 2 i przewlekła choroba nerek podnosiły stężenie TMAO [23]. W tej samej analizie genetycznie wyższe stężenie samej choliny wykazywało sugestywny związek z większym ryzykiem cukrzycy typu 2 (iloraz szans 1,84, 95% CI 1,00–3,42, p = 0,05). Dla betainy sugestywny związek dotyczył mniejszego ryzyka (iloraz szans 0,68, p = 0,023), a oba wyniki nie przekroczyły progu po korekcie na wielokrotne porównania [23]. Autorzy uznali, że obserwacyjny związek TMAO z chorobami serca może wynikać z czynników zakłócających albo z odwróconej przyczynowości. Spożycie choliny i betainy nie wykazywało spójnego związku z ryzykiem sercowo-naczyniowym w przeglądzie Uelanda [17].
Druga droga dotyczy rzadkich chorób genetycznych. Mutacje genu kinazy cholinowej β, dziedziczone autosomalnie recesywnie, wywołują wrodzoną dystrofię mięśniową z powiększonymi mitochondriami [16]. W opisanym przypadku sześcioletni chłopiec miał zaburzenia poznawcze i powoli postępujące osłabienie mięśni, a w mięśniu stwierdzono powiększone mitochondria i ciężkie upośledzenie łańcucha oddechowego [16]. Mutacje genu cytydylotransferazy α są przyczyną dwóch chorób człowieka, zaburzenia rozwoju i zaburzenia lipogenezy [15].
Trzecia droga dotyczy chorych żywionych wyłącznie pozajelitowo. W badaniu z randomizacją i grupą kontrolną 15 takich chorych otrzymywało zwykłe żywienie pozajelitowe albo żywienie wzbogacone w chlorek choliny [28]. W grupie z choliną gęstość wątroby w tomografii komputerowej rosła, co oznaczało ustępowanie stłuszczenia, a aktywność aminotransferazy alaninowej malała. Po odstawieniu choliny stłuszczenie wracało [28]. Konsekwencją tych trzech dróg jest to, że cholina wiąże się z chorobą przez niedobór albo defekt enzymu, a w hipotezie TMAO także przez produkt jej rozkładu bakteryjnego.
3.4. Modyfikacja behawioralna i dietetyczna
Dieta wpływa na zasób choliny przez ilość i przez postać chemiczną, w jakiej cholina występuje w pokarmach. Według przeglądu systematycznego z 2025 roku spożycie choliny u większości kobiet ciężarnych jest niższe od zaleceń [25]. Postać chemiczna choliny decyduje o tym, jak szybko cholina trafia do krwi i jaka jej część ulega rozkładowi bakteryjnemu. W badaniu krzyżowym z randomizacją u sześciu zdrowych mężczyzn chlorek choliny, winian choliny, glicerofosfocholina i fosfatydylocholina z jaja zwiększały stężenie choliny w osoczu w podobnym stopniu [19]. Po fosfatydylocholinie szczyt stężenia pojawiał się najpóźniej, po około trzech godzinach. Postacie rozpuszczalne w wodzie szybko podnosiły TMAO, a fosfatydylocholina z jaja go nie podnosiła [19]. Ten sam kierunek różnicy między postaciami wolnymi a związanymi z fosfolipidami dało badanie z jajami i winianem choliny [22].
Na zapotrzebowanie wpływa też podaż innych dawców grup metylowych. Nadmiar metioniny i folianu w diecie zmniejsza zależność organizmu od choliny pokarmowej [12]. W badaniu z kontrolowaną dietą losowo przydzielany kwas foliowy nie zmienił jednak częstości objawów niedoboru choliny [2]. Konsekwencją jest to, że folian nie zastępuje choliny w roli substratu fosfatydylocholiny, choć oba składniki zasilają ten sam cykl przemian grup metylowych.
3.5. Wsparcie suplementacyjne
Preparaty choliny działają na ten sam punkt uchwytu: dostarczają wolnej choliny, która staje się substratem kinazy cholinowej i wchodzi do szlaku Kennedy’ego albo do utleniania do betainy. Różnią się postacią, w jakiej cholina dociera do krwi, oraz dodatkowymi składnikami cząsteczki. Cytydynodifosfocholina po podaniu doustnym zwiększa u ludzi stężenie choliny i urydyny w osoczu, a urydyna może zostać przekształcona w CTP, drugi substrat cytydylotransferazy [29]. Glicerofosfocholina, czyli alfosceran choliny, i fosfatydylocholina z jaja zwiększały stężenie choliny w osoczu w podobnym stopniu jak sole choliny [19].
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Cholina | substrat kinazy cholinowej, odtwarza pulę choliny i fosfatydylocholiny przy niedoborze | ↑ cholina osocza; przy jej braku ↓ cholina i fosfatydylocholina osocza | B [12, 19] |
| Alpha-GPC | po rozkładzie dostarcza wolnej choliny do szlaku Kennedy’ego | ↑ cholina osocza | B [19] |
| CDP-cholina | dostarcza choliny i urydyny, prekursora CTP dla cytydylotransferazy; status leku w kilku krajach Europy [30] | ↑ cholina i urydyna osocza | B [29] |
| Fosfatydylocholina | po trawieniu dostarcza choliny z opóźnieniem, bez wzrostu TMAO | ↑ cholina osocza | B [19] |
Ocena B dla choliny opiera się na dwóch małych badaniach u ludzi, które mierzyły stężenie choliny w osoczu. W badaniu Zeisela brak choliny w diecie obniżał stężenie choliny i fosfatydylocholiny w osoczu [12]. W badaniu krzyżowym z randomizacją u sześciu mężczyzn cholina podana w różnych postaciach zwiększała jej stężenie w osoczu [19]. Cofanie stłuszczenia wątroby po dodaniu choliny do żywienia pozajelitowego, które powstaje, gdy hepatocytom brakuje fosfatydylocholiny do wydzielania VLDL, jest skutkiem narządowym, a nie miarą puli choliny [3, 28]. Pozostałe trzy oceny opierają się na małych badaniach krzyżowych, które mierzyły krótkotrwały wzrost stężenia choliny w osoczu [19, 29]. Kierunek w tabeli dotyczy choliny i jej przemian, a nie objawów.
Badania kliniczne prekursorów choliny dotyczyły też funkcji poznawczych, ale ich wyniki mierzą skutek, a nie stan choliny w organizmie. Wcześniejsze dobrze kontrolowane badania nie potwierdziły użyteczności choliny i lecytyny w chorobie Alzheimera [31]. W badaniu z randomizacją u 261 chorych z łagodną i umiarkowaną postacią tej choroby alfosceran choliny poprawiał wynik skali poznawczej ADAS-Cog, czyli części poznawczej skali oceny choroby Alzheimera, a w grupie placebo wynik się pogarszał [31]. W badaniu z randomizacją u 100 osób z łagodnymi zaburzeniami poznawczymi wynik ADAS-Cog po alfosceranie obniżył się o 2,34 punktu, co oznacza poprawę, a zmiana ta była istotnie większa niż po placebo [32]. Przegląd Cochrane 14 badań z randomizacją u osób starszych z przewlekłymi zaburzeniami mózgowymi znalazł przy cytydynodifosfocholinie pewne dowody korzyści dla pamięci i zachowania w krótkim i średnim okresie, bez korzyści dla uwagi i przy dobrej tolerancji [30]. Autorzy przeglądu zwrócili uwagę na dużą niejednorodność badań i ich krótki czas obserwacji.
4. Uwagi praktyczne
4.1. Jak to zbadać
Cholinę wolną w osoczu oznacza się metodą chromatografii cieczowej sprzężonej z tandemową spektrometrią mas, tą samą, którą mierzy się betainę i TMAO [5, 19]. Badanie wykonuje się na czczo, bo stężenie choliny rośnie po spożyciu każdej jej postaci, a po fosfatydylocholinie szczyt pojawia się z opóźnieniem około trzech godzin [19]. W badaniu Buchmana i współpracowników u czterech chorych długo żywionych pozajelitowo stężenie wolnej choliny w osoczu wynosiło średnio 4,8 ± 1,7 µmol/l. Autorzy podali jako wartość prawidłową 11,4 ± 3,7 µmol/l [33]. Wartości te pochodzą z jednego ośrodka i nie są zakresem referencyjnym.
Zmiany stężenia choliny w osoczu są umiarkowane w porównaniu ze skutkami narządowymi niedoboru. W badaniu Zeisela niedobór wystarczający do wzrostu aktywności aminotransferazy alaninowej obniżył cholinę w osoczu średnio o 30% [12]. U chorych żywionych pozajelitowo stężenie szybko wracało do normy po włączeniu choliny i spadało do wartości wyjściowych po jej odstawieniu [33]. Pojedynczy wynik mówi więc głównie o niedawnej podaży, a o skutkach niedoboru świadczą badania narządowe. W badaniach z dietą kontrolowaną były to aktywność aminotransferaz, zawartość tłuszczu w wątrobie oceniana rezonansem magnetycznym i wskaźniki uszkodzenia mięśni [2].
N-tlenek trimetyloaminy oznacza się w osoczu i w moczu [5]. Jego stężenie zależy od postaci spożytej choliny, od składu mikrobioty i od czynności nerek, więc wynik u chorego z przewlekłą chorobą nerek albo z cukrzycą typu 2 częściowo odzwierciedla samą chorobę [5, 22, 23]. Po antybiotykach o szerokim spektrum stężenie TMAO spada, co zaniża wynik [5]. Wynik każdego z tych oznaczeń nabiera znaczenia dopiero w zestawieniu z czynnością wątroby i nerek oraz z informacją o niedawnej diecie.
4.2. Na co warto zwrócić uwagę
Cholina i lecytyna nie są tym samym. Lecytyna to fosfatydylocholina, czyli fosfolipid, w którym cholina stanowi tylko część cząsteczki [5]. Różnica postaci ma znaczenie dla ilości powstającego TMAO, a nie dla łącznej ilości choliny docierającej do krwi, bo pole pod krzywą stężenia choliny nie różniło się między postaciami [19]. Porównywanie preparatów wyłącznie według zawartości choliny pomija więc różnicę w rozkładzie bakteryjnym.
Związek TMAO z chorobami serca jest dobrze udokumentowany jako zależność statystyczna w kohortach, ale jego przyczynowy charakter pozostaje sporny [5, 23, 27]. Dla interpretacji pojedynczego wyniku ważny jest kierunek zależności. Podwyższone TMAO u chorego z przewlekłą chorobą nerek albo z cukrzycą typu 2 może być skutkiem tych chorób, a nie przyczyną ryzyka sercowego [23]. Wysokie TMAO nie wskazuje więc samo w sobie na dużą podaż choliny w diecie, tym bardziej że jaja bogate w cholinę nie podnosiły go w badaniu z randomizacją [22].
Norma wystarczającego spożycia jest wartością dla populacji, a badania z dietą kontrolowaną wskazują na dużą zmienność osobniczą zapotrzebowania. Zależała ona od płci, od stanu menopauzalnego i od wariantu promotora genu PEMT [2, 8]. Badania te objęły 57 osób w jednym ośrodku, więc podawane w nich odsetki nie opisują całej populacji. Wynika z nich przede wszystkim to, że ta sama podaż choliny u jednej osoby wystarcza, a u innej prowadzi do objawów niedoboru.
Dane o cholinie w ciąży wymagają ostrożności w obie strony. Wynik korzystny z jednego małego badania z kontrolowaną dietą i ocena przeglądu systematycznego, który uznał dowody za niewystarczające, nie wykluczają się wzajemnie [24, 25]. Wynik korzystny dotyczy jednej miary w jednym badaniu, a brak potwierdzenia w przeglądzie nie jest dowodem braku działania. Ocena potrzeby stosowania preparatów choliny w ciąży, przy żywieniu pozajelitowym albo w zaburzeniach poznawczych wymaga konsultacji lekarskiej.