1. Profil substancji
1.1. Definicja i klasyfikacja
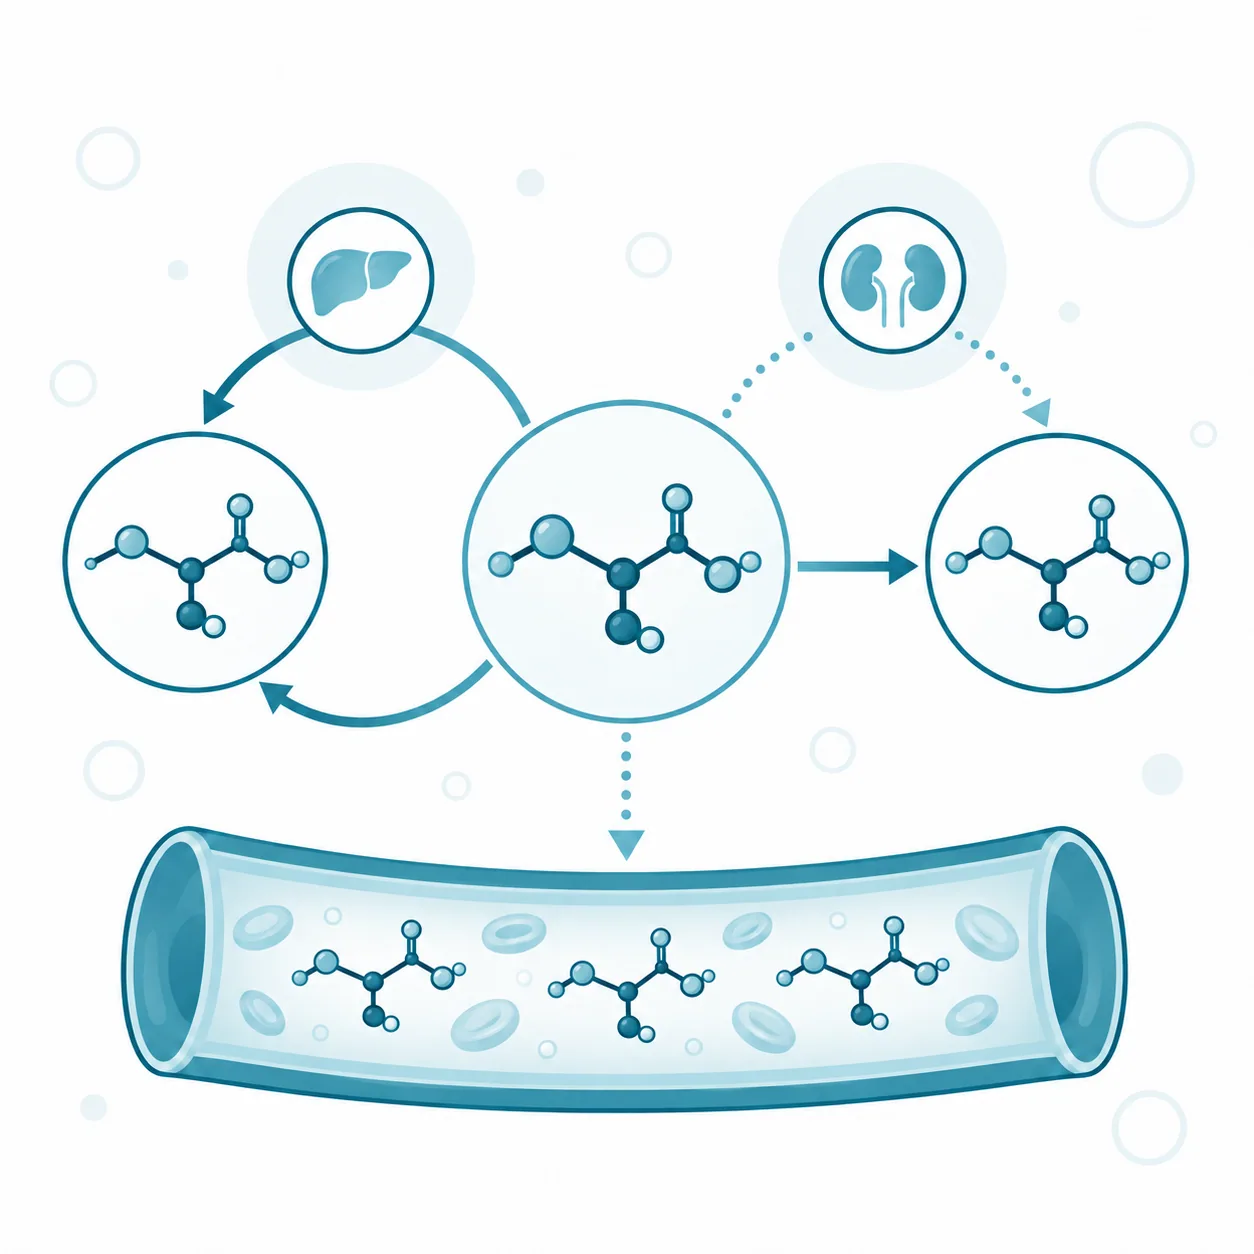
Homocysteina to aminokwas siarkowy należący do aminokwasów niebiałkowych, który powstaje w komórkach jako produkt pośredni przemiany metioniny w cysteinę [1, 2]. Cząsteczka ma grupę aminową, grupę karboksylową i grupę tiolową, czyli grupę –SH zdolną do tworzenia wiązań dwusiarczkowych z innymi tiolami. Od cysteiny różni się jedną dodatkową grupą metylenową w łańcuchu bocznym i z tego powodu jest określana jako homolog cysteiny. Syntetazy aminoacylo-tRNA, czyli enzymy przyłączające aminokwasy do cząsteczek transportujących je do rybosomu, mają mechanizmy korekty błędów, które nie dopuszczają homocysteiny do kodu genetycznego [1]. Homocysteina nie jest więc wbudowywana w łańcuch białka podczas jego syntezy, choć może zostać przyłączona do gotowych białek [1].
Homocysteina bywa mylona z trzema pokrewnymi cząsteczkami i z chorobą o podobnej nazwie. Metionina jest aminokwasem białkowym dostarczanym z pożywieniem, a homocysteina powstaje z niej w szeregu reakcji, w których metionina oddaje grupę metylową [2]. Cysteina jest aminokwasem białkowym i produktem rozkładu homocysteiny [2]. Homocystyna to dwie cząsteczki homocysteiny połączone mostkiem dwusiarczkowym, czyli jedna z utlenionych postaci homocysteiny w osoczu. Klasyczna homocystynuria jest natomiast chorobą wrodzoną, w której niedobór syntazy cystationinowej upośledza rozkład homocysteiny [2]. Kryterium rozróżniającym jest rola cząsteczki: metionina i cysteina budują białka, homocystyna jest postacią homocysteiny, a homocystynuria jest stanem chorobowym.
Pojęcie homocysteiny ma w praktyce dwa znaczenia: cząsteczka obecna wewnątrz komórek i parametr oznaczany we krwi. Laboratorium mierzy homocysteinę całkowitą (ang. total homocysteine, tHcy), czyli sumę wszystkich postaci homocysteiny w osoczu lub surowicy, wolnych i związanych z białkami [3]. Stężenie tHcy rośnie wyraźnie przy niedoborze folianu lub kobalaminy i spada dopiero po uzupełnieniu brakującej witaminy, dlatego służy do rozpoznawania tych niedoborów [3]. Smith i Refsum znaleźli w piśmiennictwie ponad 100 chorób i stanów związanych z podwyższonym stężeniem tHcy, najczęściej chorób układu krążenia i ośrodkowego układu nerwowego [4]. Przy tak wielu powiązaniach podstawowym pytaniem pozostaje, kiedy homocysteina jest tylko wskaźnikiem zaburzeń przemian, a kiedy może być ich przyczyną.
1.2. Budowa i właściwości
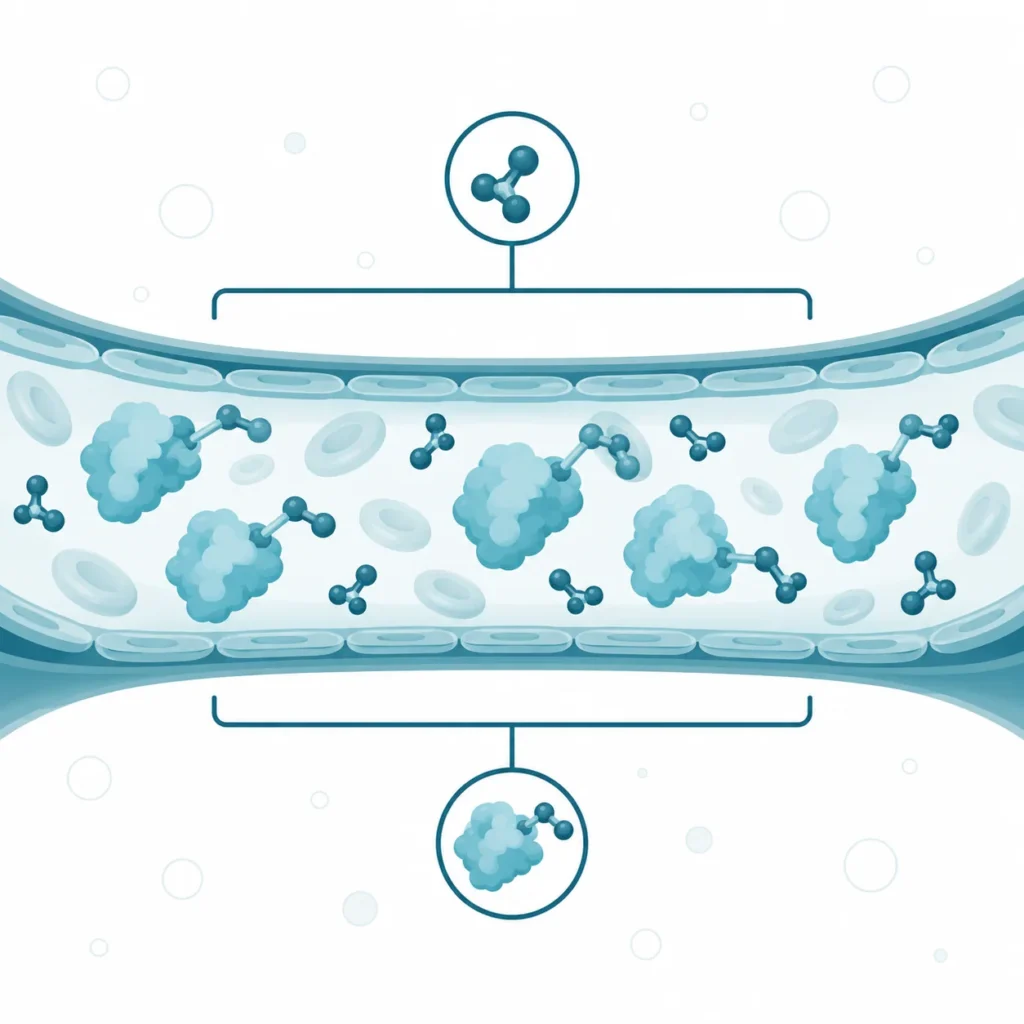
Homocysteina zawdzięcza swoje zachowanie we krwi grupie tiolowej, która łatwo reaguje z innymi tiolami i z istniejącymi już mostkami dwusiarczkowymi. Zredukowana homocysteina, która trafia do krwi, wypiera cysteinę związaną z resztą cysteiny w pozycji 34 albuminy, a następnie sama łączy się z albuminą mostkiem dwusiarczkowym [5]. W osoczu ponad 80% krążącej homocysteiny jest w ten sposób kowalencyjnie związane z białkami [5]. Po inkubacji osocza człowieka ze znakowaną homocysteiną ponad 90% związanej frakcji przypadało na albuminę [5]. Resztę stanowią dwusiarczki niskocząsteczkowe, czyli homocystyna i mieszany dwusiarczek homocysteiny z cysteiną, oraz wolna homocysteina zredukowana [3, 5].
Postacie homocysteiny przechodzą jedna w drugą przez wymianę tiol–dwusiarczek, także w probówce po pobraniu krwi [3]. Oznaczenie homocysteiny całkowitej omija ten problem, bo przed pomiarem wszystkie postacie zostają zredukowane do jednej. Wynik nie zależy więc od przesunięć między frakcją wolną i związaną, a homocysteinę całkowitą można oznaczać także w przechowywanych próbkach [3]. Wiązanie z albuminą ma też następstwo fizjologiczne, ponieważ ogranicza przesączanie homocysteiny w kłębuszkach nerkowych [6].
Postacie homocysteiny we krwi różnią się rodzajem wiązania i udziałem w puli krążącej.
| Postać | Wiązanie | Udział w puli osocza |
| Związana z białkami, głównie z albuminą | mostek dwusiarczkowy z resztą cysteiny białka | ponad 80% [5] |
| Dwusiarczki niskocząsteczkowe (homocystyna, homocysteina–cysteina) | mostek dwusiarczkowy między dwoma małymi tiolami | część pozostałej frakcji |
| Wolna zredukowana | wolna grupa –SH | część pozostałej frakcji |
Zestawienie pokazuje, że wolna homocysteina, czyli postać chemicznie najbardziej reaktywna, stanowi tylko część puli krążącej, a wynik badania obejmuje wszystkie trzy postacie łącznie.
Druga właściwość o znaczeniu biologicznym to zdolność homocysteiny do tworzenia tiolaktonu, czyli cyklicznej pochodnej, w której grupa tiolowa łączy się z grupą karboksylową tej samej cząsteczki. Tiolakton homocysteiny przyłącza homocysteinę do grup aminowych białek w reakcji nazywanej N-homocysteinylacją [1]. Przed tą reakcją chronią enzymy rozkładające tiolakton, wśród nich paraoksonaza 1 oraz dwie hydrolazy, bleomycynowa i bifenylowa [1]. Według przeglądu Jakubowskiego enzymy te wykształciły się dlatego, że N-homocysteinylacja upośledza funkcję i integralność modyfikowanych białek [1].
1.3. Rys historyczny
Zainteresowanie homocysteiną w medycynie zaczęło się od rzadkiej choroby wrodzonej, a dopiero później objęło choroby częste. W 1963 roku Carson i współpracownicy opisali homocystynurię jako nowy wrodzony błąd metabolizmu związany z niepełnosprawnością intelektualną [7]. Defekt enzymatyczny ustalono rok później. W 1964 roku Finkelstein, Mudd i współpracownicy powiązali zespół kliniczny homocystynurii z niedoborem aktywności syntazy cystationinowej [8]. U obojga rodziców chorego aktywność tego enzymu w wątrobie wynosiła 40% wartości kontrolnej, co wskazało na dziedziczny charakter zaburzenia i na nosicielstwo u rodziców [8].
Kolejny krok przeniósł homocysteinę z genetyki do kardiologii. W 1969 roku McCully opublikował pracę o patologii naczyń w homocysteinemii, wskazując na jej znaczenie dla patogenezy miażdżycy [9]. Wynikająca z tej pracy hipoteza zakładała, że homocysteina uszkadza tętnice, a nie tylko towarzyszy ich uszkodzeniu. Metaanaliza 30 badań obserwacyjnych z 2002 roku uznała jednak podwyższoną homocysteinę u osób zdrowych za co najwyżej umiarkowany niezależny czynnik prognostyczny choroby niedokrwiennej serca i udaru [10]. Autorzy tej metaanalizy wskazali, że o przyczynowości rozstrzygną badania wariantów genetycznych i duże badania z randomizacją [10].
2. Mechanizm działania i funkcje
2.1. Wejście do przemian i punkty regulacji
Homocysteina powstaje w komórkach z metioniny jako produkt uboczny reakcji metylacji [11]. Metionina zostaje najpierw przekształcona w S-adenozylometioninę (SAM), czyli główny dawcę grup metylowych dla DNA, białek i lipidów. Po oddaniu grupy metylowej z SAM zostaje S-adenozylohomocysteina (SAH), a jej hydroliza uwalnia homocysteinę [11]. Każda reakcja metylacji wytwarza jedną cząsteczkę SAH, więc tempo metylacji w komórce wyznacza tempo powstawania homocysteiny.
Homocysteina stoi w punkcie rozgałęzienia dwóch dróg przemian [11]. Remetylacja przyłącza do niej grupę metylową z 5-metylotetrahydrofolianu albo z betainy i odtwarza metioninę, która wraca do obiegu [11]. Reakcję z udziałem folianu prowadzi syntaza metioninowa, wymagająca kobalaminy jako kofaktora. Reakcję z betainą prowadzi metylotransferaza betainowo-homocysteinowa, działająca w wątrobie [11]. Transsulfuracja nieodwracalnie rozkłada homocysteinę i wytwarza z niej cysteinę [11]. Pierwszy enzym tej drogi, syntaza cystationinowa, wymaga trzech kofaktorów: hemu, fosforanu pirydoksalu, czyli aktywnej postaci witaminy B6, oraz SAM [2].
Obie drogi nie są rozmieszczone w organizmie równomiernie. Remetylację z udziałem metylotetrahydrofolianu prowadzą wszystkie tkanki, a transsulfurację tylko wątroba, nerka, trzustka, jelito i mózg [11]. O podziale homocysteiny między obie drogi decyduje w wątrobie stężenie SAM. SAM pobudza syntazę cystationinową i hamuje oba enzymy remetylacji, dlatego przy nadmiarze grup metylowych homocysteina trafia do rozkładu, a przy ich niedoborze wraca do metioniny [11].
Homocysteina, której komórka nie przetworzy, przechodzi do krwi. Komórki krwi uwalniają ją nieprzerwanie nawet w próbce pobranej do probówki, co pokazuje, że wypływ homocysteiny z komórek jest procesem ciągłym [3]. Stężenie we krwi jest więc wypadkową tempa powstawania homocysteiny i sprawności obu dróg jej przemian. Czynniki podnoszące stężenie działają w różnych miejscach tego układu: folian i kobalamina warunkują remetylację, a syntaza cystationinowa transsulfurację [2, 11].
2.2. Działanie sygnałowe i strukturalne
Działanie homocysteiny poza szlakiem przemian opisuje się głównie przy jej podwyższonym stężeniu i jako działanie szkodliwe. Zaproponowano cztery mechanizmy, które różnią się punktem uchwytu w komórce i rodzajem danych, na których się opierają. Dwa z nich dotyczą bezpośrednio struktury lub sygnalizacji, a dwa pośrednich skutków dla naczyń i metylacji.
Pierwszy mechanizm jest strukturalny. Tiolakton homocysteiny przyłącza homocysteinę do białek, a według przeglądu danych eksperymentalnych taka modyfikacja upośledza ich funkcję i integralność [1]. W przeglądzie Jakubowskiego zaburzenia enzymów rozkładających tiolakton powiązano z cechami fenotypu choroby Alzheimera. Autor przedstawia udział tiolaktonu w neurodegeneracji jako hipotezę, którą według niego wspierają dane omówione w przeglądzie [1].
Drugi mechanizm dotyczy receptora NMDA, czyli jonotropowego receptora glutaminianu, którego nadmierne pobudzenie uszkadza neurony. W badaniach na hodowlach neuronów kory mózgowej szczura homocysteina działała jako agonista miejsca wiążącego glutaminian [12]. Jednocześnie działała jako częściowy antagonista miejsca wiążącego glicynę, czyli koagonistę tego receptora [12]. Przy fizjologicznym stężeniu glicyny działanie neurotoksyczne wymagało stężeń homocysteiny rzędu milimoli na litr. Gdy glicyny było więcej, jak w udarze i urazie głowy, neurotoksyczność ujawniała się przy 10–100 µmol/l homocysteiny [12]. Neurony ginęły wtedy wskutek nadmiernego napływu jonów wapnia i wytwarzania reaktywnych form tlenu. Dane pochodzą z hodowli komórkowych, a autorzy uznali udział tego mechanizmu w homocystynurii i w umiarkowanej hiperhomocysteinemii za możliwy [12].
Trzeci mechanizm dotyczy śródbłonka, czyli warstwy komórek wyściełającej naczynia. W badaniu z randomizacją w układzie naprzemiennym u 24 zdrowych dorosłych doustne obciążenie metioniną podniosło homocysteinę z 7,9 do 23,1 µmol/l w ciągu czterech godzin [13]. W tym samym czasie rozszerzenie tętnicy ramiennej zależne od przepływu krwi, będące miarą czynności śródbłonka, zmniejszyło się o połowę [13]. Przebieg tego spadku w czasie odpowiadał przebiegowi wzrostu homocysteiny. Autorzy uznali wynik za przemawiający za tym, że homocysteina może sprzyjać chorobom naczyń przez upośledzenie czynności śródbłonka [13].
Czwarty mechanizm łączy homocysteinę z metylacją. Reakcja rozkładu SAH jest odwracalna, więc gromadząca się homocysteina przesuwa ją w stronę SAH, a SAH hamuje metylotransferazy jako produkt ich własnej reakcji [14]. U zdrowych młodych kobiet stężenie SAH w osoczu rosło liniowo wraz z umiarkowanym wzrostem homocysteiny, a stężenie SAM się nie zmieniało [14]. Stężenie SAH w osoczu korelowało z jego stężeniem w limfocytach i ze stopniem hipometylacji DNA tych komórek [14]. Badanie miało charakter korelacyjny, więc wskazuje możliwy pośredni wpływ homocysteiny na metylację, ale go nie dowodzi.
Cztery mechanizmy różnią się punktem uchwytu i siłą danych.
| Mechanizm | Punkt uchwytu | Rodzaj danych | Warunki, w jakich obserwowano efekt |
| N-homocysteinylacja | grupy aminowe białek, przez tiolakton | przegląd danych eksperymentalnych [1] | nie określono progu stężenia |
| Pobudzenie receptora NMDA | miejsce wiążące glutaminian | in vitro, neurony szczura [12] | milimole na litr, przy podwyższonej glicynie 10–100 µmol/l |
| Upośledzenie czynności śródbłonka | śródbłonek tętnicy ramiennej | badanie z randomizacją u zdrowych ludzi [13] | wzrost do około 23 µmol/l po obciążeniu metioniną |
| Hipometylacja przez SAH | metylotransferazy | badanie korelacyjne u ludzi [14] | umiarkowany wzrost homocysteiny |
Dane u ludzi dotyczą zmian czynnościowych i biochemicznych, a nie zachorowań. Opisane mechanizmy mogą więc tłumaczyć związki obserwowane w badaniach populacyjnych, ale same nie rozstrzygają, czy homocysteina jest przyczyną chorób.
2.3. Zmienność stężenia i wydalanie
Stężenie homocysteiny całkowitej u osób zdrowych różni się zależnie od płci i wieku. W norweskim badaniu Hordaland wzięło udział 7591 mężczyzn i 8585 kobiet w wieku 40–67 lat, bez nadciśnienia, cukrzycy oraz choroby wieńcowej i naczyniowej mózgu [15]. Stężenie homocysteiny było w nim wyższe u mężczyzn niż u kobiet i wyższe w starszych grupach wieku [15]. W grupie 40–42 lat średnie geometryczne wynosiły 10,8 µmol/l u mężczyzn i 9,1 µmol/l u kobiet. W grupie 65–67 lat te same wartości wynosiły 12,3 µmol/l u mężczyzn i 11,0 µmol/l u kobiet [15]. Badanie miało charakter przekrojowy, więc pokazuje różnice między grupami wieku, a nie zmianę stężenia u tych samych osób w czasie.
Nerka usuwa z krążenia wiele związków pokrewnych homocysteinie, w tym SAM i SAH, ale przesączanie samej homocysteiny w kłębuszkach jest ograniczone przez jej wiązanie z białkami [6]. Prawidłowa nerka może jednak usuwać homocysteinę z przepływającego osocza także poza kłębuszkiem, przez wychwyt w okolicy kanalików [6]. Według przeglądu Garibotto i współpracowników głównym mechanizmem wzrostu stężenia w niewydolności nerek jest zmniejszone usuwanie homocysteiny z organizmu [6]. Stężenie homocysteiny zależy więc silnie od czynności nerek i rośnie już w umiarkowanej niewydolności nerek [6].
3. Zaburzenia i modyfikacja
3.1. Zaburzenia stężenia i dostępności
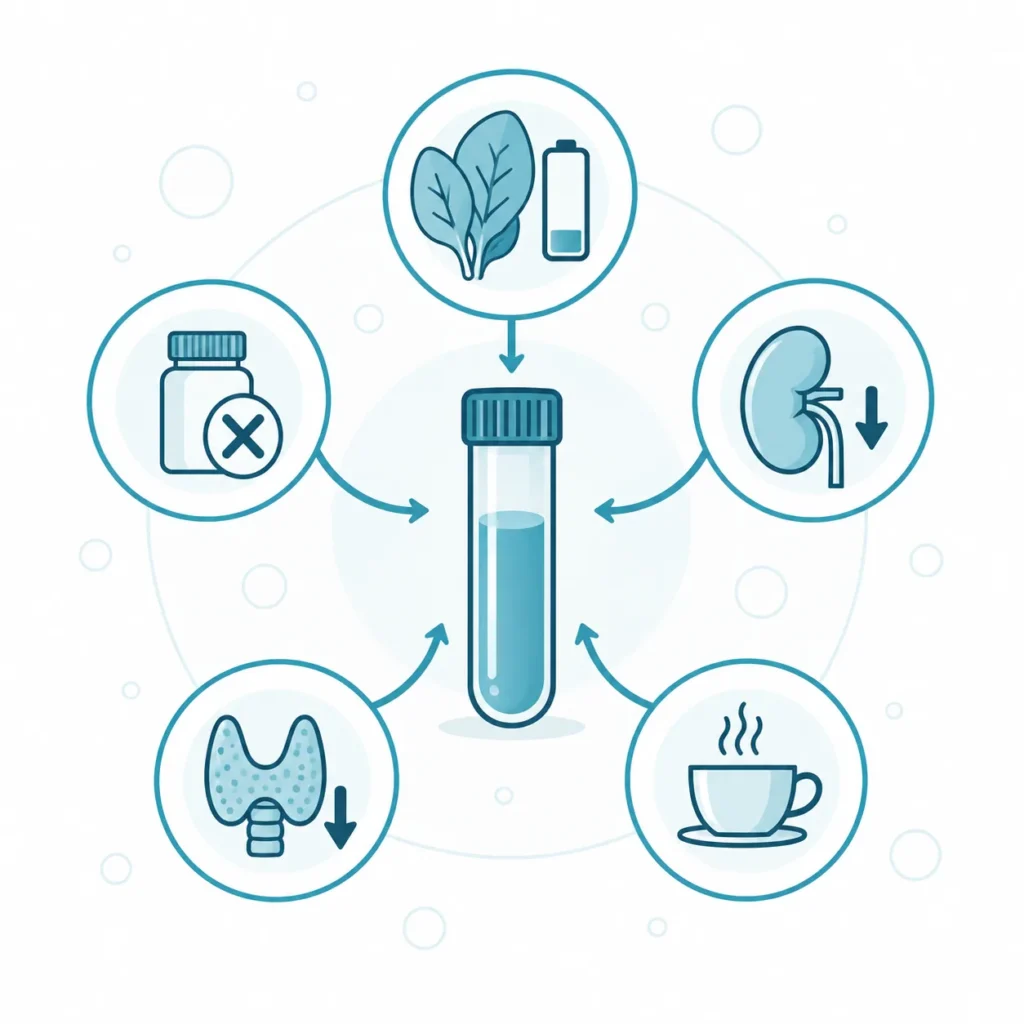
Klinicznie opisywanym zaburzeniem stężenia homocysteiny jest jego wzrost, czyli hiperhomocysteinemia. Jego przyczyny obejmują brak kofaktorów remetylacji, upośledzone usuwanie homocysteiny z krwi, niedoczynność tarczycy i działanie niektórych leków [3, 6, 16, 17]. Przy niedoborze folianu albo kobalaminy zawodzi ta sama reakcja, bo syntaza metioninowa traci dawcę grupy metylowej albo kofaktor [3, 11]. Homocysteina nie wraca wtedy do metioniny, gromadzi się w komórkach i przechodzi do krwi [11].
W przewlekłej chorobie nerek głównym mechanizmem wzrostu jest zmniejszone usuwanie homocysteiny z organizmu [6]. Nie rozstrzygnięto, czy odpowiada za to utrata przemian w samej nerce, czy zahamowanie cyklu metioninowego w innych narządach [6]. Za tą drugą możliwością przemawia uogólnione osłabienie cyklu metioninowego w mocznicy, a jako zatrzymywane substancje, które mogą hamować przemiany homocysteiny, bada się między innymi SAH i siarczany [6]. W niedoczynności tarczycy średnie stężenie homocysteiny wynosiło 16,3 µmol/l wobec 10,5 µmol/l u zdrowych osób z grupy kontrolnej, a w nadczynności nie różniło się od kontroli [16]. W analizie wielozmiennej różnicy nie wyjaśniały ani stężenie kreatyniny, ani stężenie folianu [16].
Leki podnoszą homocysteinę na dwa sposoby. Według przeglądu Desouzy i współpracowników metformina i cholestyramina utrudniają wchłanianie witamin z jelita, a metotreksat, kwas nikotynowy i fibraty zaburzają przemiany folianu i homocysteiny [17]. W badaniu z randomizacją u 390 chorych na cukrzycę typu 2 leczonych insuliną metformina obniżyła stężenie kobalaminy średnio o 19% w porównaniu z placebo [18]. Wzrost homocysteiny o 5% nie osiągnął w tym badaniu istotności statystycznej, ale chorzy z niedoborem kobalaminy pod koniec obserwacji mieli średnio 23,7 µmol/l homocysteiny wobec 14,9 µmol/l przy prawidłowym stężeniu kobalaminy [18]. Podtlenek azotu stosowany w znieczuleniu utlenia kobalaminę i w ten sposób unieczynnia syntazę metioninową [19]. U 140 zdrowych osób operowanych w znieczuleniu z jego udziałem homocysteina wzrosła średnio o 2,4 µmol/l, czyli o 28% [19].
Zmienność genetyczna modyfikuje te przyczyny. Przykładem jest reduktaza metylenotetrahydrofolianowa (MTHFR), czyli enzym wytwarzający 5-metylotetrahydrofolian dla remetylacji homocysteiny [20]. W badaniu 365 osób homozygoty częstego wariantu genu MTHFR miały homocysteinę na czczo o 24% wyższą, ale tylko przy stężeniu folianu poniżej 15,4 nmol/l w osoczu [20]. Autorzy badania na hodowlach neuronów opisali stężenia rzędu kilkudziesięciu mikromoli na litr jako typowe u dorosłych z podwyższonym ryzykiem chorób naczyń, a w homocystynurii jako znacznie wyższe [12]. W rejestrze E-HOD wielu chorych niereagujących na pirydoksynę albo reagujących częściowo miało średnie stężenie homocysteiny całkowitej wyraźnie powyżej 100 µmol/l [21].
3.2. Homocystynuria
Klasyczna homocystynuria jest najczęstszym wrodzonym zaburzeniem przemian aminokwasów siarkowych wynikającym z utraty funkcji enzymu [2]. Wywołują ją głównie mutacje zmiany sensu w genie syntazy cystationinowej, które nie uszkadzają reszt katalitycznych, lecz zaburzają zwijanie białka [2]. Źle zwinięty enzym tworzy nieczynne agregaty albo ulega rozkładowi w proteasomie, więc komórki tracą zdolność rozkładu homocysteiny w transsulfuracji [2]. Homocysteina, która nie może zostać rozłożona do cysteiny, gromadzi się w tkankach i we krwi.
Choroba ma szeroki zakres ciężkości [21]. Postać łagodna ujawnia się zwykle u dorosłych zakrzepicą z zatorowością i reaguje na pirydoksynę, czyli prekursor fosforanu pirydoksalu [21]. Postać ciężka ujawnia się zwykle w dzieciństwie trudnościami w uczeniu się, przemieszczeniem soczewki i nieprawidłowościami kośćca [21]. Na leczenie pirydoksyną reaguje mniej więcej połowa chorych [2]. Częste u tych chorych zmiany kostne nasunęły hipotezę, że wysoka homocysteina osłabia kość przez zaburzanie sieciowania kolagenu [22].
Leczenie chorych niereagujących na pirydoksynę opiera się na diecie ubogiej w metioninę i na betainie, która dostarcza grup metylowych do remetylacji homocysteiny [21]. Wytyczne europejskiej sieci E-HOD, zajmującej się homocystynuriami i zaburzeniami metylacji, przyjmują za cel leczenia utrzymanie homocysteiny całkowitej poniżej 100 µmol/l w osoczu [21]. W rejestrze E-HOD obejmującym 311 chorych porównano chorych niereagujących na pirydoksynę wykrytych w badaniu przesiewowym noworodków z rozpoznanymi klinicznie [21]. Leczenie od okresu noworodkowego wiązało się z dużo rzadszą zakrzepicą z zatorowością i przemieszczeniem soczewki, z ryzykiem względnym odpowiednio 0,073 i 0,069 [21].
3.3. Rola homocysteiny w patogenezie chorób
Udział homocysteiny w chorobach częstych oceniają trzy rodzaje badań, które dają różną pewność co do przyczynowości. Badania obserwacyjne pokazują związek stężenia z chorobą. Badania mendlowskie sprawdzają, czy genetycznie wyższe stężenie utrzymujące się przez całe życie zwiększa ryzyko. Badania z randomizacją sprawdzają, czy obniżenie stężenia zmniejsza ryzyko.
W metaanalizie danych indywidualnych z 30 badań obserwacyjnych o 25% niższe zwykłe stężenie homocysteiny, czyli o około 3 µmol/l, wiązało się w badaniach prospektywnych z ryzykiem choroby niedokrwiennej serca niższym o 11% [10]. To samo obniżenie wiązało się z ryzykiem udaru niższym o 19% [10]. Związek był silniejszy w badaniach retrospektywnych, w których krew pobierano po zachorowaniu, niż w prospektywnych, w których pobierano ją u osób zdrowych [10]. Badania prospektywne są tu bardziej miarodajne, bo pomiar poprzedza w nich chorobę.
Badania mendlowskie wykorzystują warianty genów podnoszące stężenie homocysteiny od urodzenia jako naturalny eksperyment, niezależny od stylu życia. W metaanalizie 19 nieopublikowanych zbiorów danych, w których stężenia homocysteiny nie mierzono, a obejmujących 48 175 chorych na chorobę wieńcową i 67 961 osób z grupy kontrolnej, homozygoty wariantu genu MTHFR nie miały wyższego ryzyka choroby wieńcowej [23]. Iloraz szans wynosił 1,02 (przedział ufności 0,98–1,07), a w 86 badaniach opublikowanych 1,15 [23]. Autorzy przypisali tę rozbieżność stronniczości publikacji albo błędom metodycznym [23]. W analizie mendlowskiej Yuana i współpracowników genetycznie wyższe stężenie homocysteiny wiązało się z ryzykiem udaru wyższym o 11% na jedno odchylenie standardowe, ale związek nie utrzymał się po korekcie na wielokrotne porównania [24].
Badania z randomizacją dały obraz zbliżony do genetycznego. W metaanalizie Cochrane 15 badań z randomizacją z udziałem 71 422 uczestników obniżanie homocysteiny witaminami B6, B9 i B12 nie zmieniło częstości zawału serca, ale zmniejszyło ryzyko udaru z 5,1% do 4,3% [25]. W chińskim badaniu CSPPT (ang. China Stroke Primary Prevention Trial) u 20 702 dorosłych z nadciśnieniem dodanie kwasu foliowego do enalaprylu zmniejszyło ryzyko pierwszego udaru z 3,4% do 2,7% [26]. Oba rodzaje badań wskazują zgodnie, że umiarkowanie podwyższona homocysteina ma niewielki albo żaden wpływ na chorobę wieńcową [23, 25]. Dla udaru dopuszczają niewielki efekt [24, 25].
Związki z mózgiem opisują przede wszystkim badania kohortowe. W kohorcie Framingham u 1092 osób bez otępienia, w średnim wieku 76 lat, wzrost logarytmu stężenia homocysteiny o jedno odchylenie standardowe wiązał się z ryzykiem otępienia wyższym o 40% [27]. Ryzyko choroby Alzheimera było przy tym samym wzroście wyższe o 80%, a przy stężeniu powyżej 14 µmol/l prawie dwukrotnie wyższe [27]. W badaniu VITACOG u 168 osób po 70. roku życia z łagodnymi zaburzeniami poznawczymi zanik mózgu postępował przy witaminach z grupy B w tempie 0,76% rocznie wobec 1,08% przy placebo, ale zachorowań na otępienie nie oceniano [28].
Podobny związek dotyczy kości. W kohorcie Framingham u 825 mężczyzn i 1174 kobiet w wieku 59–91 lat osoby z najwyższego kwartyla homocysteiny miały wyższe ryzyko złamania biodra niż osoby z kwartyla najniższego [22]. Ryzyko było prawie czterokrotnie wyższe u mężczyzn i 1,9 raza wyższe u kobiet [22]. Smith i Refsum zaliczyli do pięciu stanów, którym obniżenie homocysteiny może przynajmniej częściowo zapobiegać, wady cewy nerwowej, zaburzenia rozwoju poznawczego u dzieci, zwyrodnienie plamki, pierwszy udar i zaburzenia poznawcze osób starszych [4]. Jest to wniosek autorów przeglądu, a nie stanowisko towarzystwa naukowego. Rola przyczynowa homocysteiny nie znalazła więc potwierdzenia dla choroby wieńcowej, a dla udaru i zaniku mózgu pozostaje nierozstrzygnięta.
3.4. Modyfikacja behawioralna i dietetyczna
Stężenie homocysteiny wiąże się z kilkoma cechami stylu życia, a w badaniu populacyjnym związki te nie zmieniły się istotnie po korekcie wielozmiennej, w tym na stosowanie suplementów witaminowych, owoców i warzyw [15]. W badaniu Hordaland homocysteina rosła wyraźnie wraz z liczbą wypalanych papierosów we wszystkich grupach wieku, a związek z paleniem był szczególnie silny u kobiet [15]. Mężczyźni w wieku 65–67 lat palący najwięcej mieli średnio o 4,8 µmol/l wyższe stężenie niż nigdy niepalące kobiety w wieku 40–42 lat [15]. W tym samym badaniu stężenie homocysteiny było odwrotnie związane z aktywnością fizyczną, a dodatnio z ciśnieniem tętniczym i stężeniem cholesterolu [15].
Druga analiza tej samej populacji dotyczyła kawy, którą codziennie piło 89,1% uczestników [29]. Stężenie homocysteiny rosło wraz z ilością wypijanej kawy, a zależność ta była silniejsza niż zależność między kawą a cholesterolem [29]. U mężczyzn w wieku 40–42 lat średnie stężenie wynosiło 10,1 µmol/l u niepijących kawy i 12,0 µmol/l u pijących jej najwięcej [29]. Związek słabł tylko umiarkowanie po uwzględnieniu palenia oraz spożycia witamin, owoców i warzyw [29]. Obie analizy miały charakter przekrojowy, więc opisują związek w jednym punkcie czasu, a nie zmianę stężenia po zmianie nawyków.
3.5. Wsparcie suplementacyjne
Substancje stosowane jako suplementy obniżają stężenie homocysteiny, dostarczając kofaktorów albo dawców grup metylowych dla jej przemian. W metaanalizie 12 badań z randomizacją obejmującej 1114 osób kwas foliowy obniżał stężenie homocysteiny o 25%, witamina B12 dodawała 7% obniżenia, a witamina B6 nie dawała istotnego efektu dodatkowego [30]. Obniżenie było tym większe, im wyższe było wyjściowe stężenie homocysteiny i im niższe wyjściowe stężenie folianu [30]. W metaanalizie pięciu badań z randomizacją u zdrowych dorosłych betaina obniżyła homocysteinę średnio o 1,23 µmol/l w osoczu [31]. W badaniu z randomizacją u zdrowych dorosłych ryboflawina obniżyła homocysteinę wyłącznie u homozygot wariantu genu MTHFR, u których enzym łatwiej traci kofaktor flawinowy [32].
Zestawienie pokazuje kierunek wpływu poszczególnych substancji na stężenie homocysteiny i siłę dowodu.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Kwas foliowy | dostarcza 5-metylotetrahydrofolianu dla syntazy metioninowej | ↓ stężenie homocysteiny | A [30] |
| Kobalamina | kofaktor syntazy metioninowej (metylokobalamina) | ↓ stężenie homocysteiny, ponad efekt kwasu foliowego | A [30] |
| TMG | dawca grupy metylowej dla metylotransferazy betainowo-homocysteinowej w wątrobie | ↓ stężenie homocysteiny | A [31] |
| Ryboflawina | prekursor kofaktora flawinowego MTHFR | ↓ stężenie homocysteiny tylko u homozygot wariantu MTHFR | B [32] |
| Pirydoksyna | prekursor fosforanu pirydoksalu, kofaktora syntazy cystationinowej | ~ stężenie na czczo w populacji ogólnej; ↓ w części przypadków homocystynurii (lek) | A (brak efektu) [30]; B w homocystynurii [2, 21] |
Siła dowodu w tabeli dotyczy zmiany stężenia homocysteiny, a nie zapobiegania chorobom. Dla kobalaminy ocena oznacza obniżenie dodatkowe, ponad efekt kwasu foliowego [30]. Dla TMG podstawą jest jedna metaanaliza pięciu badań u zdrowych dorosłych [31], a wpływ ryboflawiny ogranicza się do jednego genotypu [32]. Pirydoksyna działa przede wszystkim w części przypadków wrodzonego niedoboru syntazy cystationinowej [2, 21].

4. Uwagi praktyczne
4.1. Jak to zbadać
Homocysteinę oznacza się jako homocysteinę całkowitą w osoczu albo w surowicy, a wynik podaje się w mikromolach na litr (µmol/l). W tej jednostce wyniki podają polskie laboratoria, a w części piśmiennictwa spotyka się miligramy na litr: różnica 3 µmol/l odpowiada 0,41 mg/l homocysteiny [10]. Pomiar obejmuje wszystkie postacie homocysteiny, bo metoda przekształca je przed oznaczeniem w jedną postać zredukowaną [3].
Wynik zależy także od postępowania z próbką po pobraniu. W pełnej krwi przechowywanej w temperaturze pokojowej stężenie homocysteiny rośnie, ponieważ krwinki stale ją wytwarzają i uwalniają do osocza [3]. Sztuczny wzrost jest niewielki, gdy krew zostanie odwirowana w ciągu godziny od pobrania albo umieszczona na lodzie [3]. Międzynarodowa opinia ekspertów omawia osobno metody oznaczania, pobieranie i obróbkę próbki, czynniki biologiczne, zakresy referencyjne, zmienność wewnątrzosobniczą i test obciążenia metioniną [33].
Zakresy odniesienia różnią się zależnie od źródła i dotyczą zwykle krwi pobranej na czczo. W przeglądzie Uelanda i współpracowników za prawidłowe uznano stężenia od 5 do 15 µmol/l u osób na czczo [3]. W metaanalizie Homocysteine Lowering Trialists’ Collaboration przeciętne stężenie przyjęto na około 12 µmol/l w populacjach zachodnich [30]. Smith i Refsum uznali stężenie do 10 µmol/l u dorosłych za prawdopodobnie bezpieczne, a od 11 µmol/l za wartość, która może uzasadniać interwencję [4]. Wszystkie te wartości pochodzą z przeglądów i analiz, a nie z wytycznych, dlatego wynik ocenia się według zakresu podanego przez laboratorium.
Homocysteina służy też jako czynnościowy wskaźnik niedoboru kobalaminy, obok kwasu metylomalonowego (MMA), czyli kwasu organicznego gromadzącego się przy zablokowaniu jego przemiany. Kobalamina jest kofaktorem dwóch enzymów: syntazy metioninowej, która remetyluje homocysteinę, i mutazy metylomalonylo-CoA, która przetwarza pochodną MMA [34]. Przy niedoborze kobalaminy rosną więc oba metabolity, a homocysteina rośnie także przy niedoborze folianu [3]. Według przeglądu Sobczyńskiej-Malefory i współpracowników oznaczenia holotranskobalaminy, MMA i homocysteiny są coraz częściej stosowane obok kobalaminy w surowicy, a na każde z tych badań wpływają czynniki niezwiązane z niedoborem [34].
4.2. Na co warto zwrócić uwagę
Pierwsze nieporozumienie polega na traktowaniu homocysteiny jako przyczyny chorób, którą wystarczy obniżyć. Witaminy z grupy B obniżają jej stężenie mniej więcej o jedną czwartą do jednej trzeciej [30], ale badania genetyczne i kliniczne nie potwierdziły, że ten spadek chroni przed zawałem serca [23, 25]. Wysoka homocysteina towarzyszy klasycznym czynnikom ryzyka sercowo-naczyniowego opisanym w badaniu Hordaland [15] i pogorszonej czynności nerek [6]. Jej wynik może więc odzwierciedlać te czynniki, a nie bezpośrednie działanie samej homocysteiny.
Drugie zastrzeżenie dotyczy chorych z przewlekłą chorobą nerek. Podwyższony wynik odzwierciedla u nich w dużej mierze zmniejszone usuwanie homocysteiny, a nie tylko stan zaopatrzenia w witaminy [6]. U niedożywionych chorych ze schyłkową niewydolnością nerek stężenie homocysteiny spada i zmienia się zależnie od spożycia składników odżywczych [6]. Niski wynik nie świadczy w tej grupie o dobrym stanie metabolizmu, lecz może wskazywać na niedożywienie.
Trzecie zastrzeżenie dotyczy leków obniżających wchłanianie kobalaminy. W badaniu z metforminą stężenie kobalaminy spadło wyraźnie, a średni wzrost homocysteiny nie osiągnął istotności statystycznej [18]. Prawidłowa albo tylko nieznacznie podwyższona homocysteina nie wyklucza więc obniżonego zaopatrzenia w kobalaminę, a ocena tego zaopatrzenia opiera się zwykle na kilku wskaźnikach jednocześnie [34].
Czwarte zastrzeżenie dotyczy związków homocysteiny z otępieniem i złamaniami, które pochodzą z badań kohortowych. W kohorcie Framingham związek z otępieniem utrzymał się po uwzględnieniu wieku, płci, genotypu apolipoproteiny E, naczyniowych czynników ryzyka oraz stężeń folianu, kobalaminy i witaminy B6 [27]. Badanie kohortowe nie wyklucza jednak czynników zakłócających, których nie zmierzono, dlatego taki związek nie rozstrzyga o przyczynowości. Opis wyników badań nie zastępuje porady lekarskiej, a ocena wyniku homocysteiny i decyzja o leczeniu należą do lekarza.

