1. Charakterystyka procesu
1.1. Definicja i zakres procesu
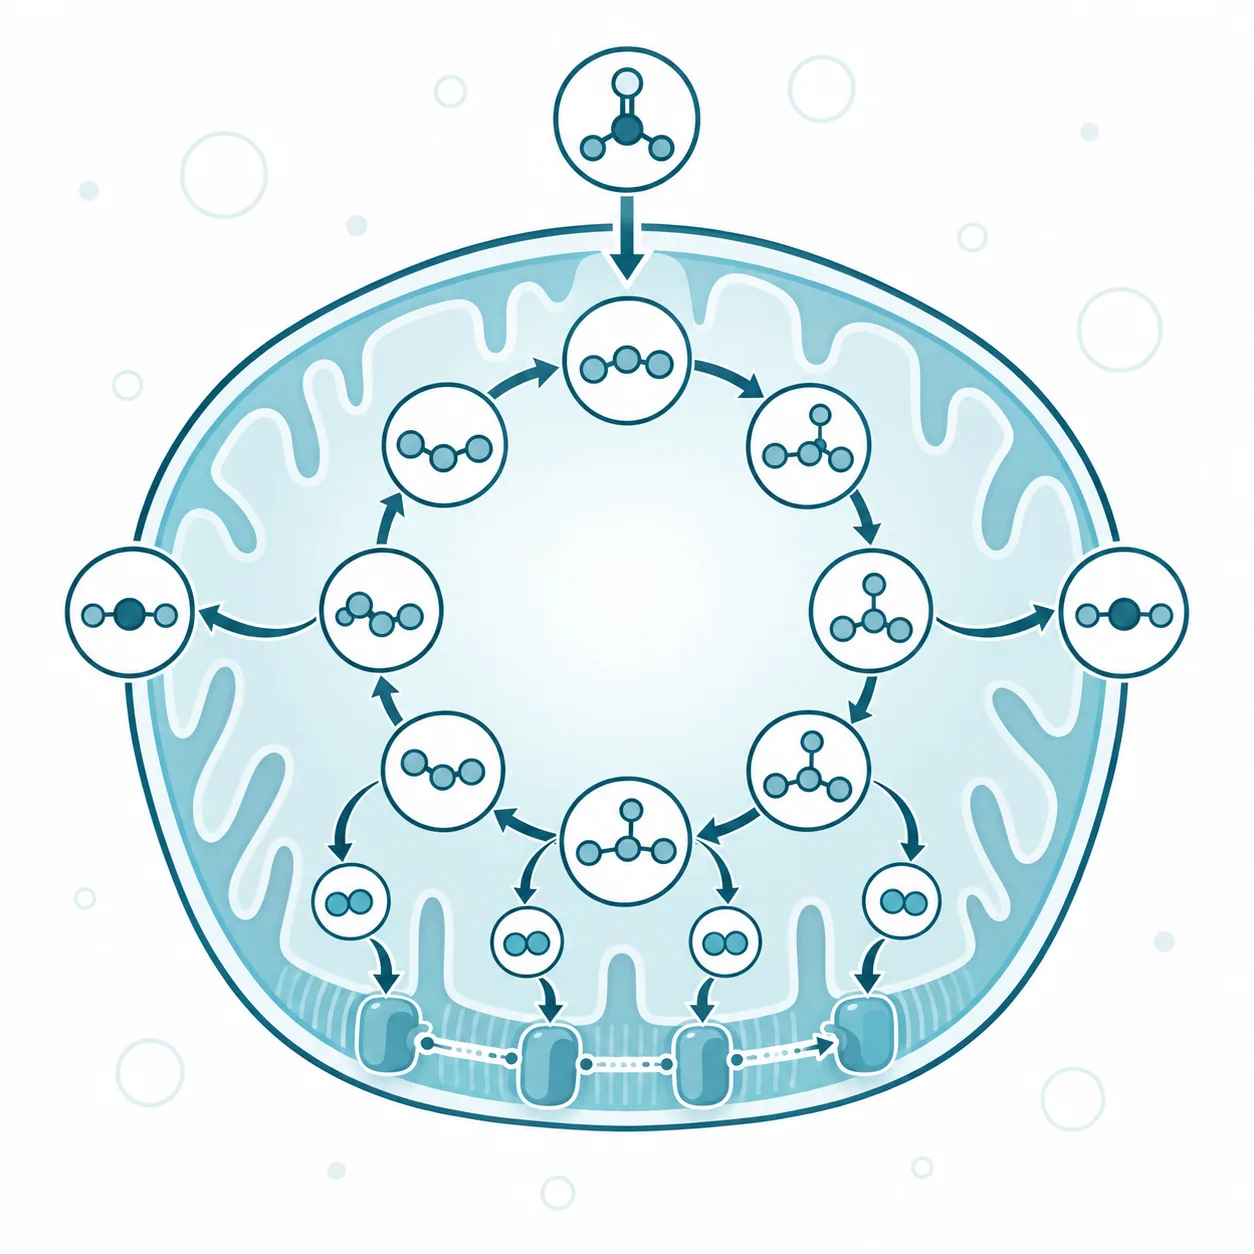
Cykl Krebsa, nazywany też cyklem kwasów trikarboksylowych albo cyklem kwasu cytrynowego, to zamknięty ciąg ośmiu reakcji enzymatycznych, w którym komórka utlenia resztę acetylową do dwutlenku węgla [1]. Resztę acetylową dostarcza acetylokoenzym A (acetylo-CoA), czyli reszta octanowa przyłączona do koenzymu A, cząsteczki przenoszącej grupy acylowe między enzymami. Szlak należy do metabolizmu pośredniego i stanowi wspólny końcowy etap utleniania węglowodanów, kwasów tłuszczowych i aminokwasów [1]. Nazwa „cykl kwasu cytrynowego” pochodzi od cytrynianu, pierwszego związku powstającego w szlaku, a nazwa „cykl Krebsa” od Hansa Krebsa, który opisał szlak razem z Williamem Johnsonem [2, 3]. Cykliczność oznacza, że szczawiooctan zużyty w pierwszej reakcji odtwarza się w ostatniej, więc jedna jego cząsteczka może przyjmować kolejne reszty acetylowe.
Cykl Krebsa bywa mylony z glikolizą, z reakcją dehydrogenazy pirogronianowej i z łańcuchem oddechowym, choć każdy z tych procesów odpowiada za inny odcinek przemian. Glikoliza rozkłada glukozę do pirogronianu w cytozolu i nie wymaga tlenu. Kompleks dehydrogenazy pirogronianowej przekształca pirogronian w acetylo-CoA w macierzy mitochondrium [4]. Reakcja ta zasila cykl, ale nie jest jego częścią, bo nie odtwarza żadnego związku pośredniego cyklu i nie przyjmuje jego produktów. Łańcuch oddechowy przejmuje elektrony od nośników zredukowanych w cyklu i przekazuje je na tlen. Kryterium rozróżniającym jest para dawca–biorca elektronów: w cyklu dawcą są związki organiczne, a biorcą nośniki, w łańcuchu dawcą są nośniki, a biorcą tlen.
Zakres pojęcia obejmuje osiem reakcji od połączenia acetylo-CoA ze szczawiooctanem do ponownego wytworzenia szczawiooctanu, ich regulację oraz reakcje uzupełniające i odprowadzające związki pośrednie. Glikoliza, utlenianie kwasów tłuszczowych i fosforylacja oksydacyjna leżą poza cyklem, choć dostarczają mu substratów albo odbierają jego produkty. Cykl jest nie tylko etapem pozyskiwania energii, lecz także źródłem prekursorów syntezy aminokwasów, lipidów i hemu [1, 5]. Jego związki pośrednie działają ponadto jako cząsteczki sygnałowe wpływające na modyfikacje chromatyny, odpowiedź na niedotlenienie i odporność [6]. Mutacje genów kodujących dehydrogenazę bursztynianową i fumarazę, dwa enzymy cyklu, należą do przyczyn dziedzicznych nowotworów [7].
1.2. Umiejscowienie cyklu Krebsa
Cykl Krebsa przebiega w mitochondriach, organellach otoczonych dwiema błonami, a ściślej w macierzy, czyli przestrzeni ograniczonej błoną wewnętrzną. Siedem z ośmiu enzymów cyklu jest rozpuszczonych w macierzy [1]. Wyjątkiem jest dehydrogenaza bursztynianowa, która jest osadzona w błonie wewnętrznej i stanowi jednocześnie kompleks II łańcucha oddechowego [8]. W macierzy działają też trzy dehydrogenazy pobudzane przez jony wapnia: dehydrogenaza pirogronianowa, dehydrogenaza α-ketoglutaranowa i dehydrogenaza izocytrynianowa zależna od NAD⁺ [9]. NAD⁺, czyli utleniony dinukleotyd nikotynamidoadeninowy, przyjmuje w tych reakcjach elektrony i przechodzi w postać zredukowaną NADH. Takie rozmieszczenie skraca drogę nośników elektronów, bo NADH powstaje w tym samym przedziale, w którym działa pierwszy kompleks łańcucha.
Cykl działa w każdej komórce wyposażonej w mitochondria, ale jego obciążenie różni się między tkankami. Krwinki czerwone nie mają mitochondriów i pozyskują energię z glikolizy, więc cyklu w nich nie ma. W mózgu przemiany cyklu są rozdzielone między dwa typy komórek. Cykl dostarcza tam szkieletów węglowych do syntezy glutaminianu, asparaginianu, glutaminy i kwasu γ-aminomasłowego (GABA), głównego przekaźnika hamującego [10]. Przegląd ten omawia głównie mózg gryzoni. Według przeglądu opartego na pracach publikowanych od 1983 roku karboksylaza pirogronianowa, enzym uzupełniający pulę związków pośrednich cyklu, działa w mózgu w astrocytach, czyli komórkach glejowych wspierających neurony [11]. Astrocyty odtwarzają więc związki pośrednie, które ubywają z cyklu przy syntezie tych aminokwasów, a neurony otrzymują od nich glutaminę jako prekursor glutaminianu i GABA [10]. Uzupełnianie puli związków pośrednich cyklu w tkance nerwowej zależy zatem od współpracy neuronów i astrocytów.
1.3. Rys historyczny
Historia cyklu Krebsa to droga od pojedynczych reakcji utleniania kwasów organicznych do jednego zamkniętego szlaku. W latach 30. XX wieku poszczególne etapy przemian kwasów dwukarboksylowych w tkankach były już badane. Albert Szent-Györgyi opisał wiele z nich, a w 1937 roku otrzymał Nagrodę Nobla za odkrycie witaminy C i opis procesów utleniania [12]. Znane reakcje nie tworzyły jednak szlaku, który tłumaczyłby całkowite spalenie paliwa do dwutlenku węgla.
Hans Krebs nauczył się metody skrawków tkankowych i pomiaru zużycia tlenu w pracowni Ottona Warburga, w której pracował w latach 1926–1930 [13]. W 1937 roku w Sheffield Krebs i William Johnson opisali rolę kwasu cytrynowego w przemianach pośrednich w tkankach zwierzęcych [2, 13]. Ich praca połączyła znane reakcje w cykl [3]. Szczawiooctan łączy się w nim z resztą dwuwęglową w cytrynian, a następnie odtwarza się po dwóch dekarboksylacjach. W 1940 roku Krebs porównał w mięśniu piersiowym gołębia cykl kwasu cytrynowego z cyklem Szent-Györgyiego [14]. W 1953 roku Krebs otrzymał Nagrodę Nobla [13]. Według przeglądu poświęconego jego dorobkowi był to jeden z trzech cykli metabolicznych, które opisał, obok cyklu mocznikowego i cyklu glioksalanowego [3].
1.4. Warunki i bodźce uruchamiające
Cykl Krebsa działa w komórce bez przerwy, ale jego obroty wymagają spełnienia kilku warunków jednocześnie, które przegląd Arnold i Finley omawia jako wymagania trwałej pracy cyklu [1]. Pierwszym warunkiem jest dopływ acetylo-CoA. Acetylo-CoA powstaje z pirogronianu w reakcji dehydrogenazy pirogronianowej, z rozkładu kwasów tłuszczowych w procesie beta-oksydacji oraz z rozkładu części aminokwasów [1, 4]. Drugim warunkiem jest obecność szczawiooctanu, który przyjmuje resztę acetylową w pierwszej reakcji. Bez szczawiooctanu acetylo-CoA nie może wejść do cyklu, nawet jeśli jest go w macierzy pod dostatkiem.
Trzecim warunkiem jest dostępność utlenionych nośników elektronów, czyli NAD⁺ i dinukleotydu flawinoadeninowego (FAD), który w postaci zredukowanej FADH₂ przekazuje elektrony z dehydrogenazy bursztynianowej. Nośniki te wracają do postaci utlenionej tylko wtedy, gdy łańcuch oddechowy przekazuje elektrony na tlen. Dlatego brak tlenu zatrzymuje cykl pośrednio, choć żadna z jego reakcji tlenu nie zużywa. Czwartym warunkiem jest zapotrzebowanie na adenozynotrifosforan (ATP), główny nośnik energii w komórce. Zużycie ATP podnosi stężenie adenozynodifosforanu (ADP), przyspiesza pracę łańcucha oddechowego i w ten sposób odtwarza NAD⁺ potrzebny dehydrogenazom cyklu. W komórkach pobudzonych, na przykład w kurczącym się mięśniu, wzrost zapotrzebowania na ATP zbiega się dodatkowo ze wzrostem stężenia wapnia w macierzy, który aktywuje dwie dehydrogenazy cyklu oraz dehydrogenazę pirogronianową [9]. Cykl uruchamia się więc nie na pojedynczy sygnał, lecz wtedy, gdy jednocześnie jest paliwo, akceptor reszty acetylowej i odbiorca elektronów.

2. Przebieg i regulacja
2.1. Etapy procesu
Cykl Krebsa zaczyna się od dwóch cząsteczek obecnych w macierzy mitochondrium: czterowęglowego szczawiooctanu i acetylo-CoA niosącego dwuwęglową resztę acetylową. Stanem wyjściowym jest pula szczawiooctanu gotowa przyjąć resztę acetylową, a bodźcem dopływ acetylo-CoA przy dostępnym NAD⁺. W ośmiu kolejnych reakcjach komórka dokłada dwa atomy węgla, usuwa dwa atomy węgla w postaci dwutlenku węgla i odtwarza szczawiooctan [1].
W pierwszym kroku syntaza cytrynianowa łączy resztę acetylową ze szczawiooctanem i tworzy sześciowęglowy cytrynian, a koenzym A zostaje uwolniony. Reakcja ta jest praktycznie nieodwracalna i wyznacza kierunek obrotu cyklu. W drugim kroku akonitaza przestawia grupę hydroksylową cytrynianu przez związek pośredni, cis-akonitan, i tworzy izocytrynian. Przegrupowanie jest warunkiem dalszego utleniania, bo cytrynian jest alkoholem trzeciorzędowym, którego grupa hydroksylowa nie przechodzi w grupę ketonową, a izocytrynian jest alkoholem drugorzędowym, który takie utlenienie umożliwia.
W trzecim kroku dehydrogenaza izocytrynianowa zależna od NAD⁺ utlenia izocytrynian, odłącza od niego cząsteczkę dwutlenku węgla i tworzy pięciowęglowy α-ketoglutaran [9]. Powstaje pierwsza cząsteczka NADH. W czwartym kroku kompleks dehydrogenazy α-ketoglutaranowej odłącza drugą cząsteczkę dwutlenku węgla, a pozostałą czterowęglową resztę przyłącza do koenzymu A. Powstaje sukcynylo-CoA, czyli bursztynian związany z koenzymem A wiązaniem bogatym w energię, oraz druga cząsteczka NADH. Po czwartym kroku cykl utracił już oba atomy węgla, które w jednym obrocie odchodzą z niego jako dwutlenek węgla.
W piątym kroku syntetaza sukcynylo-CoA rozcina wiązanie tioestrowe sukcynylo-CoA i wykorzystuje uwolnioną energię do syntezy guanozynotrifosforanu (GTP) albo ATP, zależnie od postaci enzymu [15]. To jedyna w cyklu fosforylacja substratowa, czyli synteza związku wysokoenergetycznego bez udziału łańcucha oddechowego. W szóstym kroku dehydrogenaza bursztynianowa utlenia bursztynian do fumaranu, a elektrony przejmuje związany z enzymem FAD, który przechodzi w FADH₂ [8]. W siódmym kroku fumaraza przyłącza wodę do fumaranu i tworzy jabłczan [16]. W ósmym kroku dehydrogenaza jabłczanowa utlenia jabłczan do szczawiooctanu i wytwarza trzecią cząsteczkę NADH.
Przebieg cyklu można zapisać skrótowo:
acetylo-CoA + szczawiooctan → cytrynian → izocytrynian → (CO₂, NADH) α-ketoglutaran → (CO₂, NADH) sukcynylo-CoA → (GTP lub ATP) bursztynian → (FADH₂) fumaran → jabłczan → (NADH) szczawiooctan
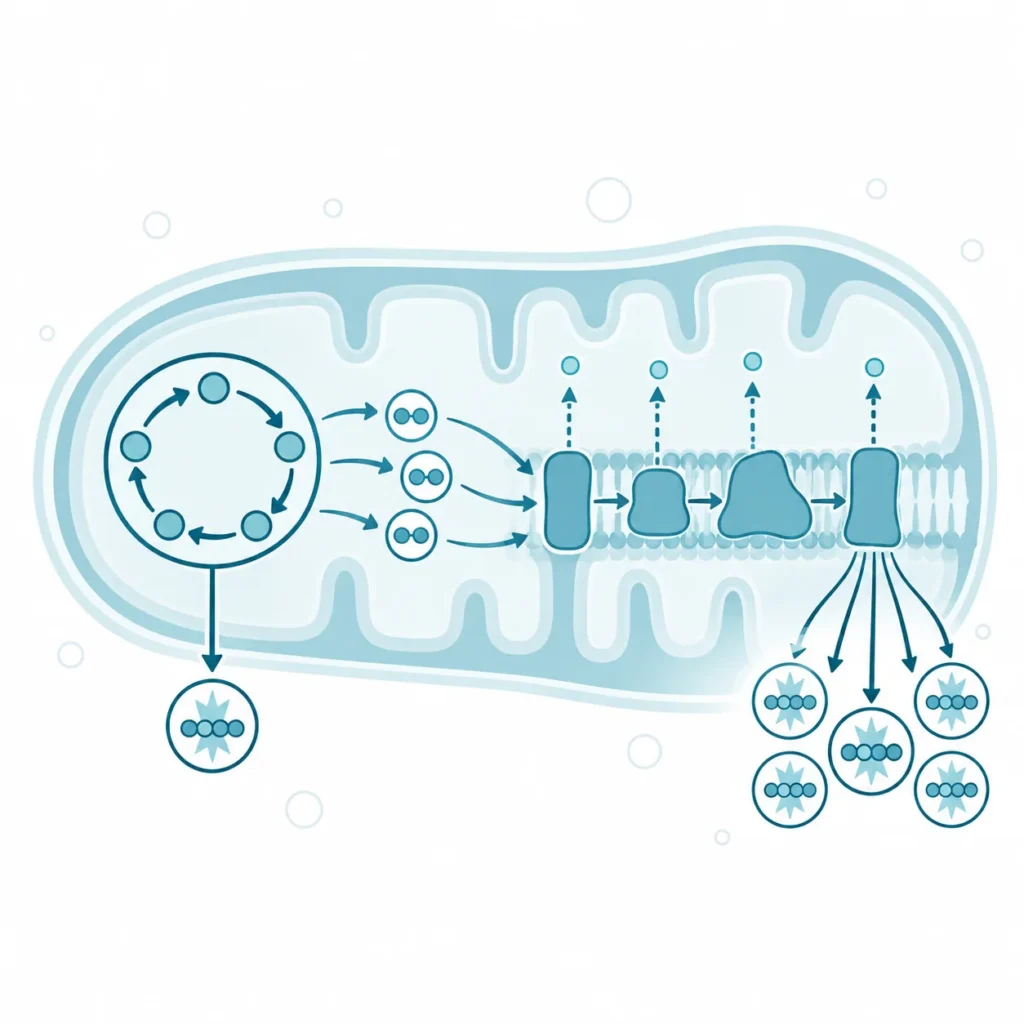
Stanem końcowym jest szczawiooctan gotowy do kolejnego obrotu oraz zestaw zredukowanych nośników. Zsumowanie ośmiu kroków daje na jeden obrót trzy cząsteczki NADH, jedną cząsteczkę FADH₂, jedną cząsteczkę GTP albo ATP i dwie cząsteczki dwutlenku węgla. Bilans pokazuje, że cykl sam wytwarza niewiele związków wysokoenergetycznych. Jego główny produkt to elektrony zgromadzone w NADH i FADH₂, które łańcuch oddechowy przekazuje na tlen i wykorzystuje do syntezy ATP. Konsekwencją jest ścisłe sprzężenie obu szlaków: cykl nie obraca się, gdy łańcuch nie odbiera elektronów.
2.2. Białka i enzymy kluczowe
Enzymy cyklu Krebsa tworzą zestaw ośmiu białek o różnej budowie, od pojedynczych enzymów po wielkie kompleksy wielobiałkowe. Ich wspólną cechą jest zależność od kofaktorów, czyli małych cząsteczek przenoszących elektrony albo grupy chemiczne, z których większość organizm wytwarza z witamin z grupy B. Przez kofaktory stan odżywienia wpływa na sprawność enzymów cyklu.
Najbardziej złożony jest kompleks dehydrogenazy α-ketoglutaranowej, zbudowany podobnie jak kompleks dehydrogenazy pirogronianowej na wejściu do cyklu. Oba kompleksy składają się z trzech enzymów działających kolejno, a szczegóły opisano dla kompleksu dehydrogenazy pirogronianowej. Pierwszy z nich, oznaczany E1, odłącza dwutlenek węgla przy udziale pirofosforanu tiaminy, czyli aktywnej postaci witaminy B1 [4]. Drugi, E2, przenosi resztę acylową na koenzym A za pomocą kwasu liponowego związanego z białkiem w tak zwanej domenie lipoilowej [4]. Trzeci, E3, odtwarza utlenioną postać kwasu liponowego, przekazując elektrony przez FAD na NAD⁺. W jednym kompleksie współpracuje więc pięć kofaktorów: pirofosforan tiaminy, kwas liponowy, koenzym A pochodzący z kwasu pantotenowego, FAD pochodzący z ryboflawiny i NAD⁺ pochodzący z niacyny. Wady genetyczne kofaktorów stanowiły 24,5% z 628 opisanych przypadków zaburzeń utleniania pirogronianu, co pokazuje, że kompleks może zawieść także przy prawidłowych białkach enzymatycznych [17].
Dehydrogenaza izocytrynianowa występuje w komórce w kilku postaciach. W cyklu działa postać mitochondrialna zależna od NAD⁺, aktywowana przez jony wapnia [9]. Dwie inne postacie, kodowane przez geny IDH1 i IDH2, korzystają z fosforanu dinukleotydu nikotynamidoadeninowego (NADP⁺), nośnika elektronów używanego głównie w syntezach [18]. Postać kodowana przez IDH1 działa w cytozolu [19]. Mutacje nowotworowe w glejakach opisano właśnie w genach IDH1 i IDH2, kodujących postacie zależne od NADP⁺, odmienne od enzymu cyklu [18].
Zestawienie porządkuje enzymy według reakcji, kofaktora i nośnika, który powstaje w danym kroku.
| Krok | Enzym | Reakcja | Kofaktor | Nośnik lub produkt wysokoenergetyczny |
| 1 | syntaza cytrynianowa | szczawiooctan + acetylo-CoA → cytrynian | – | – |
| 2 | akonitaza | cytrynian → izocytrynian | centrum żelazowo-siarkowe | – |
| 3 | dehydrogenaza izocytrynianowa (NAD⁺) | izocytrynian → α-ketoglutaran + CO₂ | NAD⁺ | NADH |
| 4 | kompleks dehydrogenazy α-ketoglutaranowej | α-ketoglutaran → sukcynylo-CoA + CO₂ | pirofosforan tiaminy, kwas liponowy, CoA, FAD, NAD⁺ | NADH |
| 5 | syntetaza sukcynylo-CoA | sukcynylo-CoA → bursztynian | – | GTP albo ATP |
| 6 | dehydrogenaza bursztynianowa (kompleks II) | bursztynian → fumaran | FAD związany z białkiem | FADH₂ |
| 7 | fumaraza | fumaran → jabłczan | – | – |
| 8 | dehydrogenaza jabłczanowa | jabłczan → szczawiooctan | NAD⁺ | NADH |
Z zestawienia wynika, że cztery z ośmiu kroków są reakcjami utleniania i każde z nich zależy od nośnika pochodzącego z witaminy. Niedobór jednej witaminy może więc zwolnić cały cykl, jeśli dotyczy kroku, przez który przechodzi każdy obrót.
2.3. Regulacja przebiegu
Regulacja cyklu Krebsa polega na dopasowaniu tempa jego obrotów do zapotrzebowania komórki na ATP i do dopływu paliwa. Punktami regulacji są przede wszystkim reakcje praktycznie nieodwracalne: syntaza cytrynianowa, dehydrogenaza izocytrynianowa i dehydrogenaza α-ketoglutaranowa, a na wejściu do cyklu dehydrogenaza pirogronianowa [1]. Te same sygnały mogą je przyspieszać albo hamować, zależnie od kierunku zmiany ich stężenia.
Najważniejszym sygnałem jest stosunek NADH do NAD⁺ w macierzy. Gdy łańcuch oddechowy nie nadąża z utlenianiem NADH, rośnie jego stężenie, a dehydrogenazy cyklu tracą substrat, którym jest NAD⁺, i zwalniają [1]. Działa też hamowanie przez produkt. Nagromadzony sukcynylo-CoA i NADH hamują kompleks dehydrogenazy α-ketoglutaranowej, a nadmiar cytrynianu ogranicza reakcję syntazy cytrynianowej [1]. Wysoki stosunek ATP do ADP działa podobnie, sygnalizując, że komórka ma energii pod dostatkiem.
Sygnałem przyspieszającym są jony wapnia. Badania prowadzone w Bristolu w latach 60. i 70. XX wieku doprowadziły do ustalenia, że wapń aktywuje dehydrogenazę pirogronianową, dehydrogenazę izocytrynianową zależną od NAD⁺ i dehydrogenazę α-ketoglutaranową [9]. Według przeglądu Dentona aktywacja tych enzymów przyspiesza dostawę elektronów do łańcucha oddechowego i zwiększa wytwarzanie ATP w komórkach pobudzonych, gdy rośnie zapotrzebowanie na energię [9]. Autor zwrócił uwagę, że takie działanie wapnia na trzy dehydrogenazy macierzy opisano tylko u kręgowców [9]. Wapń sprzęga w ten sposób skurcz mięśnia czy wydzielanie hormonu z przyspieszeniem cyklu.
Wejście do cyklu podlega odrębnej regulacji. Dehydrogenaza pirogronianowa traci aktywność po fosforylacji podjednostki E1, którą katalizują cztery izoenzymy kinazy dehydrogenazy pirogronianowej [4]. Izoenzymy te różnią się wybiórczością wobec trzech miejsc fosforylacji, a kinaza typu 2 jest najsilniej pobudzana wtedy, gdy grupy lipoilowe kompleksu są zredukowane i acetylowane, czyli przy nadmiarze NADH i acetylo-CoA [4]. Fosforylacja odcina więc dopływ węgla z glukozy, gdy cykl jest już nasycony paliwem, na przykład z kwasów tłuszczowych. Rezultatem tej regulacji jest cykl, którego tempo wyznaczają łącznie stan energetyczny komórki, sygnał wapniowy i rodzaj dostępnego paliwa.
2.4. Powiązania z innymi szlakami
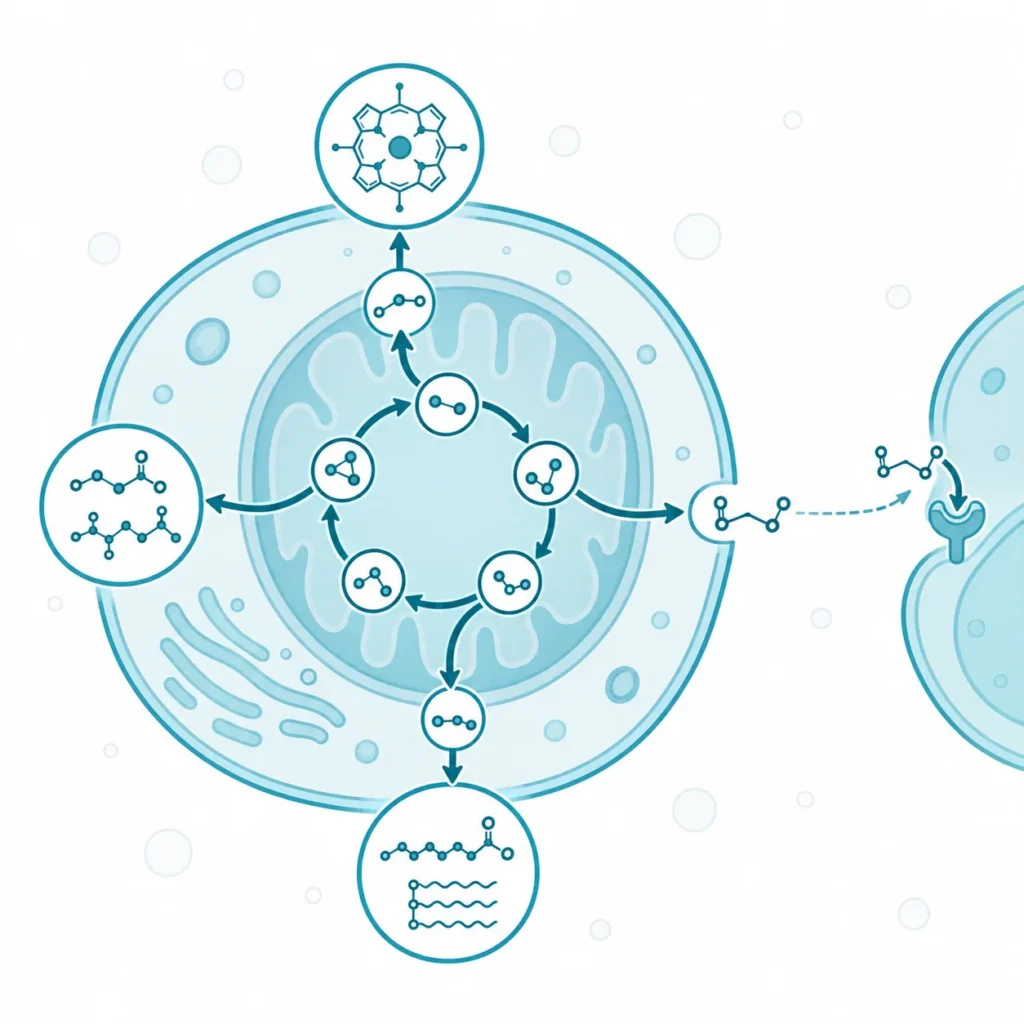
Cykl Krebsa jest węzłem, przez który przechodzą przemiany węglowodanów, tłuszczów i aminokwasów, dlatego jego związki pośrednie stale wpływają do szlaku i z niego wypływają. Odprowadzanie związków pośrednich do syntez nazywa się kataplerozą, a ich uzupełnianie anaplerozą. Bez anaplerozy każda cząsteczka zabrana do syntezy zmniejszałaby pulę szczawiooctanu, aż cykl przestałby przyjmować acetylo-CoA.
Główną reakcją anaplerotyczną jest przyłączenie dwutlenku węgla do pirogronianu przez karboksylazę pirogronianową, która tworzy w ten sposób szczawiooctan [11]. Drugą drogą jest glutaminoliza, czyli przekształcenie glutaminy w glutaminian, a następnie w α-ketoglutaran. W hodowli komórek glejaka wielopostaciowego, oznaczanej spektroskopią magnetycznego rezonansu jądrowego ze znakowanym węglem, szczawiooctan potrzebny do uzupełniania cyklu pochodził z glutaminy, a karboksylacja pirogronianu była zahamowana [20]. W tych samych komórkach związki pośrednie cyklu odpływały do syntez, zwłaszcza do syntezy kwasów tłuszczowych [20].
Kataplerozę prowadzi kilka szlaków. Cytrynian opuszcza mitochondrium i w cytozolu oddaje resztę acetylową do syntezy kwasów tłuszczowych [20]. Szczawiooctan w wątrobie i nerkach zasila glukoneogenezę, czyli syntezę glukozy ze związków niecukrowych, w której karboksykinaza fosfoenolopirogronianowa przekształca go w fosfoenolopirogronian. Sukcynylo-CoA dostarcza substratu pierwszego enzymu syntezy hemu. W komórkach prekursorowych krwinek czerwonych myszy sukcynylo-CoA do syntezy hemu powstawał jednak z glutaminy przez α-ketoglutaran i dehydrogenazę α-ketoglutaranową, bez przejścia przez pozostałe reakcje cyklu [5]. Wynik ten pochodzi z modeli komórkowych i mysich, a autorzy uznali, że taki przepływ może ułatwiać bezpośrednie oddziaływanie pierwszego enzymu syntezy hemu z dehydrogenazą α-ketoglutaranową [5].
Najściślejszym partnerem cyklu jest łańcuch oddechowy, który utlenia NADH i FADH₂ wytworzone w cyklu i odtwarza nośniki potrzebne do kolejnych obrotów. Z glikolizą cykl łączy pirogronian: gdy mitochondria nie przyjmują go wystarczająco szybko, dehydrogenaza mleczanowa przekształca jego nadmiar w mleczan w cytozolu. Cykl Krebsa rozdziela więc węgiel między utlenianie a syntezy, a jego obciążenie wyznacza nie tylko zapotrzebowanie na energię, lecz także tempo syntez w danej tkance.
3. Fizjologia a patologia
3.1. Rola cyklu Krebsa w warunkach prawidłowych
W zdrowym organizmie cykl Krebsa pełni trzy role naraz: utlenia paliwo, dostarcza szkieletów węglowych do syntez i przekazuje informację o stanie metabolicznym komórki. Proporcje między nimi zależą od rodzaju tkanki i od jej bieżącego stanu.
Rola energetyczna polega na przekształceniu energii wiązań chemicznych paliwa w elektrony niesione przez NADH i FADH₂, które zasilają fosforylację oksydacyjną [1]. Tkanki o stałym i dużym zapotrzebowaniu na ATP, takie jak mózg, serce i mięśnie szkieletowe w czasie wysiłku, zależą od ciągłej pracy cyklu. Sprzężenie cyklu z sygnałem wapniowym pozwala tym tkankom zwiększać dostawę elektronów wraz z pobudzeniem komórki [9].
Rola biosyntetyczna jest szczególnie wyraźna w komórkach, które rosną albo wytwarzają wydzielinę. Komórki szybko dzielące się wykorzystują związki pośrednie cyklu jako prekursory biosyntez. W hodowli komórek glejaka wielopostaciowego cykl pracował z odpływem związków pośrednich do syntezy kwasów tłuszczowych i z uzupełnianiem szczawiooctanu z glutaminy [20]. W mózgu ta sama rola wiąże cykl z przekaźnictwem nerwowym. Odpływ α-ketoglutaranu i szczawiooctanu do syntezy glutaminianu, GABA i asparaginianu wymaga stałej anaplerozy w astrocytach [10].
Rola informacyjna wynika z tego, że stężenia związków pośrednich cyklu zmieniają się wraz ze stanem odżywienia i dotlenienia. Komórka wykorzystuje te zmiany do regulacji genów, odpowiedzi na niedotlenienie i odporności [6]. Wszystkie trzy role korzystają z tej samej puli związków pośrednich, dlatego zaburzenie jednej z nich odbija się na pozostałych.
3.2. Metabolity cyklu jako cząsteczki sygnałowe
Związki pośrednie cyklu Krebsa, takie jak α-ketoglutaran, bursztynian i fumaran, były opisywane przede wszystkim jako substraty kolejnych reakcji i prekursory syntez. Przegląd Martínez-Reyes i Chandela zebrał prace, według których ich stężenia sterują także modyfikacjami chromatyny, metylacją DNA, odpowiedzią na niedotlenienie i odpornością [6]. Sygnał powstaje wtedy, gdy stężenie metabolitu zmienia się na tyle, że zmienia pracę białek spoza cyklu.
Pierwszy mechanizm dotyczy dioksygenaz zależnych od α-ketoglutaranu, czyli enzymów, które przy udziale tlenu i α-ketoglutaranu jako kosubstratu dołączają grupę hydroksylową do białek i kwasów nukleinowych. Należą do nich demetylazy histonów i enzymy z rodziny TET (ang. ten-eleven translocation), które utleniają 5-metylocytozynę w DNA i rozpoczynają w ten sposób usuwanie znaczników metylacji [21]. Należą do nich także hydroksylazy prolinowe, które znakują podjednostkę alfa czynnika indukowanego niedotlenieniem (ang. hypoxia-inducible factor, HIF), białka uruchamiającego geny przystosowania do braku tlenu, i kierują ją do rozkładu. W hodowlach komórkowych bursztynian nagromadzony po zahamowaniu dehydrogenazy bursztynianowej hamował te hydroksylazy w cytozolu, co stabilizowało i aktywowało HIF-1α mimo prawidłowego stężenia tlenu [7]. Komórka zachowuje się wtedy tak, jakby brakowało jej tlenu, co nazywa się pseudohipoksją.
Drugi mechanizm prowadzi przez receptory błonowe. W 2004 roku He i współpracownicy opisali, że wcześniej osierocony receptor sprzężony z białkiem G, GPR91, obecnie nazywany SUCNR1, wiąże bursztynian, a pokrewny GPR99 reaguje na α-ketoglutaran [22]. W tym samym badaniu bursztynian podnosił ciśnienie tętnicze u zwierząt przez układ renina–angiotensyna, a efekt nie występował u myszy pozbawionych receptora GPR91 [22]. Krążące we krwi związki pośrednie cyklu stają się w ten sposób sygnałami docierającymi do odległych narządów.
Trzeci mechanizm opisano w makrofagach, komórkach odporności pochłaniających drobnoustroje. Białko IRG1, którego wytwarzanie silnie rośnie w zapaleniu, odłącza dwutlenek węgla od cis-akonitanu i tworzy itakonian [23]. Itakonian hamował wzrost bakterii korzystających z liazy izocytrynianowej, w tym prątków gruźlicy, a wyciszenie genu Irg1 w makrofagach zmniejszało ich aktywność przeciwbakteryjną [23]. Itakonian hamuje też dehydrogenazę bursztynianową, a w makrofagach myszy pozbawionych IRG1 brak itakonianu zmieniał stężenie bursztynianu, oddychanie mitochondrialne i wytwarzanie cytokin zapalnych [24]. Dane dotyczące itakonianu pochodzą głównie z modeli mysich i hodowli komórkowych, a przytoczone prace nie obejmują badań klinicznych u ludzi.
3.3. Zaburzenia przebiegu – następstwa
Zaburzenie cyklu Krebsa oznacza, że komórka nie utlenia reszt acetylowych w tempie odpowiadającym jej potrzebom. Przyczyną może być brak tlenu, brak kofaktora albo wrodzona wada enzymu, a następstwa w dużej mierze się pokrywają. Spada dostawa elektronów do łańcucha oddechowego, a z nią synteza ATP w mitochondriach. Pirogronian, który nie wchodzi do cyklu, przechodzi w cytozolu w mleczan, dlatego podwyższony mleczan bywa biochemicznym śladem zaburzeń cyklu i jego wejścia.
Nabytą przyczyną zaburzeń cyklu bywa niedobór tiaminy, czyli witaminy B1. Pirofosforan tiaminy jest kofaktorem dehydrogenazy pirogronianowej i dehydrogenazy α-ketoglutaranowej, więc jego brak hamuje jednocześnie wejście do cyklu i jeden z jego kroków [4, 25]. Według przeglądu Wijni i Oudman najwcześniejszą zmianą biochemiczną w zespole Wernickego-Korsakowa jest spadek aktywności dehydrogenazy α-ketoglutaranowej w astrocytach [25]. Encefalopatia Wernickego to ostra choroba mózgu z niedoboru tiaminy, a w seriach sekcyjnych zmiany stanu psychicznego występowały w 82% przypadków [25]. Spadek aktywności enzymu cyklu jest więc w tej chorobie pierwszym opisanym ogniwem łańcucha zmian biochemicznych.
Wrodzone niedobory enzymów są rzadkie, ale pokazują znaczenie poszczególnych kroków. W zestawieniu 628 chorych z genetycznie potwierdzonym zaburzeniem utleniania pirogronianu 74,2% wad dotyczyło podjednostek kompleksu dehydrogenazy pirogronianowej [17]. Niedobór ten uszkadza głównie ośrodkowy i obwodowy układ nerwowy oraz mięśnie szkieletowe, czyli tkanki zależne od glukozy [17]. Mutacje genu SUCLA2, kodującego podjednostkę syntetazy sukcynylo-CoA, opisano u chorych z ciężką wiotkością mięśni, głuchotą i obrazem podobnym do zespołu Leigha [15]. Recesywny niedobór fumarazy wynika z mutacji obu kopii genu FH, a u części rodziców chorych dzieci, nosicieli jednej zmutowanej kopii, występuje skłonność do mięśniaków gładkokomórkowych [16]. Wspólną cechą tych chorób jest uszkodzenie narządów o największym zapotrzebowaniu na energię oddechową, przede wszystkim mózgu.
3.4. Udział cyklu Krebsa w chorobach
Udział cyklu Krebsa w chorobach człowieka najlepiej poznano w onkologii. Trzy grupy nowotworów wiążą się z mutacjami genów enzymów cyklu albo enzymów pokrewnych. W guzach z wadą dehydrogenazy bursztynianowej i w glejakach z mutacją dehydrogenazy izocytrynianowej gromadzi się metabolit, który zaburza pracę dioksygenaz zależnych od α-ketoglutaranu [7, 21]. Takie metabolity nazywa się onkometabolitami.
Pierwszą grupę tworzą przyzwojaki, łagodne, bogato unaczynione guzy wywodzące się najczęściej z kłębka szyjnego, czyli narządu wyczuwającego stężenie tlenu we krwi. W 2000 roku Baysal i współpracownicy znaleźli w rodzinach z dziedzicznym przyzwojakiem mutacje germinalne genu SDHD, kodującego małą podjednostkę dehydrogenazy bursztynianowej [8]. Możliwy mechanizm wskazały późniejsze badania komórkowe: bursztynian gromadzący się przy niesprawnym enzymie stabilizuje HIF-1α, co według autorów tłumaczy silne unaczynienie tych guzów [7].
Drugą grupę tworzy zespół dziedzicznej mięśniakowatości i raka nerkowokomórkowego (ang. hereditary leiomyomatosis and renal cell cancer, HLRCC). Tomlinson i współpracownicy ustalili w 2002 roku, że przyczyną rodzinnych mięśniaków macicy, mięśniaków skóry i brodawkowatego raka nerki są germinalne mutacje genu FH, kodującego fumarazę [16]. W guzach chorych aktywność fumarazy była bardzo niska albo nieoznaczalna, co wskazuje, że enzym działa jak supresor nowotworów [16].
Trzecią grupę tworzą glejaki z mutacją dehydrogenazy izocytrynianowej. Yan i współpracownicy stwierdzili mutacje aminokwasu 132 w genie IDH1 w ponad 70% gwiaździaków i skąpodrzewiaków stopnia II i III według Światowej Organizacji Zdrowia, a guzy bez tej mutacji często miały analogiczną mutację IDH2 [18]. Chorzy z guzami z mutacją mieli lepsze rokowanie niż chorzy z guzami bez mutacji [18]. Zmutowany enzym traci zdolność przekształcania izocytrynianu w α-ketoglutaran i zyskuje nową aktywność: redukuje α-ketoglutaran do R-2-hydroksyglutaranu (2-HG) [19]. 2-HG zajmuje w miejscu aktywnym demetylaz histonów miejsce α-ketoglutaranu i kompetycyjnie hamuje wiele dioksygenaz, w tym demetylazy histonów i enzymy TET, co zmienia metylację histonów i DNA w całym genomie [21].
Odkrycie to przełożyło się na leczenie celowane. Worazydenib to przenikający do mózgu inhibitor zmutowanych enzymów IDH1 i IDH2. W badaniu III fazy z randomizacją u 331 chorych z glejakiem stopnia 2 z mutacją IDH1 lub IDH2, po samej operacji, lek wydłużył medianę przeżycia wolnego od progresji z 11,1 do 27,7 miesiąca w porównaniu z placebo (współczynnik ryzyka 0,39) [26]. Działania niepożądane stopnia 3 lub wyższego wystąpiły u 22,8% chorych otrzymujących lek i u 13,5% otrzymujących placebo, a wzrost aktywności aminotransferazy alaninowej stopnia 3 lub wyższego dotyczył 9,6% chorych leczonych i żadnego chorego z grupy placebo [26]. Iwozydenib, inhibitor zmutowanego IDH1, w badaniu z randomizacją u 185 chorych z zaawansowanym rakiem dróg żółciowych z mutacją IDH1, który postępował mimo wcześniejszego leczenia, wydłużył medianę przeżycia wolnego od progresji z 1,4 do 2,7 miesiąca (współczynnik ryzyka 0,37) [27]. Punktem uchwytu obu leków jest zmutowany enzym wytwarzający onkometabolit, a nie enzymy samego cyklu [26, 27].
3.5. Modyfikacja behawioralna i dietetyczna
Tempo i kierunek przemian w cyklu Krebsa zmieniają się wraz z aktywnością fizyczną i sposobem odżywiania, bo oba czynniki zmieniają zapotrzebowanie na ATP i rodzaj paliwa docierającego do mitochondriów. Oba czynniki działają przez mechanizmy regulacji cyklu: sygnał wapniowy, stosunek NADH do NAD⁺ i rodzaj dopływającego acetylo-CoA.
Wysiłek fizyczny zwiększa w pracującym mięśniu zużycie ATP i stężenie wapnia w komórce. Wapń przenika do macierzy mitochondrium i aktywuje dehydrogenazy cyklu oraz dehydrogenazę pirogronianową, co przyspiesza dostawę elektronów do łańcucha oddechowego [9]. Skurcz mięśnia i przyspieszenie cyklu są w ten sposób sprzężone przez ten sam sygnał.
Skład diety zmienia paliwo cyklu. Przy dużej podaży węglowodanów acetylo-CoA pochodzi w dużej części z pirogronianu, a przy ich niedoborze z utleniania kwasów tłuszczowych. W poście szczawiooctan w wątrobie odpływa do glukoneogenezy, przez co część acetylo-CoA zamiast wchodzić do cyklu przechodzi w ciała ketonowe. Tę zależność wykorzystuje się w leczeniu wrodzonych niedoborów dehydrogenazy pirogronianowej. Część zaburzeń utleniania pirogronianu można ominąć dietą ketogenną, ponieważ ciała ketonowe dostarczają acetylo-CoA z pominięciem uszkodzonego enzymu [17]. Dotyczy to leczenia rzadkich chorób wrodzonych prowadzonego przez lekarzy, a przytoczony przegląd nie opisuje skutków takiej diety dla cyklu u osób zdrowych.
3.6. Czynniki wpływające na stan i czynność
Stan i czynność cyklu Krebsa zależą od czynników niemodyfikowalnych, takich jak budowa genów jego enzymów i rodzaj tkanki, oraz od czynników modyfikowalnych, przede wszystkim od zaopatrzenia w kofaktory i tlen. Do czynników niemodyfikowalnych należą wrodzone wady enzymów cyklu i kompleksu dehydrogenazy pirogronianowej [15–17]. Od rodzaju tkanki zależy, czy cykl służy głównie utlenianiu paliwa, czy także syntezom, jak w astrocytach uzupełniających pulę związków pośrednich dla przekaźnictwa nerwowego [11].
Wśród czynników modyfikowalnych najlepiej udokumentowany jest stan zaopatrzenia w tiaminę. Niedobór tiaminy obniża aktywność dehydrogenazy α-ketoglutaranowej i prowadzi do zespołu Wernickego-Korsakowa [25]. Część wrodzonych niedoborów dehydrogenazy pirogronianowej reaguje na leczenie tiaminą [28]. Przegląd Sperla i współpracowników zalicza zaburzenia utleniania pirogronianu do chorób, w których część przypadków poddaje się leczeniu kofaktorami [17]. W opisie przypadku 19-letniej chorej z mutacją genu PDHA1 napady dystonii wywoływane wysiłkiem ustąpiły po leczeniu tiaminą i nie powróciły w dalszej obserwacji [28]. Dane te pochodzą z opisów przypadków i przeglądów, więc ich siłę dowodową ocenia się jako niską, a ich zakres ogranicza się do wrodzonych wariantów enzymu wrażliwych na tiaminę.
Drugim kofaktorem z danymi u ludzi jest NAD⁺, którego prekursorem jest niacyna. W otwartym badaniu klinicznym bez randomizacji u chorych z mitochondrialną miopatią o początku w wieku dorosłym niacyna zwiększyła stężenie NAD⁺ we krwi u wszystkich uczestników, nawet ośmiokrotnie, a w mięśniach chorych do poziomu osób z grupy kontrolnej [29]. U uczestników wzrosła też siła mięśni, a u części chorych obserwowano skłonność do niedokrwistości [29]. Badanie mierzyło pulę NAD⁺, a nie przepływ przez cykl Krebsa, dlatego wpływu niacyny na sam cykl nie da się z niego odczytać.
Ryboflawina, kwas pantotenowy i kwas alfa-liponowy są prekursorami albo postaciami kofaktorów cyklu. Z samej roli kofaktora nie wynika jednak, że ich dodatkowa podaż przyspiesza cykl u osób bez niedoboru. Udokumentowane działanie czynników modyfikowalnych dotyczy więc stanów niedoboru i wad wrodzonych.
4. Uwagi praktyczne
4.1. Jak to zbadać
Cyklu Krebsa u konkretnej osoby nie mierzy się jednym badaniem, a jego stan ocenia się pośrednio, przez metabolity, aktywność enzymów albo badanie genów. Wybór metody zależy od pytania klinicznego: inne badania stosuje się przy podejrzeniu wrodzonej choroby metabolicznej, a inne w diagnostyce nowotworów.
Przy podejrzeniu wrodzonego zaburzenia utleniania pirogronianu bada się biochemicznie aktywność kompleksu dehydrogenazy pirogronianowej oraz utlenianie pirogronianu w nieuszkodzonych mitochondriach. Sperl i współpracownicy zwrócili uwagę, że wady kofaktorów i transportu pirogronianu mogą umknąć, jeśli utlenianie pirogronianu nie jest mierzone w nieuszkodzonych mitochondriach [17]. U kobiet z wadą genu PDHA1, leżącego na chromosomie X, wynik biochemiczny może być prawidłowy, zależnie od wzoru inaktywacji chromosomu X [17]. Dlatego część przypadków rozpoznaje się dopiero badaniami genetycznymi.
W neuroonkologii stosuje się spektroskopię rezonansu magnetycznego, która wykrywa w guzie 2-HG, czyli onkometabolit wytwarzany przez zmutowaną dehydrogenazę izocytrynianową. W metaanalizie dziewięciu badań diagnostycznych czułość tej metody w wykrywaniu mutacji IDH w glejakach niższego stopnia wyniosła 93%, a swoistość 84%, przy szerokich przedziałach ufności (58–99% i 51–96%) i, według autorów, słabej trafności predykcyjnej w analizie zbiorczej [30]. W badaniu 48 chorych z rozpoznanym lub podejrzewanym glejakiem z mutacją IDH, porównującym guz z tkanką mózgu bez guza, czułość wynosiła 0,62–0,76, a swoistość 0,78–0,85, zależnie od sposobu analizy widma [31]. Autorzy tego badania wskazali, że nakładanie się sygnału 2-HG z sygnałem GABA, a u chorego na diecie ketogennej z sygnałem acetonu, może dawać wyniki fałszywie dodatnie [31].
Podobną metodą można wykrywać fumaran gromadzący się w guzach nerki u chorych z zespołem HLRCC. W prospektywnym badaniu 38 uczestników z 46 zmianami spektroskopia wykryła szczyt fumaranu z czułością 69% i swoistością 100%, gdy za wynik dodatni uznawano tylko wyraźne szczyty, a po uwzględnieniu szczytów granicznych odpowiednio 85% i 88% [32]. Rozpoznanie choroby wrodzonej lub nowotworu wymaga zestawienia tych wyników z obrazem klinicznym, badaniem histopatologicznym i badaniem genetycznym, a interpretacja należy do lekarza prowadzącego.
4.2. Na co warto zwrócić uwagę
Pierwsze nieporozumienie dotyczy roli cyklu Krebsa w wytwarzaniu energii. Cykl bywa przedstawiany jako główne źródło ATP, tymczasem w jednym obrocie wytwarza on bezpośrednio tylko jedną cząsteczkę GTP albo ATP w reakcji syntetazy sukcynylo-CoA [15]. Większość ATP powstaje dopiero w fosforylacji oksydacyjnej, która wykorzystuje elektrony z NADH i FADH₂. Podawane w podręcznikach liczby cząsteczek ATP z jednej cząsteczki glukozy zależą od przyjętej wydajności łańcucha oddechowego, dlatego różne źródła podają różne wartości. Wydajność energetyczna przypisywana cyklowi jest w istocie wydajnością cyklu i łańcucha oddechowego łącznie.
Drugie nieporozumienie dotyczy glejaków z mutacją IDH. Mutacja ta nie oznacza, że w komórkach guza zatrzymał się cykl Krebsa. Zmutowane geny IDH1 i IDH2 kodują postacie enzymu zależne od NADP⁺, a nie dehydrogenazę izocytrynianową zależną od NAD⁺, która prowadzi trzeci krok cyklu [9, 18]. Zmutowany enzym zyskuje nową aktywność i wytwarza 2-HG, który w dioksygenazach działa jako antagonista α-ketoglutaranu i zmienia metylację histonów oraz DNA [19, 21]. Obecność mutacji IDH wiązała się przy tym w glejakach z lepszym rokowaniem niż jej brak [18].
Trzecie zastrzeżenie dotyczy preparatów reklamowanych jako wspierające cykl Krebsa. Witaminy z grupy B są prekursorami kofaktorów cyklu, ale udokumentowane skutki ich podaży dla cyklu dotyczą niedoboru tiaminy i rzadkich wariantów enzymów wrażliwych na tiaminę [25, 28]. Wzrost stężenia NAD⁺ po niacynie zmierzono u chorych z miopatią mitochondrialną, bez pomiaru przepływu przez cykl [29]. Przenoszenie tych wyników na osoby bez niedoboru i bez choroby mitochondrialnej nie ma oparcia w przytoczonych badaniach.
Czwarte zastrzeżenie dotyczy sygnałowej roli metabolitów cyklu. Działanie bursztynianu na ciśnienie tętnicze, przeciwzapalne działanie itakonianu i stabilizację HIF-1α przez bursztynian opisano głównie u zwierząt i w hodowlach komórkowych [7, 22, 24]. Znaczenie tych mechanizmów dla chorób człowieka wymaga potwierdzenia w badaniach klinicznych. Wyjątkiem jest onkologia, gdzie inhibitory zmutowanego IDH przeszły badania III fazy [26, 27]. Opis badań i mechanizmów nie zastępuje porady lekarskiej, a ocena wyników badań metabolicznych i genetycznych należy do lekarza.

