1. Profil aminokwasu
1.1. Definicja i klasyfikacja
Glicyna (ang. glycine, Gly) to najprostszy aminokwas białkowy, należący jednocześnie do neuroprzekaźników aminokwasowych ośrodkowego układu nerwowego. Jej łańcuch boczny stanowi pojedynczy atom wodoru, dlatego spośród aminokwasów budujących białka tylko glicyna nie występuje w odmianach L i D. Organizm wytwarza ją głównie w wątrobie i nerkach, z seryny, treoniny, choliny i hydroksyproliny [1]. W podziale żywieniowym glicyna jest więc aminokwasem endogennym. Część autorów zalicza ją jednak do aminokwasów warunkowo niezbędnych, ponieważ synteza własna może nie pokrywać potrzeb organizmu [1, 2].
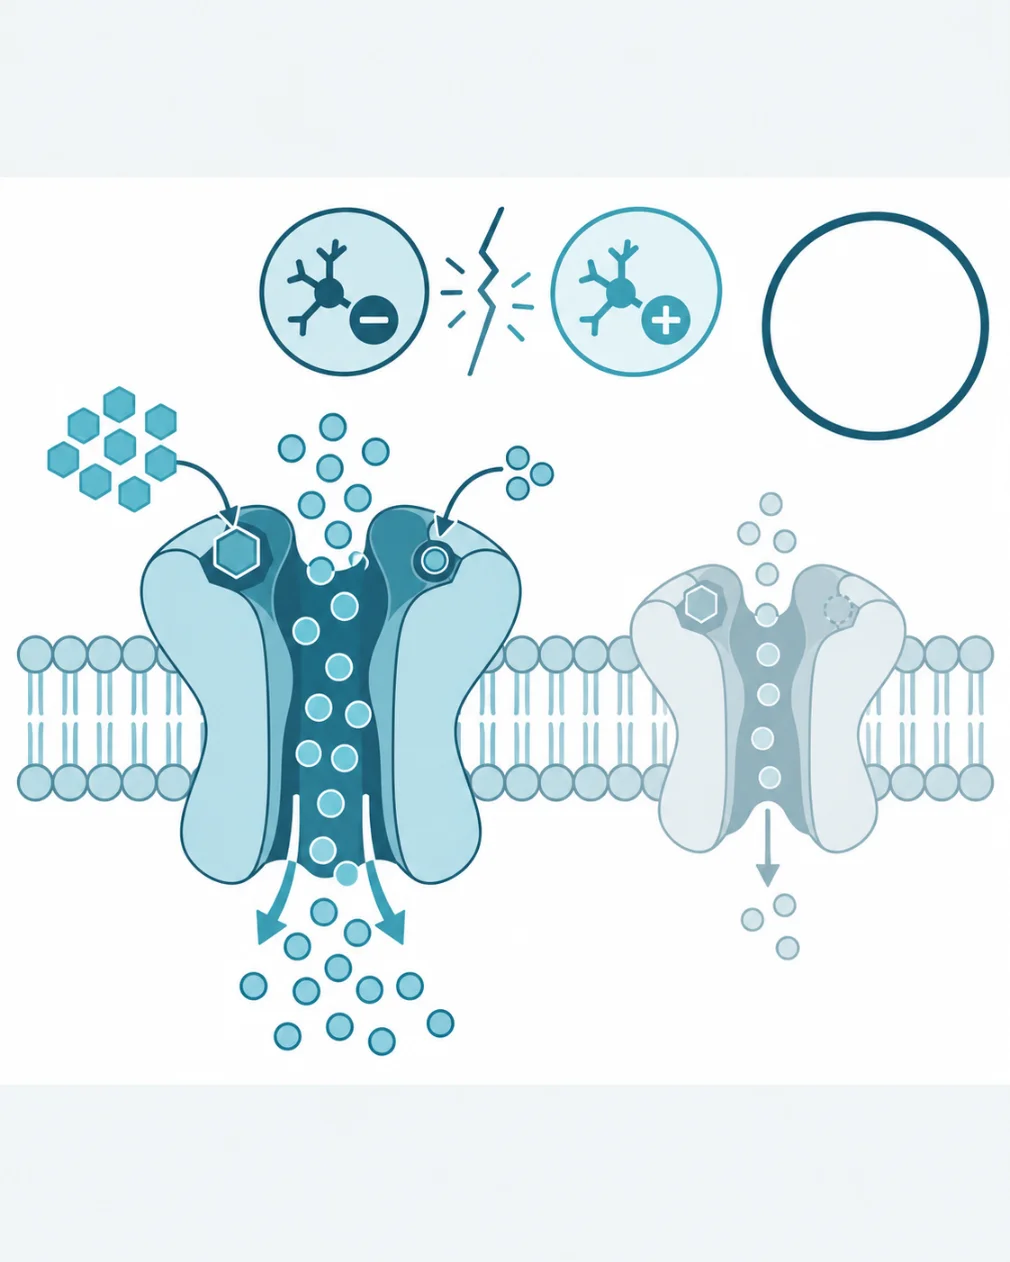
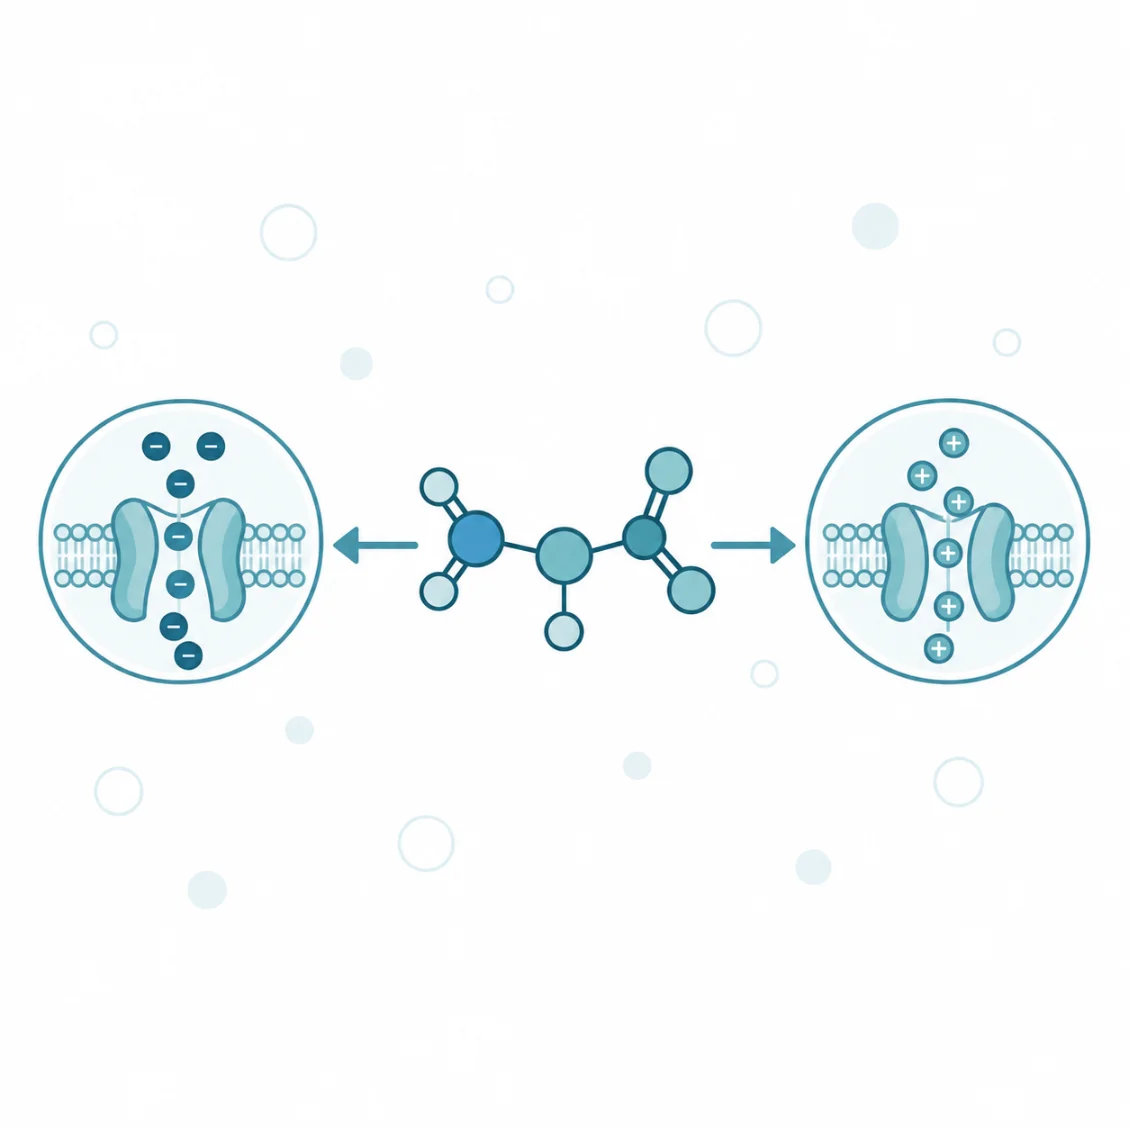
W układzie nerwowym glicyna pełni dwie role o przeciwnym kierunku. W rdzeniu kręgowym i pniu mózgu jest głównym przekaźnikiem hamującym, który otwiera kanały chlorkowe receptorów glicynowych [3]. W mózgowiu działa też jako współagonista receptora NMDA (N-metylo-D-asparaginianowego), czyli receptora glutaminianu przewodzącego kationy. Receptor NMDA otwiera się dopiero wtedy, gdy obok glutaminianu wiąże glicynę albo D-serynę [4, 5]. Glicyna ułatwia więc przekaźnictwo pobudzające, choć sama go nie wywołuje.
Glicyna bywa mylona z kwasem gamma-aminomasłowym (GABA), drugim aminokwasowym przekaźnikiem hamującym. Oba otwierają kanały chlorkowe, ale różnią się receptorem i miejscem działania. Receptory glicynowe, blokowane przez strychninę, występują głównie w rdzeniu kręgowym, pniu mózgu i siatkówce [6]. Receptory GABA typu A są natomiast głównymi receptorami hamującymi w mózgu ssaków [7]. Od glicyny odróżnia się też jej pochodne metylowe. Betaina, czyli trimetyloglicyna, oraz sarkozyna, czyli N-metyloglicyna, łączą się z glicyną wspólnym szlakiem przemian, ale są odrębnymi cząsteczkami [8]. Trzecie źródło nieporozumień to kolagen. Glicyna jest jego głównym ilościowo składnikiem, a jej reszty stabilizują potrójną helisę tego białka [8]. W kolagenie glicyna jest jednak związana wiązaniami peptydowymi, a na receptory działa glicyna wolna.
Pojęcie glicyny jako przekaźnika obejmuje jej syntezę, transport, receptory, funkcje w układzie nerwowym i drogi rozkładu. Obejmuje też przemiany, w których glicyna jest substratem dla innych cząsteczek, bo od nich zależy jej dostępna pula. Nie obejmuje budowy receptora NMDA, który wiąże także inne ligandy i ma własną regulację. Glicyna wymaga osobnego opisu, ponieważ jedna cząsteczka hamuje neurony ruchowe, wzmacnia sygnał glutaminianu i dostarcza atomów do glutationu, hemu i kreatyny [1]. Zaburzenia jej rozkładu, receptora lub transportu wywołują choroby tak różne jak encefalopatia glicynowa noworodków i dziedziczna choroba nadmiernego przestrachu [9, 10].
1.2. Budowa i właściwości
Cząsteczka glicyny składa się z grupy aminowej, grupy karboksylowej i jednego atomu węgla z dwoma atomami wodoru. W roztworze wodnym występuje jako jon obojnaczy, dlatego dobrze rozpuszcza się w osoczu i płynie mózgowo-rdzeniowym. Przez błony komórkowe przechodzi natomiast z udziałem białek transportujących. Mały rozmiar cząsteczki ma dwa następstwa. W białkach glicyna mieści się w miejscach, gdzie łańcuchy muszą ułożyć się ciasno, i dlatego jej reszty stabilizują potrójną helisę kolagenu [8]. W synapsie receptor glicynowy rozpoznaje małe aminokwasy o podobnej budowie. Tauryna i beta-alanina, podobnie jak glicyna, wypierały strychninę z oczyszczonego receptora glicynowego szczura, czyli również wiązały się z receptorem [11].
Druga cecha decydująca o działaniu to bardzo duże powinowactwo miejsca glicynowego receptora NMDA. W hodowli neuronów mysich odpowiedź tego receptora nasilało już stężenie 10 nmol/l glicyny [4]. Przy takim powinowactwie stężenie glicyny w pobliżu synapsy pobudzającej musi być aktywnie regulowane, a zadanie to pełni transporter GlyT1 [12]. Glicyna podana doustnie szczurom zwiększała jej stężenie w osoczu i w płynie mózgowo-rdzeniowym [13]. U ludzi preparaty zawierające glicynę podnosiły jej stężenie we krwi, w części badań proporcjonalnie do podanej ilości [14]. Stężenie glicyny w płynach ustrojowych zależy więc także od podaży, a jej działanie w synapsie przede wszystkim od transporterów.
1.3. Rys historyczny
Glicynę jako przekaźnik zidentyfikowano w rdzeniu kręgowym kota. W 1967 roku Graham, Aprison i współpracownicy zmierzyli w nim rozmieszczenie kilku aminokwasów podejrzewanych o funkcję przekaźnikową, w tym glicyny [15]. W 1968 roku Werman, Davidoff i Aprison opisali hamujące działanie glicyny na neurony rdzenia kręgowego kota [16]. W 1982 roku Pfeiffer, Graham i Betz oczyścili receptor glicynowy z rdzenia kręgowego szczura. Wykorzystali to, że strychnina wiąże się z nim silnie i swoiście, i wyodrębnili białko złożone z trzech polipeptydów [11].
Najważniejsza zmiana poglądów nastąpiła w 1987 roku. Do tego czasu przekaźniki szybkie dzielono na hamujące, działające wyłącznie przez receptory chlorkowe, i pobudzające, działające przez receptory kationowe, bez oddziaływań między nimi [4]. Johnson i Ascher pokazali w hodowli neuronów mysich, że glicyna silnie nasila odpowiedź receptora NMDA, i to poza receptorem wrażliwym na strychninę [4]. Glicyna okazała się cząsteczką, która w jednym układzie hamuje, a w drugim ułatwia pobudzenie. W 2012 roku Papouin i współpracownicy ustalili w hipokampie szczura, że receptory NMDA w synapsie korzystają głównie z D-seryny, a receptory poza synapsą z glicyny [5].
1.4. Synteza i źródła
Glicyna powstaje w kilku szlakach, a ich udział zależy od narządu i stanu odżywienia. Głównym źródłem jest seryna, z której glicynę wytwarza hydroksymetylotransferaza serynowa (ang. serine hydroxymethyltransferase, SHMT). Enzym ten przenosi jeden atom węgla z seryny na tetrahydrofolian, aktywną postać kwasu foliowego [1, 2]. Reakcja daje glicynę i jednostkę jednowęglową, z której komórka korzysta przy syntezie nukleotydów i w reakcjach metylacji [9]. Z tej zależności wynika ograniczenie: komórka nie wytworzy z seryny więcej glicyny, niż powstaje jednostek jednowęglowych [2]. Według analizy przepływów metabolicznych u dorosłego człowieka synteza z seryny odpowiada za ponad 85% glicyny powstającej w organizmie [2].
Pozostałe szlaki mają mniejsze znaczenie ilościowe. W wątrobie i nerkach glicyna powstaje także z choliny przez betainę, z treoniny oraz z hydroksyproliny uwalnianej przy rozkładzie kolagenu [1]. U człowieka udział treoniny jest prawdopodobny, lecz słabiej udokumentowany, a dodatkowym źródłem jest glioksylan [8]. Drugim źródłem glicyny jest pożywienie. W analizie przepływów synteza własna dostarczała około 3 gramów glicyny na dobę, a dieta od 1,5 do 3 gramów [2]. Autorzy tej analizy oszacowali, że łączna podaż może być mniejsza od zapotrzebowania o około 10 gramów na dobę u dorosłego ważącego 70 kg, głównie z powodu syntezy kolagenu [2].
Ten szacunek jest głównym argumentem za uznaniem glicyny za aminokwas warunkowo niezbędny. Pochodzi jednak z zestawienia opublikowanych przepływów, a nie z bezpośredniego pomiaru niedoboru u ludzi [2]. Szczególnie dużo glicyny zawierają produkty i preparaty bogate w kolagen [14]. Pula glicyny zależy więc jednocześnie od seryny, od dostępności folianów i od diety, a zmiana któregokolwiek z tych czynników przesuwa równowagę między syntezą a zużyciem.
1.5. Transportery i dostępność synaptyczna
O stężeniu glicyny w otoczeniu receptorów decydują dwa transportery błonowe [12]. Transporter glicyny typu 1 (ang. glycine transporter 1, GlyT1) występuje przede wszystkim w astrocytach, czyli komórkach glejowych otaczających synapsy [17]. Wychwytuje glicynę z przestrzeni międzykomórkowej, także wokół synaps pobudzających z receptorami NMDA [12]. Transporter glicyny typu 2 (GlyT2) znajduje się w zakończeniach aksonów neuronów glicynergicznych [18]. Odzyskuje glicynę po jej uwolnieniu i dostarcza ją do wnętrza zakończenia, skąd trafia ona do pęcherzyków synaptycznych [18].
Oba transportery różnią się skutkiem działania, co najlepiej widać po ich wyłączeniu u myszy. Myszy pozbawione GlyT1 miały prawidłową budowę, ale umierały w pierwszej dobie życia z ciężkimi zaburzeniami ruchu i oddychania [17]. W skrawkach ich pnia mózgu nadmiar glicyny tłumił czynność oddechową, a strychnina blokująca receptor glicynowy przywracała ją do normy [17]. Myszy pozbawione GlyT2 rodziły się zdrowe, lecz w drugim tygodniu życia rozwijały śmiertelną sztywność i drżenie [18]. Ich pęcherzyki zawierały za mało glicyny, dlatego prądy hamujące były wyraźnie słabsze [18].
Brak GlyT1 wydłuża więc działanie glicyny, a brak GlyT2 osłabia jej uwalnianie. Z tego powodu oba transportery stały się celem poszukiwań leków na schizofrenię, uzależnienie od alkoholu i ból [12].
2. Mechanizm działania i funkcje
2.1. Receptory glicyny
Glicyna działa przez dwa rodzaje receptorów jonotropowych, czyli receptorów, które same są kanałem jonowym. Pierwszym jest receptor glicynowy (ang. glycine receptor, GlyR), kanał chlorkowy z rodziny receptora nikotynowego, zbudowany z pięciu podjednostek [3]. Znane są cztery podjednostki alfa (α1–α4) i jedna podjednostka beta [3]. Podjednostka beta zakotwicza receptor w błonie postsynaptycznej przez białko gefirynę, które wiąże go z cytoszkieletem pod synapsą [3, 19].
Skład receptora glicynowego zmienia się w rozwoju. W neuronach zarodkowych przeważają receptory zbudowane z samych podjednostek α2, a u szczura do około 20. dnia po urodzeniu zastępują je receptory α1β [3]. U dorosłych większość przekaźnictwa glicynergicznego przenoszą właśnie receptory α1β [6]. Receptory α3β występują w powierzchownych warstwach rogu tylnego rdzenia, gdzie przetwarzane są sygnały bólowe [6, 20]. Receptory glicynowe znajdują się też na zakończeniach presynaptycznych, gdzie zmieniają uwalnianie innych przekaźników [6]. Receptory glicynowe blokuje strychnina, alkaloid wiążący się z receptorem z bardzo dużym powinowactwem [11].
Drugim punktem uchwytu jest miejsce glicynowe receptora NMDA. Receptor ten przewodzi kationy dopiero wtedy, gdy glutaminian i współagonista są związane jednocześnie [4, 5]. Współagonistą może być glicyna albo D-seryna, a ich udział zależy od położenia receptora względem synapsy [5]. Istnieje też nietypowa odmiana receptora NMDA, złożona z podjednostek GluN1 i GluN3A. Nie reaguje ona na glutaminian, a otwiera ją sama glicyna, dlatego nazwano ją pobudzającym receptorem glicynowym [21]. W wybranych obszarach mózgu, zwłaszcza związanych z reakcjami emocjonalnymi, zewnątrzkomórkowa glicyna reguluje przez nią pobudliwość neuronów [21].
Receptory, na które działa glicyna, różnią się kierunkiem jej działania i miejscem występowania.
| Receptor | Rodzaj kanału | Rola glicyny | Główne miejsce występowania |
| GlyR α1β | chlorkowy | agonista, hamowanie | rdzeń kręgowy i pień mózgu dorosłych [6] |
| GlyR α2 | chlorkowy | agonista, w zarodku pobudzenie | neurony zarodkowe [3] |
| GlyR α3β | chlorkowy | agonista, hamowanie | róg tylny rdzenia, szlaki bólowe [6, 20] |
| NMDA | kationowy | współagonista obok glutaminianu | synapsy glutaminianergiczne mózgowia [4, 5] |
| GluN1/GluN3A | kationowy | jedyny agonista, pobudzenie | wybrane obszary mózgu [21] |
Ta sama cząsteczka hamuje więc neurony przez kanał chlorkowy i ułatwia ich pobudzenie przez kanał kationowy. O przewadze jednego z tych działań decyduje rodzaj receptora w danym miejscu i etap rozwoju neuronu.
2.2. Przebieg sygnału w synapsie
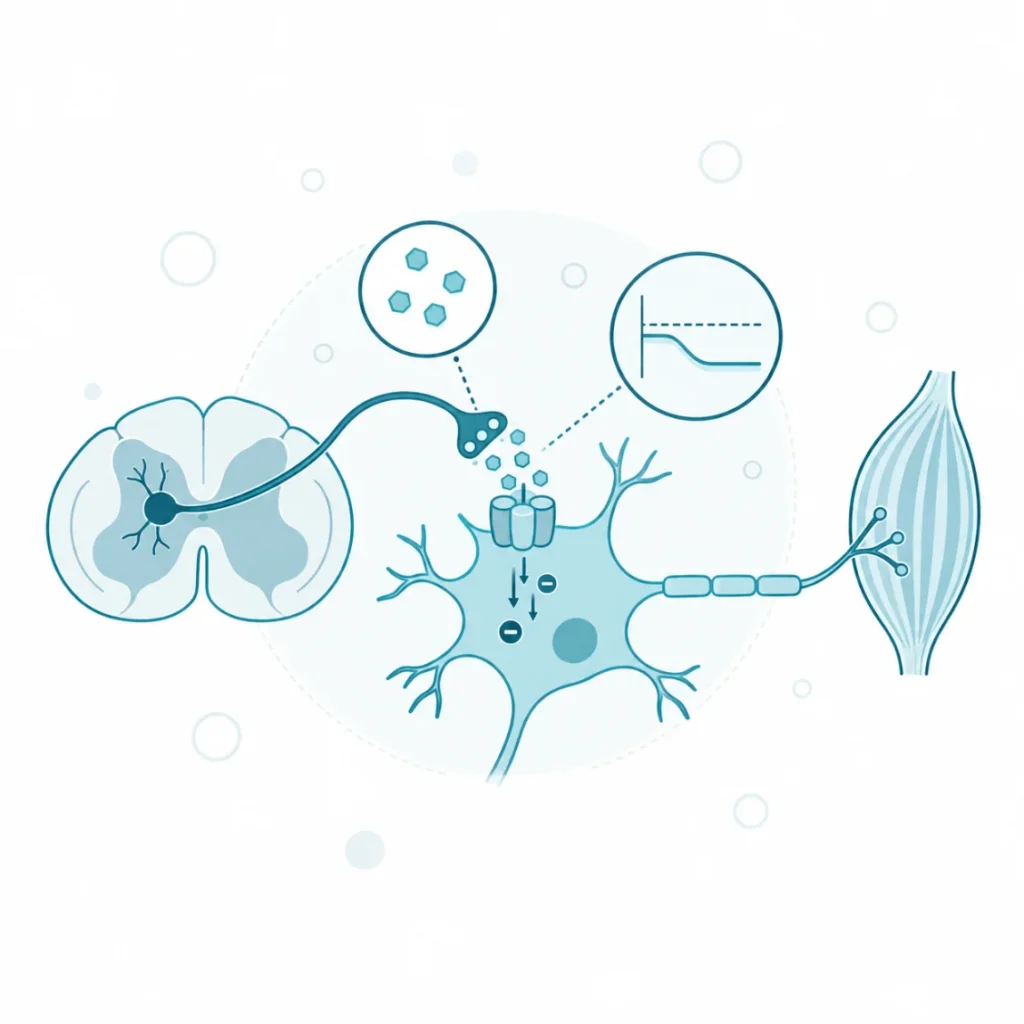
Receptor glicynowy jest kanałem jonowym, dlatego przekazanie sygnału nie wymaga przekaźników wtórnych i przebiega szybko. W stanie wyjściowym zakończenie neuronu glicynergicznego zawiera pęcherzyki wypełnione glicyną, którą dostarczył do niego transporter GlyT2 [18]. Bodźcem jest potencjał czynnościowy, który dociera do zakończenia i wyzwala uwolnienie pęcherzyków do szczeliny synaptycznej. Glicyna dyfunduje przez szczelinę i wiąże się z receptorami glicynowymi zakotwiczonymi przez gefirynę naprzeciw miejsca uwolnienia [3].
Związanie glicyny otwiera kanał chlorkowy receptora. W dojrzałym neuronie stężenie jonów chlorkowych wewnątrz komórki jest niskie, bo usuwa je transporter KCC2, czyli kotransporter potasowo-chlorkowy [22]. Jony chlorkowe napływają więc do wnętrza neuronu i przesuwają potencjał błony w stronę wartości ujemnych. Otwarty kanał dodatkowo zmniejsza opór błony, przez co jednoczesne pobudzenie z innych synaps słabiej zmienia jej potencjał. Neuron trudniej osiąga wtedy próg wyzwolenia potencjału czynnościowego.
Działanie glicyny kończy się, gdy transportery usuną ją ze szczeliny. GlyT2 zwraca ją do zakończenia nerwowego, a GlyT1 w astrocytach obniża jej stężenie w przestrzeni międzykomórkowej [17, 18]. Siłę sygnału zmieniają też jony cynku uwalniane w synapsie. U myszy z mutacją, która znosiła wzmacniający wpływ cynku na receptor α1, rozwinął się ciężki zespół podobny do dziedzicznej choroby przestrachu [23]. W neuronach niedojrzałych ten sam kanał wywołuje odwrotny skutek, bo stężenie chlorków wewnątrz komórki jest wysokie [22]. Czas trwania i siła hamowania zależą więc od transporterów, od cynku i od gradientu chlorkowego, a nie tylko od ilości uwolnionej glicyny.
2.3. Funkcje glicyny
Funkcje glicyny w układzie nerwowym wynikają z miejsca, w którym działają jej receptory. Podział według roli sygnałowej obejmuje hamowanie ruchowe, kontrolę bólu, kształtowanie rytmu oddechowego, udział w plastyczności synaptycznej i sygnalizację w rozwijającym się mózgu.
2.3.1. Hamowanie odruchów i napięcia mięśni
Glicyna jest głównym przekaźnikiem neuronów hamujących, które w rdzeniu kręgowym i pniu mózgu kontaktują się z neuronami ruchowymi. Receptory glicynowe uczestniczą w obwodach odruchowych rdzenia kręgowego [3], czyli w obwodach tworzących łuk odruchowy. Hamowanie glicynergiczne ogranicza siłę i czas trwania odpowiedzi ruchowej na nagły bodziec. Pozwala też rozluźnić mięsień o działaniu przeciwnym, gdy kurczy się mięsień wykonujący ruch. Znaczenie tego hamowania pokazują zaburzenia, w których ono zawodzi. U chorych z mutacjami genów receptora glicynowego lub transportera GlyT2 nagły dźwięk albo dotyk wywołuje przesadną reakcję przestrachu i uogólnioną sztywność [10]. Hamowanie glicynergiczne działa także w czasie snu REM, czyli snu z szybkimi ruchami gałek ocznych. W badaniu na szczurach glicyna razem z GABA hamowała wtedy neurony ruchowe i wywoływała utratę napięcia mięśni szkieletowych [24]. Glicyna nie wytwarza więc ruchu, lecz wyznacza jego granice, a utrata tego hamowania zamienia zwykły bodziec w gwałtowny skurcz.
2.3.2. Kontrola przewodzenia bólu
Sygnały bólowe z tkanek docierają najpierw do powierzchownych warstw rogu tylnego rdzenia kręgowego. Neurony glicynergiczne hamują tam neurony przekazujące te sygnały dalej do mózgu [3]. Receptorem odbierającym ich przekaz jest głównie receptor zawierający podjednostkę α3 [6, 20]. W stanie zapalnym tkanki wytwarzają prostaglandyny, w tym prostaglandynę E2, czyli lipidowy mediator zapalenia uwrażliwiający zakończenia czuciowe. Prostaglandyna E2 działa również w rdzeniu kręgowym. Wywołuje tam fosforylację receptora glicynowego α3, która osłabia hamowanie glicynergiczne [20]. Neurony przekazujące ból tracą wtedy hamulec i odpowiadają silniej na ten sam bodziec. U myszy pozbawionych podjednostki α3 prostaglandyna E2 nie osłabiała przekaźnictwa glicynowego, a nadwrażliwość na ból po zapaleniu obwodowym była mniejsza [20]. Dotyczyło to jednak wybranych modeli zapalenia. W modelach bólu neuropatycznego i trzewnego myszy bez podjednostki α3 nie różniły się od zwierząt kontrolnych [25]. Utrata hamowania glicynergicznego jest więc jednym z mechanizmów, przez które stan zapalny wzmacnia ból na poziomie rdzenia, a nie mechanizmem wspólnym dla każdego bólu.
2.3.3. Kształtowanie rytmu oddechowego
Rytm oddechowy powstaje w sieci neuronów rdzenia przedłużonego, a znaczną jej część stanowią neurony hamujące. W obszarze nazywanym kompleksem preBötzingera, czyli skupisku neuronów niezbędnym do spokojnego oddychania ssaków, część z nich wydziela glicynę [26]. W badaniu na myszach pobudzenie światłem neuronów glicynergicznych tego obszaru w czasie wdechu przedwcześnie go kończyło [26]. Pobudzenie w czasie wydechu opóźniało kolejny wdech, a długotrwałe pobudzenie wywoływało bezdech trwający tyle co impuls świetlny [26]. Wyciszenie tych neuronów nie znosiło jednak rytmu oddechowego [26]. Neurony glicynergiczne kształtują więc długość i głębokość wdechu oraz odruchowe bezdechy, ale nie są źródłem samego rytmu. Zgodne z tym obrazem są dane kliniczne. U chorych z hiperekpleksją napady bezdechu zgłoszono u 50 z 89 osób, częściej przy mutacjach transportera GlyT2 niż receptora α1 [10]. Zaburzenie hamowania glicynergicznego nie zatrzymuje więc oddychania stale, lecz ułatwia jego nagłe przerwy.
2.3.4. Współagonizm receptora NMDA
Receptor NMDA uczestniczy w długotrwałym wzmocnieniu synaptycznym i długotrwałym osłabieniu synaptycznym, czyli w zmianach siły synaps będących podstawą uczenia się. Do otwarcia potrzebuje glutaminianu uwolnionego z zakończenia i współagonisty obecnego w otoczeniu synapsy [4]. Papouin i współpracownicy ustalili w hipokampie szczura, że receptory NMDA w obrębie synapsy korzystają głównie z D-seryny, a receptory poza synapsą z glicyny [5]. Oba rodzaje receptorów pełniły różne funkcje. Długotrwałe wzmocnienie synaptyczne wymagało wyłącznie receptorów synaptycznych, a długotrwałe osłabienie synaptyczne wymagało obu rodzajów [5]. Glicyna uczestniczy więc w plastyczności głównie przez receptory pozasynaptyczne i przez udział w długotrwałym osłabieniu synaptycznym. Stężenie glicyny wokół synaps pobudzających reguluje GlyT1, dlatego jego zahamowanie zwiększa dostępność współagonisty dla receptora NMDA [12].
2.3.5. Sygnalizacja w rozwijającym się mózgu
W niedojrzałych neuronach glicyna i GABA pobudzają, a nie hamują. Przyczyną jest wysokie stężenie jonów chlorkowych wewnątrz komórki, które utrzymuje kotransporter NKCC1 wprowadzający chlorki do neuronu [22]. Otwarcie kanału chlorkowego pozwala wtedy chlorkom wypływać z komórki, co depolaryzuje błonę. Wraz z dojrzewaniem przewagę zyskuje transporter KCC2 usuwający chlorki i działanie glicyny zmienia kierunek na hamujący [22]. W tym okresie przekaźniki hamujące są uwalniane także poza synapsami i działają w sposób ciągły, co wpływa na podziały, wędrówkę i różnicowanie neuronów [22]. Receptorem tej sygnalizacji jest głównie receptor glicynowy α2, typowy dla neuronów zarodkowych [3]. W rozwijającej się korze nowej receptory glicynowe aktywuje też tauryna, która pełni tam funkcję endogennego agonisty [22]. Receptory glicynowe uczestniczą więc w budowaniu sieci neuronalnych, zanim zaczną pełnić funkcję hamulca w dojrzałym układzie nerwowym.
2.4. Udział w syntezach metabolicznych
Poza układem nerwowym glicyna jest przede wszystkim substratem do budowy innych cząsteczek [1]. Glicyna wchodzi w skład glutationu, trójpeptydu, który chroni komórki przed utleniaczami [1]. Jest też substratem do syntezy hemu, kreatyny, zasad purynowych i kwasu moczowego [1, 8]. W syntezie hemu glicyna łączy się z bursztynylo-koenzymem A w reakcji katalizowanej przez syntazę kwasu 5-aminolewulinowego, pierwszy enzym tego szlaku [27]. W komórkach prekursorowych krwinek czerwonych działa jej postać erytroidalna, a glicynę dostarcza im z krwi transporter GlyT1 [27]. Do syntezy hemu w szpiku glicynę dostarcza więc ten sam rodzaj transportera, który w mózgu reguluje jej stężenie przy synapsach.
Glicyna uczestniczy też w reakcjach sprzęgania. W wątrobie łączy się z kwasami żółciowymi, a sprzężone kwasy żółciowe są potrzebne do trawienia tłuszczu i wchłaniania długołańcuchowych kwasów tłuszczowych [1]. Z glicyną sprzęgają się również inne reszty acylowe, w tym pochodne związków obcych dla organizmu [8]. Przykładem jest benzoesan, który po aktywacji w mitochondriach wątroby łączy się z glicyną w hipuran wydalany z organizmu [28]. Kolejnym dużym odbiorcą glicyny jest synteza kolagenu, w którym glicyna stanowi główny ilościowo składnik [8]. Zapotrzebowanie tkanek na glicynę jako substrat wpływa więc na wielkość jej puli ogólnoustrojowej.
2.5. Inaktywacja i wydalanie glicyny
Działanie glicyny w synapsie kończy wychwyt przez transportery, ale sama cząsteczka nie ulega przy tym rozkładowi. Rozkład metaboliczny glicyny zachodzi głównie w mitochondriach i przeprowadza go układ rozszczepiający glicynę (ang. glycine cleavage system, GCS) [9]. Jest to kompleks czterech białek luźno związanych z wewnętrzną błoną mitochondrium [9]. Białko P, zawierające fosforan pirydoksalu, odłącza od glicyny grupę karboksylową jako dwutlenek węgla [9]. Pozostały fragment aminometylowy zostaje związany z kwasem liponowym białka H [9]. Białko T uwalnia z niego amoniak i przekazuje atom węgla na tetrahydrofolian [9]. Białko L, czyli dehydrogenaza lipoamidowa, odtwarza na koniec białko H i przekazuje elektrony na NAD+, dinukleotyd nikotynamidoadeninowy przyjmujący elektrony w reakcjach utleniania [9].
Produktami reakcji są więc dwutlenek węgla, amoniak i jednostka jednowęglowa związana z tetrahydrofolianem [9]. Ta jednostka trafia do syntezy puryn, tymidylanu i metioniny, głównego dawcy grup metylowych [9]. Układ rozszczepiający glicynę jest główną drogą rozkładu glicyny i seryny u kręgowców, w tym u człowieka [1, 9]. Mniejsze znaczenie mają przekształcenie glicyny z powrotem w serynę przez SHMT oraz jej utlenienie do glioksylanu w peroksysomach [1]. Gen GLDC koduje białko P, a gen AMT białko T, i mutacje tych genów wyłączają rozkład glicyny [9, 29]. Glicyna gromadzi się wtedy we wszystkich tkankach, co prowadzi do encefalopatii glicynowej.

3. Zaburzenia i modyfikacja
3.1. Niedobór – przyczyny i następstwa
Obniżone stężenie glicyny w osoczu opisano w kilku stanach metabolicznych. U chorych z otyłością i cukrzycą stężenie glicyny w osoczu jest niskie, a zmniejszenie insulinooporności je podnosi [8]. W badaniach prospektywnych niskie stężenie glicyny poprzedzało rozwój cukrzycy typu 2, a jej wyższe stężenie wiązało się z mniejszym ryzykiem zachorowania [8]. Niższe stężenie glicyny stwierdzano też u szczupłych potomków osób chorujących na cukrzycę typu 2 [8]. Obniżenie glicyny wyprzedza więc jawną cukrzycę, ale mechanizm tego związku i jego następstwa kliniczne pozostają niewyjaśnione [8].
Drugim stanem jest starzenie. U osób starszych stwierdzano niedobór glutationu oraz jego dwóch substratów, glicyny i cysteiny [30]. Hipoteza tego zespołu badawczego zakłada, że niedobór substratów ogranicza syntezę glutationu, a to sprzyja nasileniu stresu oksydacyjnego i dysfunkcji mitochondriów u osób starszych [30]. W badaniu, w którym 24 osoby starsze porównano z 12 młodymi, osoby starsze miały niedobór glutationu, nasilony stres oksydacyjny, cechy przewlekłego zapalenia i gorszą sprawność fizyczną [31]. Związek niskiej glicyny z tymi zmianami opiera się na pracach jednego zespołu i nie przesądza, czy niedobór substratu jest przyczyną, czy skutkiem starzenia.
3.2. Nadmiar – przyczyny i następstwa
Hiperglicynemia nieketonowa (ang. nonketotic hyperglycinemia), nazywana encefalopatią glicynową, to dziedziczna choroba przemiany glicyny przekazywana w sposób autosomalny recesywny [32]. Jej przyczyną jest wada układu rozszczepiającego glicynę, przez co glicyna gromadzi się we wszystkich tkankach, zwłaszcza w ośrodkowym układzie nerwowym [32]. Częstość choroby oszacowano na 1 przypadek na 60 000 osób [32]. U większości chorych zmutowany jest gen białka P układu, a u części gen białka T [9].
Postać noworodkowa ujawnia się w pierwszych dniach życia [32]. Narastają senność i wiotkość, pojawiają się drgawki miokloniczne i czkawka, a następnie śpiączka i bezdechy pochodzenia ośrodkowego [32]. Klasyczne wyjaśnienie tych objawów łączy nadmiar glicyny z jej dwiema rolami. Nadmierne pobudzenie receptorów glicynowych w pniu mózgu miałoby hamować oddychanie i napięcie mięśni, co odtwarzał u myszy brak transportera GlyT1 [17]. Nadmierne pobudzenie receptorów NMDA w korze miałoby wywoływać drgawki [33]. Później ustalono, że u chorych obniżone jest stężenie D-seryny, drugiego współagonisty receptora NMDA. Receptory te mogą więc być w chorobie niedostatecznie, a nie nadmiernie pobudzone [33].
Przebieg choroby jest zróżnicowany. W analizie 124 chorych wady rozwojowe mózgu występowały u 71% osób z postacią ciężką i u 7,5% z postacią łagodniejszą [34]. Postać łagodniejsza wiązała się z mutacjami zachowującymi część aktywności enzymu [34]. W chińskiej kohorcie 20 chorych informacje o rokowaniu dotyczyły 18 dzieci, z których 9 zmarło, w tym 8 w okresie noworodkowym [35]. Nadmiar glicyny w mózgu noworodka jest więc stanem zagrażającym życiu, a jego skutki zależą od resztkowej aktywności enzymu.
3.3. Rola glicyny w patogenezie chorób
W kilku chorobach uszkodzona jest nie przemiana glicyny, lecz ogniwo jej przekaźnictwa: receptor, transporter albo odpowiedź na nią. Najlepiej poznanym przykładem jest hiperekpleksja, czyli dziedziczna choroba nadmiernego przestrachu. W analizie 97 chorych z potwierdzeniem genetycznym mutacje genu GLRA1, kodującego podjednostkę α1 receptora, wykryto u 61 osób [10]. Mutacje genu SLC6A5, kodującego transporter GlyT2, stwierdzono u 24 osób, a genu GLRB, kodującego podjednostkę beta, u 12 [10]. Wszystkie przypadki z mutacją ujawniły się w okresie noworodkowym, a choroba była dziedziczona głównie recesywnie, choć w 16% przypadków dominująco [10]. Opóźnienie rozwoju opisano u 47 z 92 chorych, częściej przy mutacjach GLRB i SLC6A5 niż GLRA1 [10].
Drugą grupą są choroby autoimmunologiczne z przeciwciałami przeciw receptorowi glicynowemu. W prospektywnej serii 45 chorych z istotnym mianem przeciwciał 33 osoby miały postępujące zapalenie mózgu i rdzenia ze sztywnością i mioklonią (ang. progressive encephalomyelitis with rigidity and myoclonus, PERM) [36]. Dwie osoby miały zespół sztywnego człowieka, a pozostałe głównie zapalenie limbiczne lub objawy pniowe [36]. Przeciwciała aktywowały dopełniacz i powodowały wciąganie receptorów glicynowych do wnętrza komórki oraz ich rozkład w lizosomach [36]. Wyłączenie receptorów osłabia hamowanie w rdzeniu i pniu mózgu, stąd sztywność mięśni i mioklonie. Czterech chorych zmarło w ostrej fazie, ale u większości immunoterapia przyniosła wyraźną poprawę [36]. Mediana wyniku w zmodyfikowanej skali Rankina spadła z 5 w szczycie choroby do 1 przy ostatniej ocenie, choć u pięciu osób wystąpiły nawroty [36].
Trzecim obszarem są choroby neurorozwojowe. Mutacje podjednostki α2 receptora glicynowego powiązano z zaburzeniami ze spektrum autyzmu, niepełnosprawnością intelektualną, opóźnieniem rozwoju i padaczką [19]. W schizofrenii glicyna nie jest przyczyną choroby, lecz celem terapii. Hipoteza zakłada, że czynność receptorów NMDA jest w tej chorobie osłabiona, a zwiększenie dostępności współagonisty mogłoby ją poprawić [12, 37].
Choroby przekaźnictwa glicynowego różnią się uszkodzonym elementem układu i jego skutkiem.
| Choroba | Uszkodzone ogniwo | Skutek dla przekaźnictwa glicynowego |
| Hiperekpleksja | geny GLRA1, GLRB, SLC6A5 [10] | osłabione hamowanie odruchów i napięcia |
| PERM i zespoły pokrewne | przeciwciała przeciw receptorowi glicynowemu [36] | utrata receptorów z błony neuronu |
| Zaburzenia neurorozwojowe | mutacje podjednostki α2 [19] | zaburzona sygnalizacja w rozwoju |
| Schizofrenia | osłabiona czynność receptora NMDA (hipoteza) [12] | cel leków zwiększających stężenie glicyny |
W trzech pierwszych chorobach uszkodzenie dotyczy odbioru lub uwalniania glicyny, a w schizofrenii glicyna jest punktem wyjścia terapii, a nie ogniwem choroby.
3.4. Punkt uchwytu leków
Leki działające na przekaźnictwo glicynowe mają trzy punkty uchwytu: transporter GlyT1, rozkład lub wydalanie glicyny oraz receptory odpowiadające na jej działanie. Pierwszą grupę tworzą inhibitory GlyT1, które zwiększają stężenie glicyny przy synapsach pobudzających [12]. Sarkozyna jest endogennym, nieselektywnym inhibitorem tego transportera [37]. W metaanalizie sześciu badań z randomizacją obejmujących 234 chorych na schizofrenię sarkozyna dodana do leków przeciwpsychotycznych nie dała istotnego efektu w żadnym z zaplanowanych punktów czasowych [38]. Istotne zmniejszenie objawów po 6 tygodniach stwierdzono tylko w podgrupach chorych przewlekle i chorych bez oporności na leczenie [38].
Selektywny inhibitor GlyT1, bitopertyna, był badany w programie trzech badań fazy 3 z udziałem 1794 chorych ze schizofrenią [37]. Przewagę nad placebo osiągnięto tylko w jednym z sześciu ramion leczenia [37]. W dwóch kolejnych badaniach fazy 3 u 605 i 594 chorych z objawami negatywnymi bitopertyna nie różniła się od placebo [39]. Program badań fazy 3 iklepertyny, innego inhibitora GlyT1, w zaburzeniach poznawczych schizofrenii zakończono, bo nie osiągnięto zaplanowanych punktów końcowych [40]. Autorzy tej analizy opisali niewielki, odwracalny spadek hemoglobiny, uznawany za efekt całej klasy inhibitorów GlyT1 [40].
Spadek hemoglobiny jest zgodny z rolą GlyT1 w dostarczaniu glicyny do syntezy hemu w komórkach erytroidalnych [27]. Tę zależność wykorzystano w protoporfirii erytropoetycznej, chorobie z nadmiarem światłoczułej protoporfiryny w krwinkach, w której bitopertyna ogranicza wytwarzanie protoporfiryny [27]. W badaniu fazy 2 u 75 chorych obniżyła stężenie protoporfiryny o 29,6% i 49,8% w porównaniu z placebo, w zależności od dawki [41]. Zmniejszyła też częstość reakcji fototoksycznych [41].
W encefalopatii glicynowej stosuje się benzoesan sodu, który wiąże glicynę w hipuran wydalany z organizmu [28, 42]. Obok niego stosowano dekstrometorfan lub ketaminę, leki blokujące receptor NMDA [33, 43]. Przegląd z 2024 roku nie znalazł jednak jasnych dowodów, że leki te dają korzyść ponad samo obniżanie glicyny [33]. U rodzeństwa z łagodniejszą postacią choroby leczenie rozpoczęte od urodzenia dawało lepszy rozwój niż leczenie rozpoczęte później [43]. W hiperekpleksji lekiem z wyboru jest klonazepam, wzmacniający działanie GABA na receptory GABA typu A, skuteczny u 95% leczonych w dużej serii przypadków [10].
Leki działające na przekaźnictwo i przemiany glicyny różnią się punktem uchwytu i wynikami badań klinicznych.
| Substancja | Punkt uchwytu | Zastosowanie badane | Wynik |
| Sarkozyna | GlyT1, nieselektywnie [37] | schizofrenia | brak efektu ogólnego, efekt w podgrupach [38] |
| Bitopertyna | GlyT1, selektywnie | schizofrenia · protoporfiria | brak przewagi [37, 39] · spadek protoporfiryny [41] |
| Iklepertyna | GlyT1, selektywnie | zaburzenia poznawcze w schizofrenii | program zakończony [40] |
| Benzoesan sodu | sprzęganie glicyny w hipuran | encefalopatia glicynowa | obniżenie glicyny [28, 43] |
| Dekstrometorfan, ketamina | receptor NMDA | encefalopatia glicynowa | korzyść niepotwierdzona [33] |
| Klonazepam | receptor GABA typu A | hiperekpleksja | skuteczny u 95% [10] |
Najlepiej udokumentowane działanie mają więc leki działające na obrzeżu układu glicynowego: na syntezę hemu, na wydalanie glicyny i na sąsiedni układ GABA. Zwiększanie dostępności glicyny dla receptora NMDA nie dało dotąd leku o potwierdzonej skuteczności [37, 39, 40].
3.5. Czynniki wpływające na działanie glicyny
Na pulę glicyny i przekaźnictwo glicynowe wpływają czynniki niemodyfikowalne i modyfikowalne. Do niemodyfikowalnych należą warianty genów rozkładu glicyny i jej receptorów, etap rozwoju układu nerwowego oraz wiek [9, 10, 30]. Do modyfikowalnych należą stan metaboliczny, dieta i przyjmowanie glicyny w preparatach. Stan metaboliczny działa przez wrażliwość na insulinę, której poprawa podnosi stężenie glicyny w osoczu [8].
Czynnikiem modyfikowalnym badanym u ludzi jest też glicyna przyjmowana przed snem. W japońskich badaniach u osób skarżących się na gorszy sen glicyna poprawiała subiektywną jakość snu [13]. W badaniu z grupą placebo u zdrowych ochotników z ograniczonym o jedną czwartą czasem snu zmniejszała dzienne zmęczenie i poprawiała wynik testu czujności psychoruchowej [44]. Przegląd zakresowy z 2026 roku odnalazł trzy badania nad glicyną i snem. Wszystkie opisały poprawę co najmniej jednego wskaźnika snu, ale były małe i stosowały różne miary [14]. Mechanizm opisano u szczurów. Glicyna podana doustnie skracała czas zasypiania, wydłużała sen bez szybkich ruchów gałek ocznych i obniżała temperaturę wewnętrzną ciała [45]. Działanie to wymagało receptorów NMDA w jądrze nadskrzyżowaniowym podwzgórza, a jego skutkiem było rozszerzenie naczyń skóry i większa utrata ciepła [45]. Zniszczenie tego jądra znosiło zarówno działanie nasenne, jak i spadek temperatury [45].
Drugim kierunkiem badań jest połączenie glicyny z N-acetylocysteiną, czyli substancją dostarczającą cysteiny, nazywane GlyNAC. W badaniu z randomizacją 24 osoby starsze przyjmowały przez 16 tygodni GlyNAC albo placebo zawierające alaninę [31]. W grupie GlyNAC poprawiły się stężenie glutationu, wskaźniki stresu oksydacyjnego, czynność mitochondriów, wrażliwość na insulinę, siła mięśni i szybkość chodu [31]. Badanie było małe i pochodziło od zespołu, który wcześniej sformułował hipotezę niedoboru glutationu w starzeniu [30]. Nie pozwala też oddzielić działania glicyny od działania N-acetylocysteiny.
Tauryna i cynk, dostępne także jako suplementy, oddziałują na receptor glicynowy w badaniach na tkankach i zwierzętach [22, 23]. W tych pracach nie oceniano, czy tauryna lub cynk przyjmowane doustnie przez ludzi zmieniają przekaźnictwo glicynowe. Pula glicyny zmienia się więc pod wpływem metabolizmu i podaży, a przekaźnictwo glicynowe przede wszystkim pod wpływem genów i etapu rozwoju.
4. Uwagi praktyczne
4.1. Jak to zbadać
Stężenie glicyny oznacza się w osoczu w ramach aminoacydogramu, czyli badania profilu aminokwasów wykonywanego metodami chromatograficznymi. Wynik podaje się w µmol/l, co odpowiada jednostce µM stosowanej w piśmiennictwie [34]. Stężenie w osoczu opisuje pulę ogólnoustrojową, zależną od syntezy, podaży z dietą i wrażliwości na insulinę [2, 8]. Nie jest więc miarą przekaźnictwa w synapsach rdzenia czy mózgu, które reguluje miejscowo praca transporterów [12].
W rozpoznaniu encefalopatii glicynowej oznacza się glicynę jednocześnie w osoczu i w płynie mózgowo-rdzeniowym (PMR), pobieranym przez nakłucie lędźwiowe [32, 35]. Z obu wyników oblicza się stosunek stężenia w PMR do stężenia w osoczu. W opisie przypadków z 1996 roku wartość prawidłową tego stosunku podano jako mniejszą niż 0,03 [42]. W chińskiej kohorcie mediana stosunku u chorych wynosiła 0,16, a mediana stężenia glicyny 135,2 µmol/l w PMR i 998,2 µmol/l w osoczu [35]. W analizie 124 chorych stosunek nie większy niż 0,08 przewidywał łagodniejszą postać, a stężenie w PMR powyżej 230 µmol/l postać ciężką [34]. Postacie nietypowe mają zwykle niższy stosunek niż klasyczne, ale zakresy obu grup się nakładają [29]. W opisanych przypadkach okresowa normalizacja wyników w osoczu w czasie leczenia nie odzwierciedlała przebiegu encefalopatii [32].
Przeciwciała przeciw receptorowi glicynowemu oznacza się w surowicy i w PMR testem na komórkach wytwarzających ten receptor [36]. W surowicy miano bywa wyższe niż w PMR, ale w parach próbek wykazano również wytwarzanie przeciwciał w obrębie ośrodkowego układu nerwowego [36]. W hiperekpleksji rozpoznanie potwierdza badanie genów GLRA1, GLRB i SLC6A5. Autorzy dużej serii przypadków zalecili wczesne badanie genetyczne u noworodków z objawami [10].
4.2. Na co warto zwrócić uwagę
Glicyny nie da się opisać jako „przekaźnika uspokajającego”. W rdzeniu i pniu mózgu hamuje neurony, ale przy receptorze NMDA i receptorze GluN1/GluN3A ułatwia pobudzenie [4, 21]. Encefalopatia glicynowa pokazuje, że nadmiar tej samej cząsteczki daje jednocześnie wiotkość i drgawki. Interpretacja objawów choroby zmieniała się przy tym wraz z danymi o D-serynie, co przemawia przeciw prostym modelom jednego receptora [33].
Poprawa snu po glicynie nie świadczy o „wyciszeniu” mózgu przez receptor glicynowy. U szczurów strychnina, która blokuje ten receptor, nie hamowała wywołanego glicyną rozszerzenia naczyń skóry, a blokowały je antagoniści receptora NMDA [45]. U szczurów wskazuje to na mechanizm termoregulacyjny z udziałem receptora NMDA, odmienny od hamowania przez receptor glicynowy [45]. Dowody u ludzi pochodzą z nielicznych, małych badań, w części prowadzonych przez pracowników producenta aminokwasów [13, 44]. Autorzy przeglądu zakresowego wskazali na potrzebę większych badań ze standardowymi miarami snu [14]. W badaniach z peptydami kolagenu wyniki dotyczące snu były niejednoznaczne, a udziału glicyny w ich działaniu nie sprawdzono bezpośrednio [14].
Określenie „aminokwas warunkowo niezbędny” opiera się na modelu bilansu przepływów, a nie na klinicznym zespole niedoboru [2]. Niskie stężenie glicyny u osób z insulinoopornością i u osób starszych jest dobrze udokumentowane [8, 30]. Kliniczne następstwa niskiego stężenia glicyny pozostają jednak niejasne [8]. Wyniki GlyNAC dotyczą połączenia dwóch substancji w jednym małym badaniu i nie pozwalają ocenić działania samej glicyny [31].