1. Profil substancji
1.1. Definicja i klasyfikacja
Substancja P to neuropeptyd złożony z 11 aminokwasów, czyli undekapeptyd, należący do rodziny tachykinin [1, 2]. Tachykininy są grupą spokrewnionych peptydów, które powstają z trzech genów i występują w układzie nerwowym oraz w komórkach odpornościowych [2]. Do rodziny należą przede wszystkim substancja P, neurokinina A i neurokinina B, a wszystkie trzy kończą się tym samym odcinkiem Phe-X-Gly-Leu-Met-NH2 [3, 4]. Tachykininy działają przez trzy receptory sprzężone z białkami G, oznaczane NK1, NK2 i NK3 [2, 3]. Substancja P jest przede wszystkim ligandem receptora NK1, czyli receptora neurokininowego typu 1, przez który pobudza neurony i komórki tkanek obwodowych [4, 5].
Z neurokininą A substancję P łączy wspólny gen prekursorowy, ale różni ją receptor, który każdy z peptydów pobudza najsilniej [3, 4]. Substancja P preferencyjnie aktywuje receptor NK1, a neurokinina A receptor NK2, choć oba peptydy w pewnym stopniu pobudzają także receptor drugiego [4]. Neurokinina B powstaje z innego genu niż dwie pozostałe tachykininy [3]. Od peptydu związanego z genem kalcytoniny (ang. calcitonin gene-related peptide, CGRP), drugiego neuropeptydu włókien bólowych, substancję P odróżnia przynależność do innej rodziny peptydów. Oba peptydy bywają jednak magazynowane w tych samych zakończeniach czuciowych, a nawet w tych samych pęcherzykach [6]. Kryterium rozróżniającym jest więc budowa i receptor, a nie miejsce występowania. Z endorfinami substancję P łączy tylko udział w przetwarzaniu bólu. Endorfiny są peptydami opioidowymi i hamują przewodzenie bólowe, a substancja P zwiększa pobudliwość neuronów rogu tylnego rdzenia [5].
Pojęcie obejmuje sam peptyd, jego prekursor, receptory, przez które działa, oraz enzymy, które go rozkładają. Substancja P należy do najdokładniej zbadanych neuropeptydów, a tachykininy uczestniczą w bólu, zapaleniu, kurczliwości mięśni gładkich i wydzielaniu nabłonkowym [2]. Mimo tak szerokiego działania leki blokujące receptor NK1 weszły do praktyki klinicznej tylko w jednym wskazaniu, czyli w zapobieganiu nudnościom i wymiotom [2].
1.2. Budowa i właściwości
Substancja P jest krótkim łańcuchem aminokwasów, w którym dwa końce pełnią różne zadania. Odcinek C-końcowy niesie motyw Phe-X-Gly-Leu-Met-NH2, wspólny dla tachykinin, a odcinek N-końcowy różni się między członkami rodziny [4]. Ostatnia reszta, metionina, nie ma wolnej grupy karboksylowej, lecz grupę amidową [4].
Od tej budowy zależy sposób wiązania z receptorem. W strukturach receptora NK1 uzyskanych metodą kriomikroskopii elektronowej C-koniec substancji P sięga głęboko do wnętrza receptora, a kontakty w tym miejscu są niezbędne do jego aktywacji [7]. Reszty poprzedzające wspólny motyw stykają się z pętlami zewnątrzkomórkowymi receptora i decydują o tym, który receptor tachykininowy peptyd pobudza najsilniej [4]. Trzy pierwsze aminokwasy od N-końca okazały się zbędne do aktywacji receptorów NK1 i NK2 w badaniach in vitro [4]. Postać z wolną grupą karboksylową, czyli kwas substancji P, jest według autorów oznaczenia w osoczu analogiem nieaktywnym [8].
Krótki łańcuch peptydowy jest łatwym celem dla peptydaz, które przecinają go w kilku miejscach środkowej części [9]. Fragmenty powstałe po takim cięciu nie są jednak biologicznie obojętne. Fragmenty C-końcowe zachowują powinowactwo do receptora NK1, ale uruchamiają w nim inny zestaw szlaków sygnałowych niż cały peptyd [10]. Fragmenty N-końcowe mogą z kolei pobudzać receptor MRGPRX2 (ang. Mas-related G protein-coupled receptor X2), który w komórkach tucznych uruchamia uwalnianie ziarnistości [10]. Stąd ten sam peptyd, zależnie od stopnia rozkładu, działa przez różne receptory i wywołuje różne odpowiedzi komórek.
1.3. Rys historyczny
Substancja P była znana z działania przez cztery dekady, zanim poznano jej budowę. W 1931 roku von Euler i Gaddum opisali w wyciągach tkankowych niezidentyfikowaną substancję obniżającą ciśnienie krwi [11]. W 1970 roku Chang i Leeman wyizolowali z podwzgórza bydła peptyd pobudzający wydzielanie śliny i rozpoznali w nim właśnie substancję P [12]. Dwie linie badań, jedna nad czynnikiem obniżającym ciśnienie i druga nad czynnikiem ślinotwórczym, dotyczyły więc tej samej cząsteczki. W 1971 roku Chang, Leeman i Niall ustalili sekwencję aminokwasów substancji P [13].
Kolejne rozstrzygnięcie dotyczyło pochodzenia peptydu. W 1984 roku Nawa i współpracownicy wykazali, że jeden gen prekursorowy daje przez alternatywne składanie dwa rodzaje mRNA [14]. Jeden koduje samą substancję P, a drugi substancję P razem z drugą tachykininą, przy czym proporcja obu transkryptów różni się między tkankami [14].
Ostatni etap dotyczył funkcji. Przed 1998 rokiem udział substancji P w odczuwaniu bólu pozostawał niejasny, bo w tych samych włóknach czuciowych działa glutaminian [15]. W 1998 roku dwie grupy opisały myszy pozbawione genu prekursora tachykinin albo genu receptora NK1 [5, 15]. Zwierzęta te reagowały prawidłowo na bodźce łagodnie bolesne, a zmiany dotyczyły bólu silniejszego i jego wzmacniania w rdzeniu [5, 15].
1.4. Synteza i źródła
Substancja P powstaje z białka prekursorowego, preprotachykininy A, kodowanej przez gen TAC1 [2, 15]. Z tego samego genu pochodzi neurokinina A, a neurokininę B koduje osobny gen preprotachykininowy [3]. Alternatywne składanie transkryptu TAC1 decyduje o tym, czy komórka wytworzy samą substancję P, czy także neurokininę A [14]. Od wyboru transkryptu zależy więc zestaw tachykinin, który neuron później uwolni.
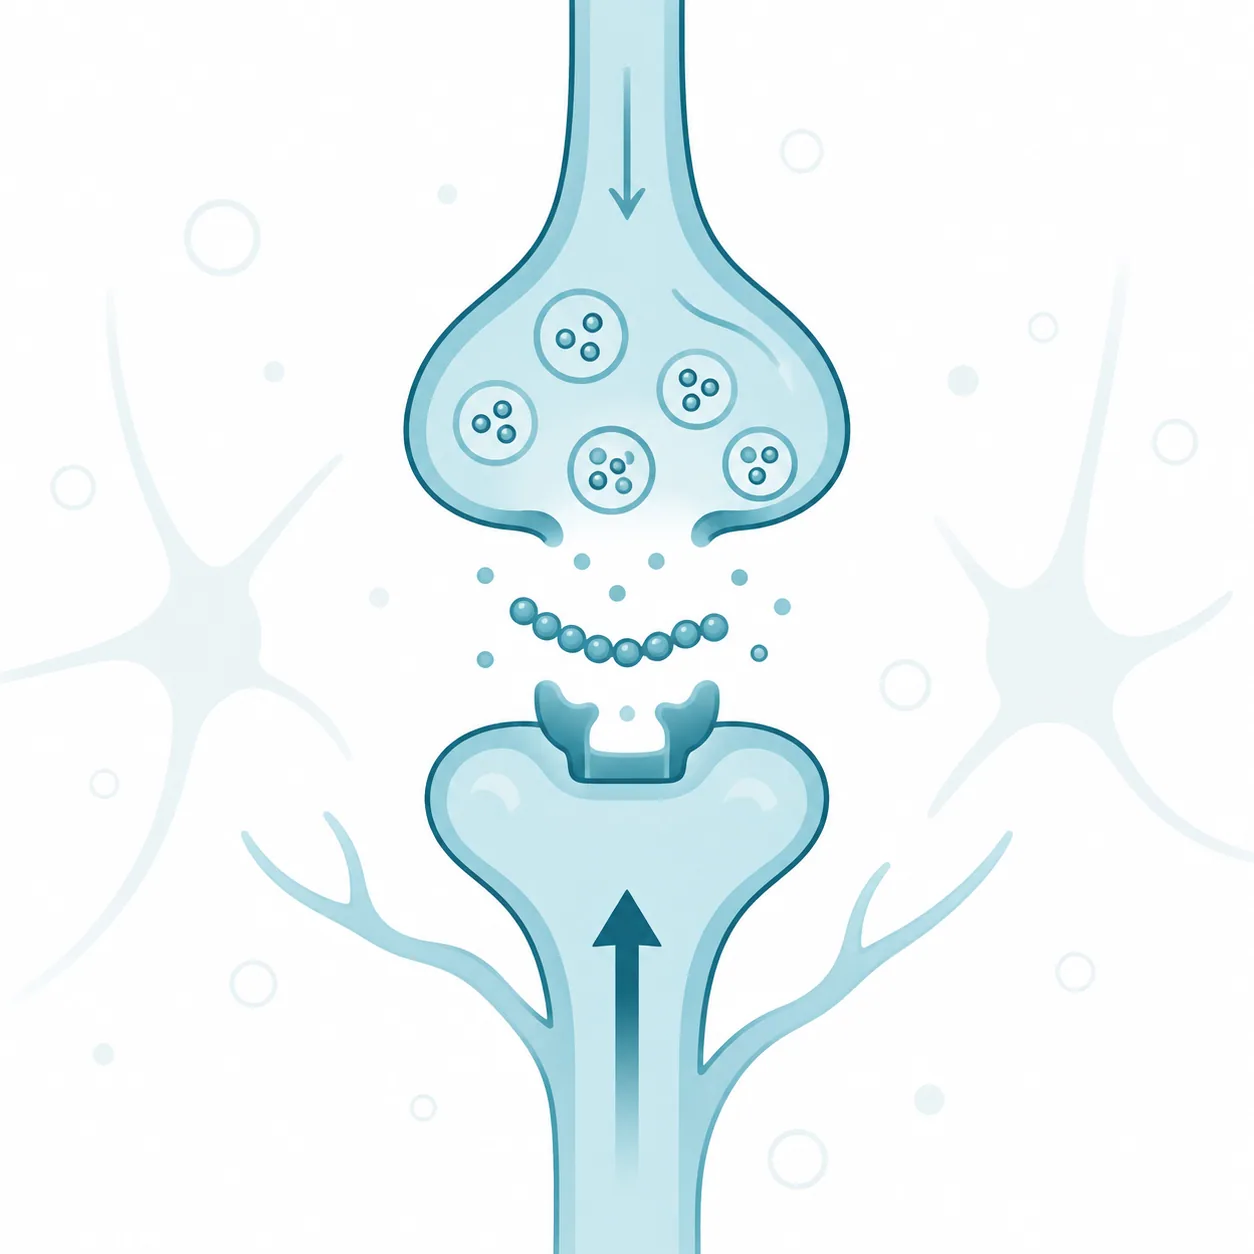
Synteza przebiega jak w przypadku innych neuropeptydów. Na rybosomach siateczki śródplazmatycznej powstaje długi prekursor, który w aparacie Golgiego i w pęcherzykach jest cięty przez proteazy na krótkie peptydy. Ostatnim etapem jest przekształcenie C-końcowej reszty w amid, od którego zależy aktywność substancji P wobec receptora [4, 8]. Gotowy peptyd trafia do dużych pęcherzyków z gęstym rdzeniem, transportowanych aksonem do zakończeń.
Najlepiej poznanym źródłem substancji P są neurony czuciowe o małej średnicy, czyli komórki zwojów rdzeniowych tworzące cienkie włókna bólowe [5]. Ich zakończenia centralne leżą w powierzchownych warstwach rogu tylnego rdzenia kręgowego. U szczura w blaszce II rogu tylnego substancja P występuje razem z CGRP i galaniną w pojedynczych dużych pęcherzykach z gęstym rdzeniem [6]. Silny bodziec obwodowy powoduje uwolnienie substancji P z tych zakończeń do rogu tylnego [5]. Ten sam neuron uwalnia ją także z zakończeń obwodowych w tkance, a wydzielanie obwodowe odpowiada za zapalenie neurogenne [15].
Substancja P występuje też w mózgu, w okolicach, które uczestniczą w odpowiedzi na stres i otrzymują unerwienie monoaminergiczne [16]. Jednym z takich miejsc jest jądro przyśrodkowe ciała migdałowatego, w którym stres emocjonalny zwiększa jej uwalnianie u szczurów [17]. Poza układem nerwowym tachykininy wytwarzają komórki odpornościowe [2]. Rozmieszczenie źródeł wyjaśnia, dlaczego ten sam peptyd uczestniczy jednocześnie w bólu, zapaleniu i reakcji na stres.
2. Mechanizm działania i funkcje
2.1. Receptory substancji P
Głównym punktem uchwytu substancji P jest receptor NK1, białko błonowe z rodziny receptorów metabotropowych, czyli receptorów działających przez białka G zamiast przez własny kanał jonowy [2, 7]. Receptor NK1 występuje w ośrodkowym układzie nerwowym na wybranych populacjach neuronów, a w rdzeniu kręgowym na neuronach rogu tylnego, do których docierają włókna bólowe [5, 18]. Spośród tachykinin substancja P wiąże się z receptorem NK1 preferencyjnie [4].
Wybiórczość tachykinin wobec receptorów nie jest bezwzględna. Neurokinina A może pobudzać receptor NK1, a substancja P receptor NK2, chociaż słabiej niż ich receptory właściwe [4]. O tym, który receptor peptyd pobudza najsilniej, decydują reszty leżące przed wspólnym motywem C-końcowym oraz ich kontakt z drugą pętlą zewnątrzkomórkową receptora [4]. Trzeci receptor rodziny, NK3, uzupełnia układ, w którym trzy peptydy i trzy receptory częściowo się pokrywają [3]. Działanie tachykininy w tkance zależy więc nie tylko od samego peptydu, lecz także od zestawu receptorów na komórkach docelowych.
Drugim, niezależnym od rodziny NK punktem uchwytu jest receptor MRGPRX2 na komórkach tucznych. U myszy jego odpowiednik, receptor Mrgprb2, okazał się niezbędny do rekrutacji komórek odpornościowych i do nadwrażliwości bólowej w modelu zapalenia [19]. Substancja P aktywowała ludzkie mastocyty przez receptor MRGPRX2 i powodowała wydzielanie cytokin oraz chemokin prozapalnych [19]. W modelu mysim zapalne działania substancji P zachodziły bez udziału receptora NK1 [19]. Istnienie tej drogi oznacza, że lek blokujący receptor NK1 może nie znosić działania substancji P na komórki tuczne.
2.2. Kaskada sygnałowa
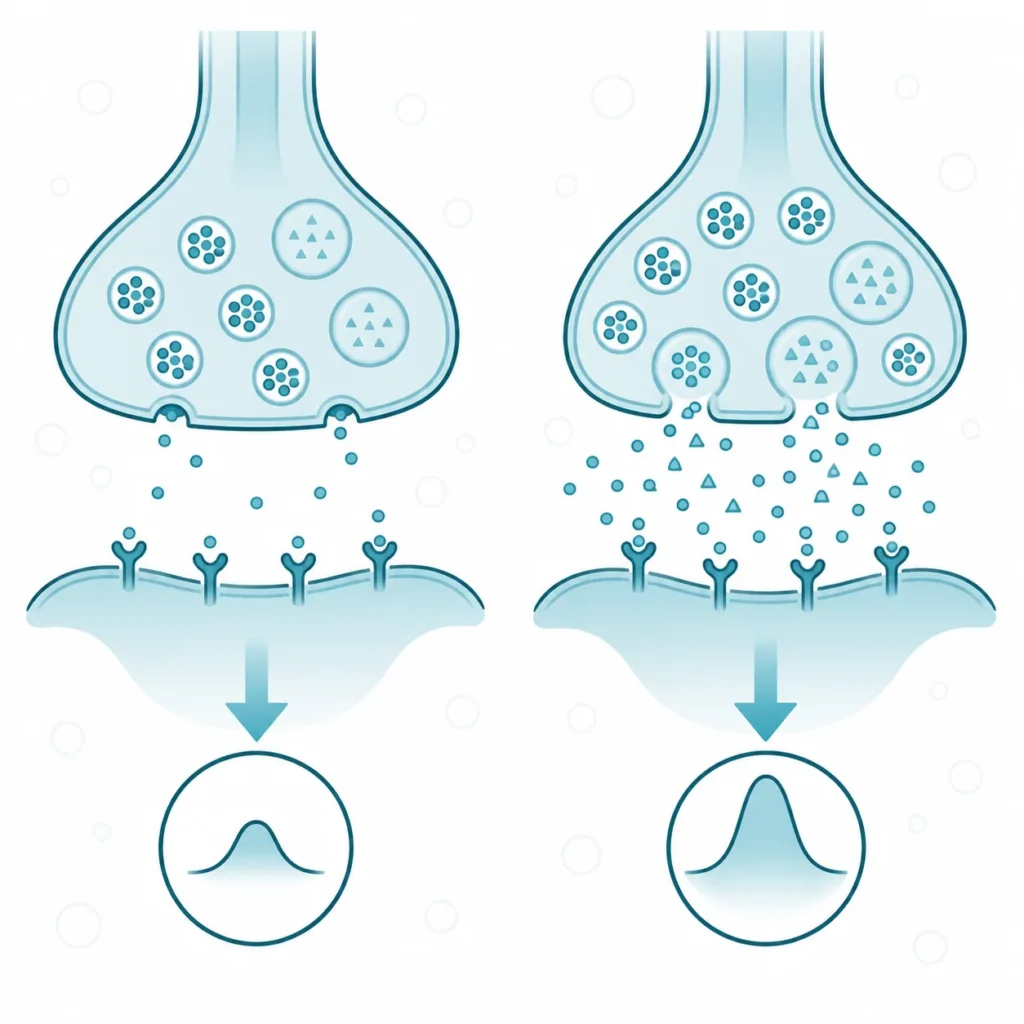
Kaskada sygnałowa substancji P zaczyna się na neuronie albo komórce tkanki, która ma na powierzchni receptor NK1. W stanie wyjściowym receptor nie jest związany z ligandem, a jego białka G pozostają nieaktywne. Bodźcem jest przyłączenie substancji P, której C-koniec wnika w głąb receptora i zmienia jego konformację [7]. Zmieniony receptor aktywuje dwa rodzaje białek G, oznaczane Gq i Gs [7].
Białko Gq pobudza fosfolipazę C, enzym błony komórkowej, który rozkłada fosfolipid błonowy na dwa przekaźniki wtórne. Jednym jest trifosforan inozytolu, który uwalnia jony wapnia z siateczki śródplazmatycznej. Drugim jest diacyloglicerol, który razem z wapniem aktywuje kinazę białkową C, czyli enzym fosforylujący białka docelowe. Białko Gs pobudza cyklazę adenylanową, a ta wytwarza cykliczny adenozynomonofosforan, czyli cząsteczkę aktywującą kinazę białkową A. W neuronie rogu tylnego taki ciąg zdarzeń podnosi pobudliwość, a przy silnym bodźcu bólowym prowadzi do nadpobudliwości ośrodkowej i zwiększonej wrażliwości na ból [5].
Proporcja między obiema drogami zależy od tego, jak ligand wiąże się z receptorem. Do pobudzenia białka Gs potrzebne są kontakty substancji P z pętlami zewnątrzkomórkowymi receptora NK1, a do pobudzenia białka Gq wystarczają kontakty w głębi receptora [7]. Neurokinina A i fragment substancji P obejmujący reszty od 6 do 11 aktywują ten sam receptor, ale sygnalizują wybiórczo przez białko Gq [7]. Podobną sygnalizację ukierunkowaną wywołują fragmenty C-końcowe powstające przy rozkładzie peptydu [10].
Stanem końcowym jest usunięcie receptora z powierzchni komórki. U szczura bodźce czuciowe uwalniały substancję P w rdzeniu i wywoływały endocytozę receptorów NK1 w neuronach rogu tylnego [18]. Dystalne dendryty tych neuronów zmieniały przy tym kształt i odzyskiwały go po ustąpieniu bodźca [18]. Wnikanie receptora do wnętrza komórki ogranicza dalsze pobudzanie przez ten sam peptyd i pozwala zarazem rozpoznać w preparacie neurony, na które substancja P rzeczywiście zadziałała [18].
2.3. Funkcje substancji P
2.3.1. Wzmacnianie sygnału bólowego w rdzeniu kręgowym
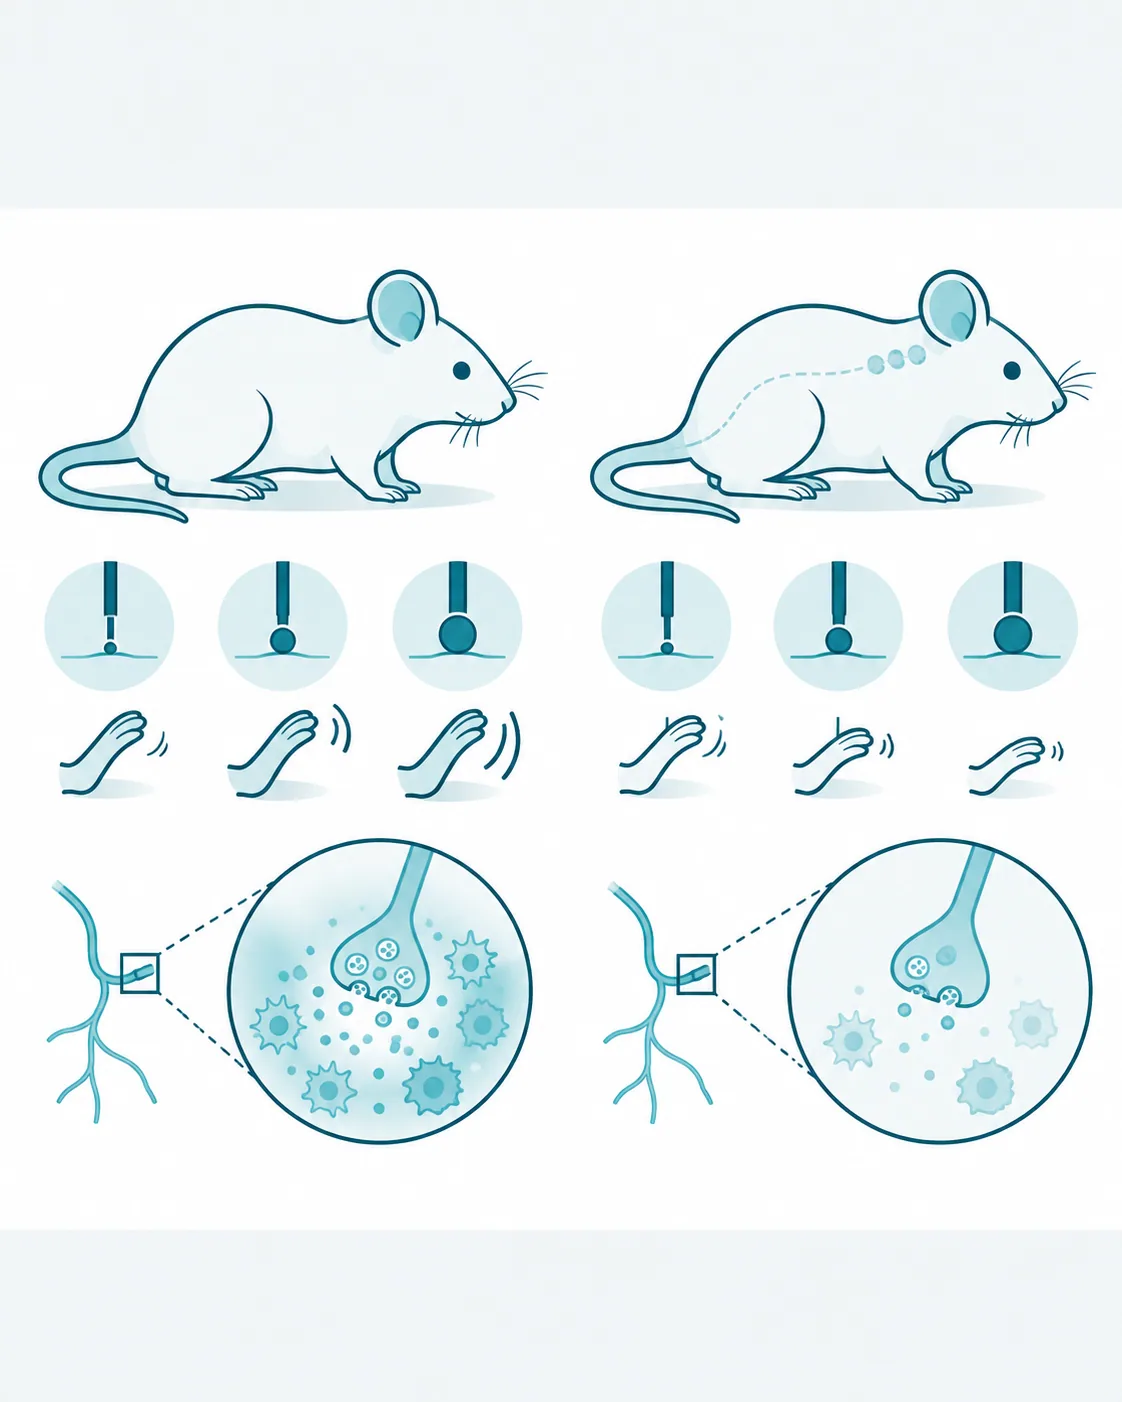
Substancja P jest jednym z dwóch przekaźników, które włókna bólowe uwalniają w rogu tylnym rdzenia, a drugim jest glutaminian [15]. Leki blokujące receptory glutaminianu zmniejszają reakcje bólowe, więc to glutaminian uznawano za główny nośnik sygnału o bodźcu [15]. U myszy pozbawionych genu prekursora tachykinin odpowiedź na bodźce łagodnie bolesne była prawidłowa, natomiast odpowiedź na ból umiarkowany i silny wyraźnie słabła [15]. U myszy bez receptora NK1 zanikło narastanie odpowiedzi odruchowej przy powtarzanym bodźcu, czyli tak zwane zjawisko nakręcania (ang. wind-up) [5]. Zanikło także kodowanie natężenia bodźca, czyli proporcjonalny wzrost odpowiedzi przy silniejszym bodźcu [5]. Ostry ból i nadwrażliwość bólowa u tych zwierząt nie zależały natomiast od substancji P [5]. Z obu modeli wynika, że substancja P nie jest potrzebna do odczucia bólu łagodnego, lecz wzmacnia i stopniuje sygnał, gdy bodziec jest intensywny lub powtarzany.
2.3.2. Zapalenie neurogenne
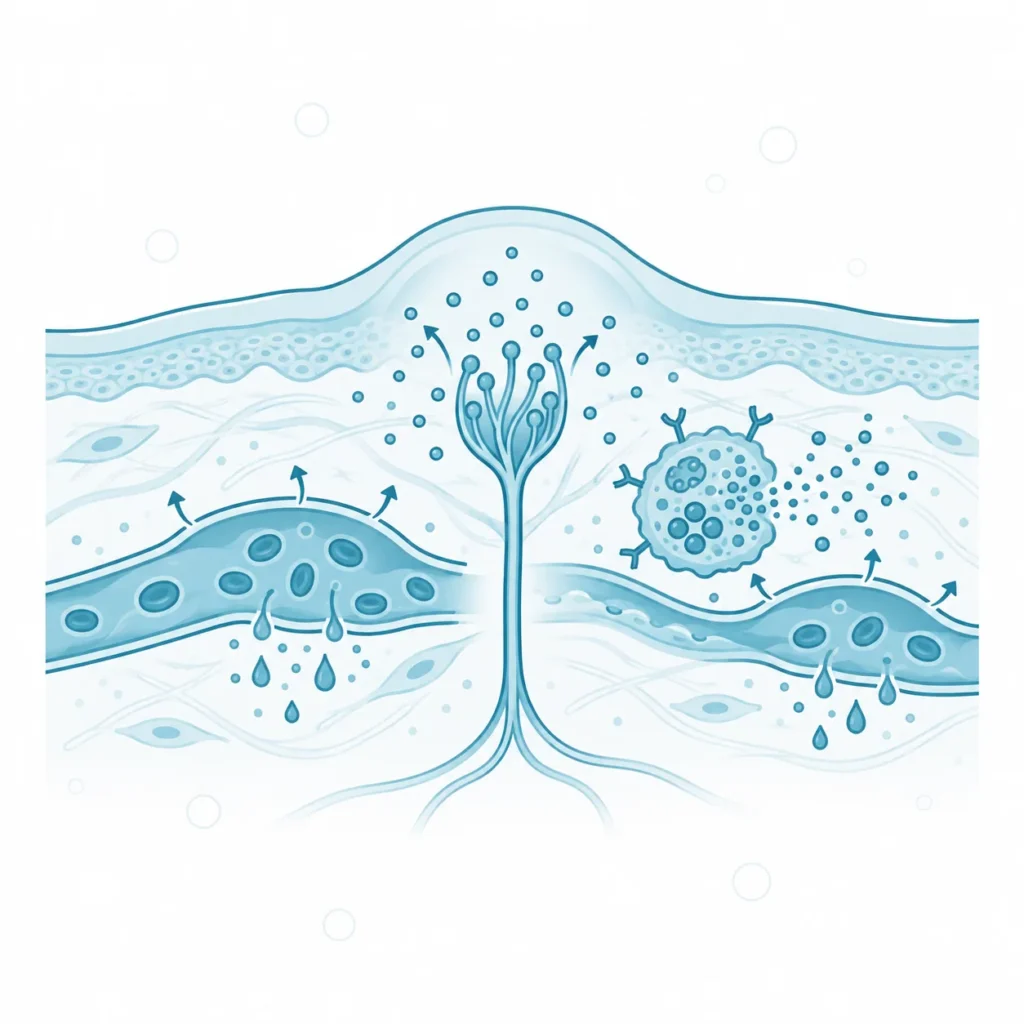
Zapalenie neurogenne to odczyn zapalny wywołany przez tachykininy uwalniane z zakończeń obwodowych włókien czuciowych [15]. U myszy pozbawionych genu prekursora tachykinin zapalenie neurogenne prawie nie występowało [15]. W oponach mózgowych substancja P rozszerza naczynia, zwiększa przenikanie białek osocza do tkanki, pobudza degranulację komórek tucznych i przyciąga komórki odpornościowe [20]. Działanie na komórki tuczne przebiega w dużej mierze przez receptor MRGPRX2, a uwolnione z nich cytokiny i chemokiny podtrzymują stan zapalny [19]. W mózgu po urazie substancja P ma według przeglądu Corrigan i współpracowników aktywować mikroglej i astrocyty oraz zwiększać przezkomórkowy transport białek osocza przez barierę krew–mózg [21]. Autorzy przedstawiają ten mechanizm jako hipotezę, która ma tłumaczyć, dlaczego leczenie skierowane wyłącznie przeciw klasycznemu zapaleniu nie przyniosło korzyści w badaniach klinicznych urazu mózgu [21]. Zapalenie neurogenne łączy więc bodziec czuciowy z odpowiedzią naczyń i komórek odpornościowych w miejscu, w którym bodziec zadziałał.
2.3.3. Odruch wymiotny
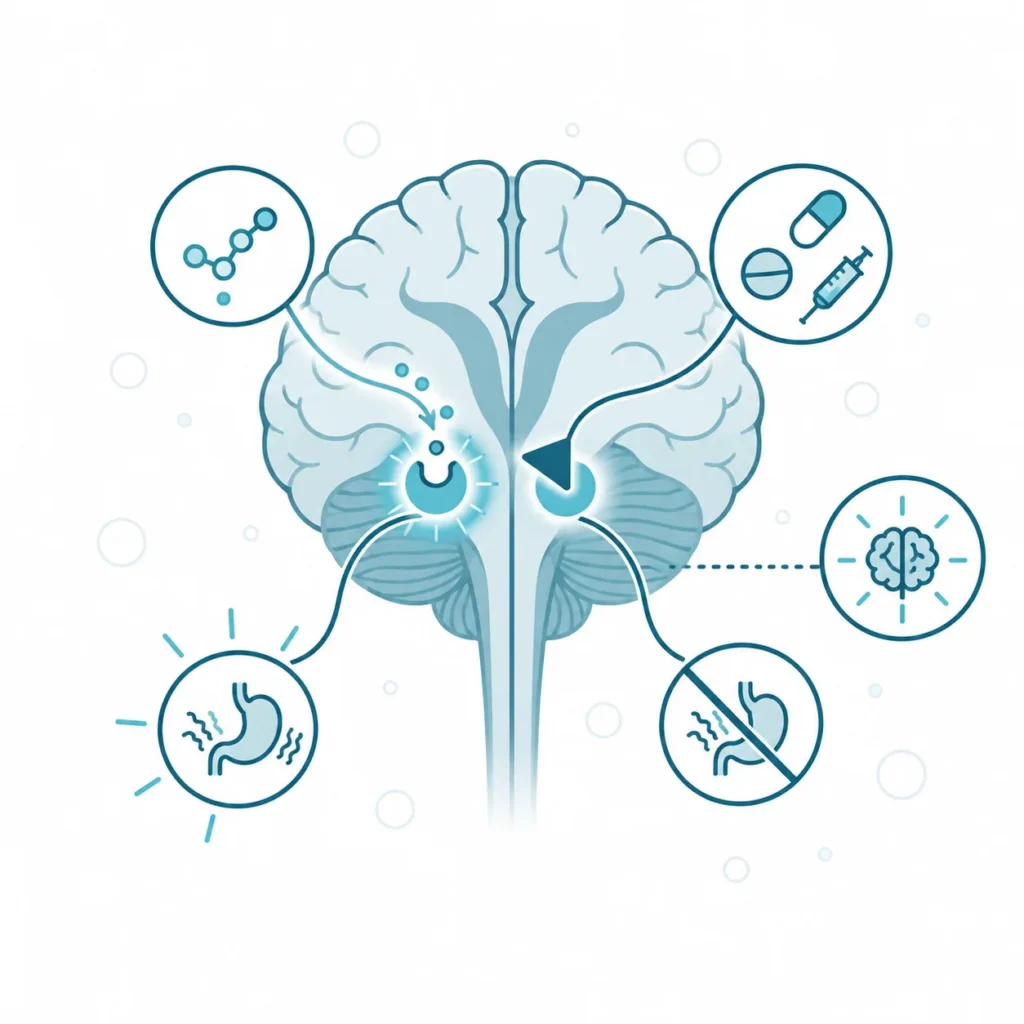
Wymioty są odruchem, który usuwa z przewodu pokarmowego substancje toksyczne, a jego ośrodki leżą w rdzeniu przedłużonym. Najważniejsze z nich to pole najdalsze, czyli okolica dna komory czwartej o przepuszczalnej barierze krew–mózg, oraz jądro pasma samotnego, które odbiera informacje z nerwu błędnego [22]. Po chemioterapii cisplatyną wymioty przebiegają dwufazowo [22]. Fazę ostrą wywołuje głównie serotonina uwalniana z komórek enterochromafinowych jelita i działająca na receptory 5-HT3, czyli jonotropowe receptory serotoninowe [22]. W fazie późnej rośnie udział substancji P, która pobudza receptory NK1 w polu najdalszym i jądrze pasma samotnego [22]. Według tego samego przeglądu oba przekaźniki działają jednak w nakładających się okresach, a nie ściśle po sobie [22]. Podział na fazy wyjaśnia, dlaczego blokada receptora NK1 uzupełnia blokadę receptora 5-HT3, a nie ją zastępuje.
2.3.4. Odpowiedź na stres i lęk
Substancja P uczestniczy w odpowiedzi na stres emocjonalny, co pokazały badania uwalniania peptydu w mózgu zwierząt. U szczurów unieruchomienie zwiększało uwalnianie substancji P w jądrze przyśrodkowym ciała migdałowatego o około 150%, a w jądrze środkowym go nie zmieniało [17]. Łagodniejszy bodziec stresowy podnosił uwalnianie przejściowo, o około 40% [17]. Antagonista receptora NK1 podany do jądra przyśrodkowego znosił nasilenie zachowań lękowych po stresie, choć u zwierząt niepoddanych stresowi nie działał przeciwlękowo [17]. Myszy bez receptora NK1 słabiej rozwijały analgezję wywołaną stresem i słabiej reagowały agresją na wtargnięcie na ich terytorium [5]. U ludzi z zespołem stresu pourazowego stężenie substancji P w płynie mózgowo-rdzeniowym wzrosło o 169% po 10 minutach od rozpoczęcia nagrania przypominającego uraz, a po nagraniu obojętnym się nie zmieniło [23]. Wyniki te wskazują, że substancja P należy do mediatorów adaptacyjnej odpowiedzi na stres, szczególnie w ciele migdałowatym.
2.3.5. Świąd
Substancja P jest jednym z mediatorów świądu, czyli nieprzyjemnego odczucia skłaniającego do drapania, w przewlekłych chorobach zapalnych skóry [10]. Peptyd działa tu na styku trzech rodzajów komórek: zakończeń nerwowych, komórek odpornościowych i komórek skóry [10]. Substancja P pobudza receptor NK1, ale jej fragmenty N-końcowe aktywują receptor MRGPRX2 na komórkach tucznych i nasilają ich degranulację, zapalenie neurogenne i świąd [10]. W skórze chorych z przewlekłym świądem zmienia się ekspresja i aktywność enzymów rozkładających substancję P [10]. Według przeglądu Waltera i Burckhardta zmiana ta przesuwa równowagę w stronę metabolitów, które same wywołują świąd [10]. Świąd zależny od substancji P nie musi więc ustępować po zablokowaniu samego receptora NK1.
2.3.6. Czynność mięśni gładkich
Substancję P rozpoznano pierwotnie jako cząsteczkę działającą na naczynia, gruczoły i mięśnie gładkie, zanim poznano jej rolę w układzie nerwowym. Pierwszym opisanym działaniem było obniżenie ciśnienia krwi przez wyciągi tkankowe [11]. Peptyd wyizolowany w 1970 roku oczyszczano na podstawie zdolności do pobudzania wydzielania śliny [12]. Tachykininy kurczą mięśnie gładkie i pobudzają wydzielanie nabłonkowe w przewodzie pokarmowym, drogach oddechowych i drogach moczowo-płciowych [2]. Te działania łączą się w przewodzie pokarmowym z regulacją motoryki i wydzielania w ścianie jelita [2]. Zaburzenia tej regulacji wiązano z czynnościowymi chorobami jelita i pęcherza moczowego [2]. Przez działanie na mięśnie gładkie i nabłonki substancja P wpływa więc na narządy, które nie należą do układu bólowego.
2.4. Inaktywacja i wydalanie
Działanie substancji P wygaszają dwa procesy: rozkład peptydu przez peptydazy błonowe i usunięcie receptora z powierzchni komórki [9, 18]. Dwie peptydazy rozkładające substancję P opisano szczegółowo na enzymach oczyszczonych z ludzkiej nerki [9]. Neprylizyna, czyli obojętna endopeptydaza, przecina substancję P w trzech miejscach: między glutaminą 6 a fenyloalaniną 7, między fenyloalaninami 7 i 8 oraz między glicyną 9 a leucyną 10 [9]. Enzym konwertujący angiotensynę (ang. angiotensin-converting enzyme, ACE), znany z przekształcania angiotensyny I w angiotensynę II, odcina od C-końca substancji P tripeptyd albo dipeptyd [9]. Kaptopryl, lek z grupy inhibitorów tego enzymu, hamował tę reakcję in vitro [9].
Cięcia między fenyloalaniną 7 a leucyną 10 przerywają wspólny motyw C-końcowy, który musi wniknąć w głąb receptora NK1, aby go aktywować [7, 9]. Takie cięcie znosi działanie peptydu na ten receptor. Cięcie przed fenyloalaniną 7 pozostawia natomiast motyw nienaruszony we fragmencie C-końcowym. Fragmenty C-końcowe zachowują powinowactwo do receptora NK1, ale sygnalizują przez niego inaczej niż cały peptyd, a fragmenty N-końcowe mogą pobudzać receptor MRGPRX2 [7, 10]. Rozkład substancji P nie jest więc prostym wyłączeniem sygnału, lecz zmienia jego rodzaj. Drugi proces, endocytoza receptora NK1 po pobudzeniu, ogranicza liczbę receptorów dostępnych na powierzchni neuronu dla kolejnych cząsteczek peptydu [18].
3. Zaburzenia i modyfikacja
3.1. Zaburzenia stężenia i dostępności
Zaburzenia stężenia substancji P opisano dotąd w dwóch rodzajach badań: w modelach zwierzęcych z wyłączonym genem i w pomiarach u chorych. Myszy pozbawione receptora NK1 były zdrowe i płodne, więc brak tego szlaku nie zaburzał u nich rozwoju ani rozrodu [5]. Myszy bez genu prekursora tachykinin traciły natomiast prawie całkowicie zapalenie neurogenne i słabiej reagowały na ból umiarkowany i silny [15]. Skutki wyłączenia genu dotyczyły więc przede wszystkim odpowiedzi na silne bodźce, a nie podstawowych czynności organizmu.
Podwyższone stężenie substancji P stwierdzano natomiast w płynie mózgowo-rdzeniowym chorych z kilkoma zaburzeniami, w których dominuje ból albo stres. W badaniu 32 chorych z fibromialgią i 30 osób zdrowych stężenie substancji P w płynie mózgowo-rdzeniowym było u chorych trzykrotnie wyższe [24]. Korelowało ono jednak tylko słabo z tkliwością stwierdzaną w badaniu, więc nie wyjaśniało objawów w całości [24]. Chorzy na depresję i chorzy z zespołem stresu pourazowego, nieprzyjmujący leków, mieli wyższe wyjściowe stężenie substancji P w płynie mózgowo-rdzeniowym niż osoby zdrowe [23].
Oba badania porównywały chorych z osobami zdrowymi w jednym punkcie czasowym, więc pokazują współwystępowanie podwyższonego stężenia z chorobą, a nie jego przyczynowy udział. Stężenie peptydu w płynie mózgowo-rdzeniowym nie wskazuje też, w której okolicy mózgu albo rdzenia substancja P była uwalniana. Geracioti i współpracownicy uznali swoje wyniki za przesłankę, że ośrodkowa substancja P uczestniczy zarówno w depresji, jak i w zespole stresu pourazowego [23].
3.2. Rola substancji P w patogenezie chorób
Udział substancji P w chorobach sprawdzano głównie za pomocą leków blokujących receptor NK1, czyli antagonistów tego receptora. Takie badanie jest testem hipotezy: jeśli peptyd jest ogniwem mechanizmu choroby, jego zablokowanie zmniejsza objawy. Wynik pozytywny potwierdza udział receptora NK1, a wynik negatywny podważa go albo wskazuje na drogę z pominięciem tego receptora.
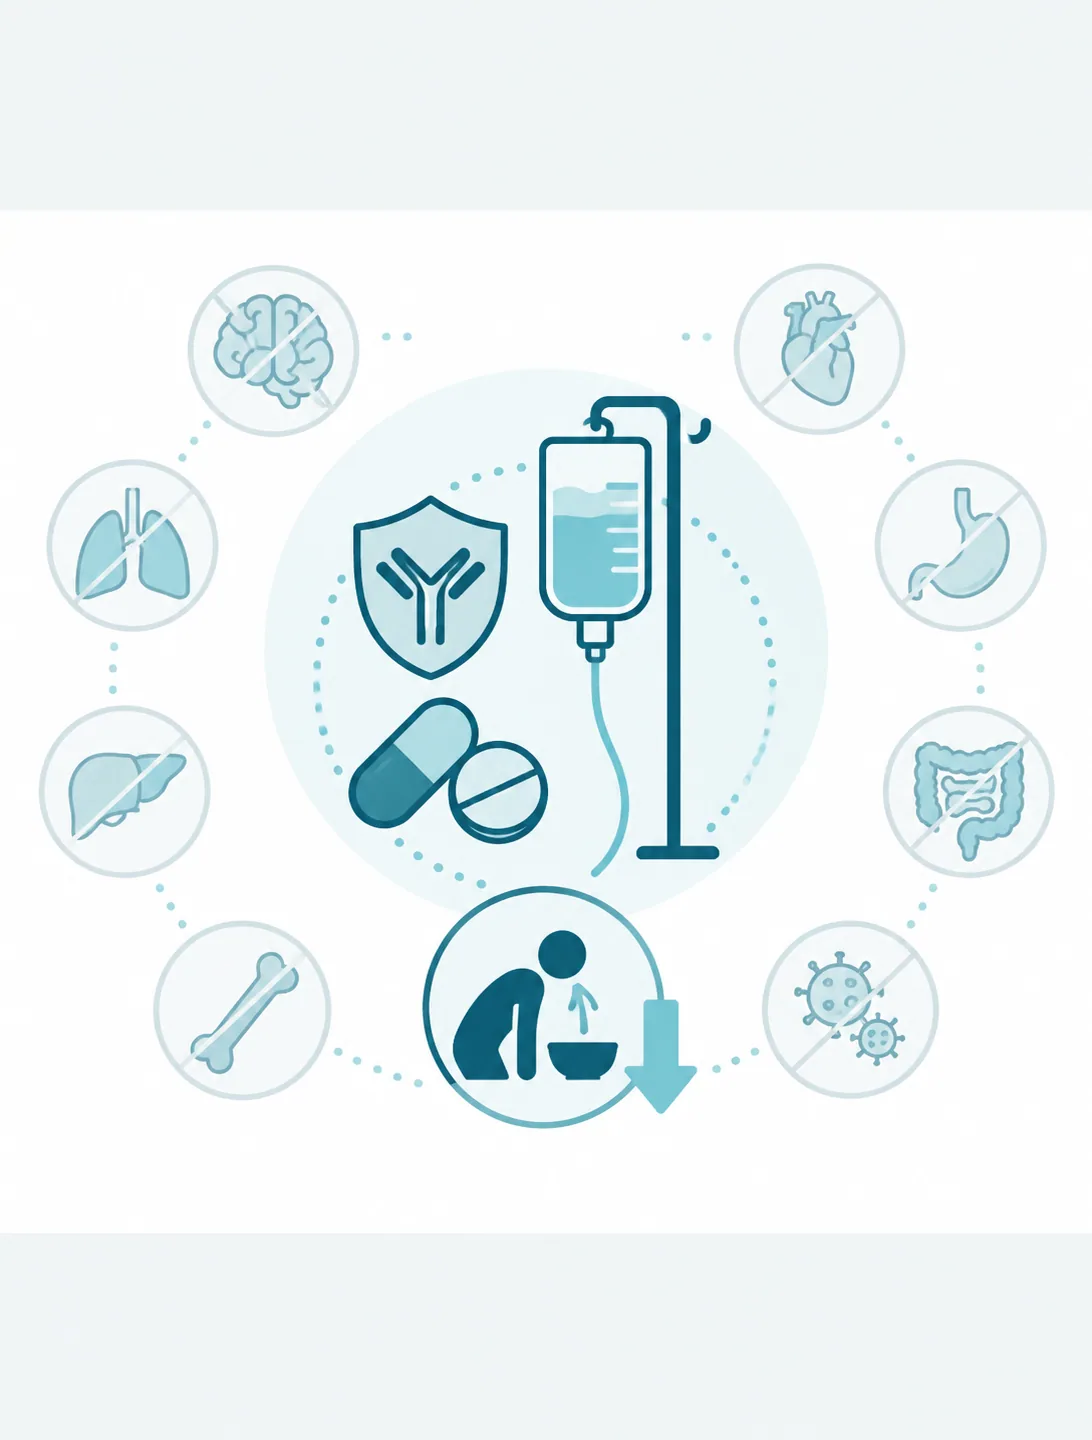
W nudnościach i wymiotach po chemioterapii hipoteza się potwierdziła. W przeglądzie systematycznym Cochrane z 2021 roku przeanalizowano 73 badania z randomizacją obejmujące 25 275 dorosłych otrzymujących chemioterapię silnie wymiotną [25]. Wszystkie porównywane schematy łączyły antagonistę receptora NK1 z antagonistą receptora 5-HT3 i glikokortykosteroidem [25]. Przy połączeniu aprepitantu z granisetronem całkowitą kontrolę wymiotów w ciągu pięciu dni od chemioterapii uzyskiwało około 704 na 1000 chorych [25]. W metaanalizie 23 badań z randomizacją obejmującej 7956 chorych schemat trójlekowy z aprepitantem zwiększał odsetek pełnej odpowiedzi w fazie ostrej, późnej i w całym okresie obserwacji [26]. Nudności zmniejszały się w fazie późnej i w całym okresie, ale nie w fazie ostrej [26]. Chorzy otrzymujący aprepitant częściej zgłaszali zmęczenie i czkawkę, a rzadziej zaparcia [26]. Przy chemioterapii umiarkowanie wymiotnej przegląd Cochrane nie wykazał przewagi schematów z antagonistą NK1 nad schematami z samym antagonistą receptora 5-HT3 [25].
W depresji wyniki okazały się sprzeczne. W 1998 roku Kramer i współpracownicy opisali badanie z randomizacją u chorych z umiarkowaną i ciężką depresją, w którym antagonista receptora NK1 oznaczony jako MK-869, czyli aprepitant, działał przeciwdepresyjnie wyraźniej niż placebo [16]. W badaniach przedklinicznych tej samej pracy lek nie wpływał na układy monoamin tak jak klasyczne leki przeciwdepresyjne, co sugerowało nowy mechanizm działania [16]. Pięć badań III fazy z randomizacją, po około 150 chorych w każdej grupie, nie potwierdziło jednak przewagi aprepitantu nad placebo [27]. W tych samych badaniach paroksetyna, użyta jako lek porównawczy, okazała się skuteczna [27]. Badanie pozytonowej tomografii emisyjnej u zdrowych ochotników wykazało, że stosowane schematy podawania aprepitantu utrzymywały wysoką blokadę receptorów NK1 w mózgu [27]. Brak efektu nie wynikał więc z niedostatecznej blokady receptora, a koncepcja antagonizmu NK1 jako mechanizmu przeciwdepresyjnego nie znalazła potwierdzenia [27].
W bólu przewlekłym antagoniści receptora NK1 nie wykazali skuteczności w badaniach klinicznych różnych zespołów bólowych [28]. U zwierząt leki te zmniejszały reakcje na ból wzmocniony zapaleniem albo uszkodzeniem nerwu, lecz słabo wpływały na ból podstawowy [28]. Według Hilla taki stopień blokady czuciowej wystarcza do zmiany zachowania zwierzęcia, ale nie do klinicznego zniesienia bólu u człowieka [28]. W migrenie antagoniści receptora NK1 także nie przewyższyli placebo [20]. Przegląd z 2025 roku wskazuje jednak, że część tych badań miała zbyt małe grupy i nieoptymalne punkty końcowe [20]. Według tego przeglądu dożylny wlew substancji P w badaniu z randomizacją wywoływał u zdrowych dorosłych ból głowy i rozszerzenie tętnic [20].
W świądzie przewlekłym wyniki są niejednolite. W badaniu z randomizacją APREPRU u 58 chorych ze świerzbiączką guzkową aprepitant nie różnił się od placebo w żadnym ocenianym parametrze [29]. W badaniu II fazy z randomizacją u 128 chorych z tą samą chorobą serlopitant, inny antagonista receptora NK1, zmniejszał nasilenie świądu bardziej niż placebo [30]. Walter i Burckhardt tłumaczą niejednolitość wyników tym, że część działań substancji P i jej fragmentów w skórze przebiega przez receptor MRGPRX2, a nie przez receptor NK1 [10].
Zestawienie porównuje wyniki blokady receptora NK1 w czterech wskazaniach.
| Wskazanie | Rodzaj dowodu | Wynik blokady receptora NK1 |
| Wymioty po chemioterapii silnie wymiotnej | przegląd systematyczny Cochrane, metaanaliza [25, 26] | skuteczne w schematach skojarzonych |
| Depresja | jedno badanie z randomizacją, pięć badań III fazy [16, 27] | wynik wstępny niepotwierdzony |
| Ból przewlekły i migrena | badania kliniczne, przeglądy [20, 28] | brak przewagi nad placebo |
| Świąd w świerzbiączce guzkowej | dwa badania z randomizacją [29, 30] | wyniki sprzeczne |
Jedynym wskazaniem z potwierdzoną skutecznością są więc wymioty po chemioterapii, a w pozostałych chorobach udział receptora NK1 pozostaje niepotwierdzony albo sporny [2]. Według Steinhoffa i współpracowników rozbieżność między skutecznością antagonistów w modelach zwierzęcych a wynikami u ludzi wymaga lepiej przewidujących modeli doświadczalnych i staranniej zaprojektowanych badań klinicznych [2].
3.3. Czynniki wpływające na stan i czynność
Stan układu substancji P zależy od czynników niemodyfikowalnych, takich jak rodzaj komórki i wybór transkryptu genu TAC1, oraz od czynników zmiennych, takich jak aktywność peptydaz i obciążenie stresem. Proporcja transkryptów kodujących samą substancję P albo substancję P z neurokininą A różni się między tkankami, więc różne narządy wytwarzają różny zestaw tachykinin [14]. Ta cecha jest ustalona przez program ekspresji genu w danej tkance i nie podlega znanej modyfikacji zewnętrznej.
Czynnikiem zmiennym jest aktywność enzymów rozkładających peptyd. Neprylizyna i enzym konwertujący angiotensynę skracają czas działania substancji P w tkankach, a kaptopryl hamował rozkład peptydu przez ten drugi enzym w badaniu in vitro [9]. Z mechanizmu wynika, że leki hamujące te peptydazy mogą wydłużać działanie substancji P, ale przytoczona praca oceniała rozkład peptydu in vitro, a nie jego stężenie u ludzi [9]. W przewlekłych chorobach skóry przebiegających ze świądem zmienia się ekspresja i aktywność enzymów rozkładających substancję P, co według przeglądu Waltera i Burckhardta przesuwa równowagę w stronę pruritogennych metabolitów peptydu [10].
Osobnym czynnikiem jest zawartość peptydu w zakończeniach czuciowych, na którą wpływa pobudzanie kanału TRPV1 (ang. transient receptor potential vanilloid 1), czyli receptora wrażliwego na kapsaicynę. Dawne wyjaśnienie przeciwbólowego działania kapsaicyny opierało się na wyczerpaniu zapasów substancji P w zakończeniach nerwowych [31]. Według przeglądu Ananda i Bleya wyczerpanie substancji P okazało się jednak tylko zjawiskiem towarzyszącym, a nie przyczyną ulgi w bólu [31]. Działanie kapsaicyny autorzy opisują jako odczynnościowe wyłączenie włókien nociceptywnych, na które składają się przejściowa utrata potencjału błonowego, zaburzony transport czynników troficznych i odwracalne wycofanie zakończeń nerwowych ze skóry [31]. Zawartość substancji P w zakończeniach czuciowych nie jest więc samodzielnym punktem uchwytu leczenia, lecz jednym ze wskaźników stanu tych włókien.
Czynnikiem fizjologicznym jest obciążenie stresem, które zwiększa uwalnianie substancji P w ciele migdałowatym [17]. Ten mechanizm opisano u zwierząt, a u ludzi odpowiada mu wzrost stężenia peptydu w płynie mózgowo-rdzeniowym podczas prowokacji objawów zespołu stresu pourazowego [17, 23].
4. Uwagi praktyczne
4.1. Jak to zbadać
Oznaczanie substancji P należy do metod badawczych, a nie do rutynowej diagnostyki. Peptyd mierzy się w osoczu, w surowicy oraz w płynie mózgowo-rdzeniowym, najczęściej metodami immunologicznymi albo spektrometrią mas [1, 8]. Pomiar obwodowy napotyka dwie przeszkody. Pierwszą jest sam sposób przygotowania i oznaczenia próbki, który silnie wpływa na wynik. Badanie porównawcze metod ujawniło, że ekstrakcja peptydu przed oznaczeniem i wybór metody analitycznej dawały istotnie różne wartości, co tłumaczy rozbieżność wyników w piśmiennictwie [1].
Drugą przeszkodą jest swoistość oznaczenia. Komercyjne testy immunologiczne nie zawsze odróżniają substancję P od pokrewnej hemokininy 1 ani od jej własnych fragmentów [8]. W oznaczeniu spektrometrycznym osocza zdrowych ochotników nienaruszona substancja P była niewykrywalna [8]. Oznaczono natomiast jej nieaktywny analog z wolną grupą karboksylową, w stężeniach od 202,5 do 1024,1 pg/ml [8]. Autorzy uznali ten wynik za przesłankę, że wcześniejsze oznaczenia immunologiczne mogły mierzyć także produkty rozkładu peptydu [8].
Stężenie obwodowe nie odzwierciedla przy tym przekaźnictwa w ośrodkowym układzie nerwowym, bo substancja P działa lokalnie i jest szybko rozkładana w tkankach [9]. Pomiar w płynie mózgowo-rdzeniowym jest bliższy ośrodkowemu uwalnianiu i w badaniach wykazywał podwyższone wartości w fibromialgii, depresji i zespole stresu pourazowego, ale wymaga nakłucia lędźwiowego i pozostaje narzędziem badawczym [23, 24]. Wynik oznaczenia nie jest podstawą rozpoznania żadnej choroby i służy wyłącznie badaniom mechanizmów.
4.2. Na co warto zwrócić uwagę
Najczęstszym nieporozumieniem wokół substancji P jest traktowanie jej jako głównego przekaźnika bólu, którego zablokowanie znosiłoby ból. Obraz z badań jest inny. U myszy pozbawionych receptora NK1 albo prekursora tachykinin zanika wzmacnianie i stopniowanie silnego bólu, a odczuwanie bólu łagodnego i ostrego pozostaje [5, 15]. Antagoniści receptora NK1 nie wykazali skuteczności przeciwbólowej w badaniach klinicznych bólu przewlekłego [28]. Substancja P wzmacnia więc i modeluje sygnał bólowy, zamiast go przewodzić, i to rozróżnienie tłumaczy, dlaczego jej blokada zawiodła jako lek przeciwbólowy.
Drugim źródłem nieporozumień jest przenoszenie obiecujących wyników wczesnych badań na późniejsze. Wstępne badanie z randomizacją wskazywało na działanie przeciwdepresyjne antagonisty receptora NK1, ale pięć badań III fazy tego nie potwierdziło, mimo udokumentowanej trwałej blokady receptora w mózgu [16, 27]. W świerzbiączce guzkowej jedno badanie z randomizacją nie wykazało przewagi aprepitantu nad placebo, a inne wykazało przewagę serlopitantu [29, 30]. Pojedynczy pozytywny wynik nie przesądza więc o skuteczności, dopóki nie potwierdzą go większe badania.
Trzecią kwestią jest zakres, w jakim antagonista receptora NK1 w ogóle może znieść działanie substancji P. Część jej działań, zwłaszcza na komórki tuczne w zapaleniu neurogennym i w świądzie, przebiega przez receptor MRGPRX2, a nie przez receptor NK1 [10, 19]. Lek blokujący receptor NK1 nie obejmuje tej drogi. Fragmenty powstające przy rozkładzie peptydu zachowują ponadto aktywność wobec obu receptorów [10]. Z tych powodów blokada jednego receptora nie jest równoznaczna z wyłączeniem całego układu tachykininowego.
Jedynym wskazaniem, w którym antagoniści receptora NK1 mają ugruntowaną pozycję, są nudności i wymioty po chemioterapii, i tylko w połączeniu z antagonistą receptora 5-HT3 i glikokortykosteroidem [25]. Substancje te są lekami, a decyzja o ich zastosowaniu należy do lekarza prowadzącego leczenie.