
1. Charakterystyka enzymu
1.1. Definicja i przynależność
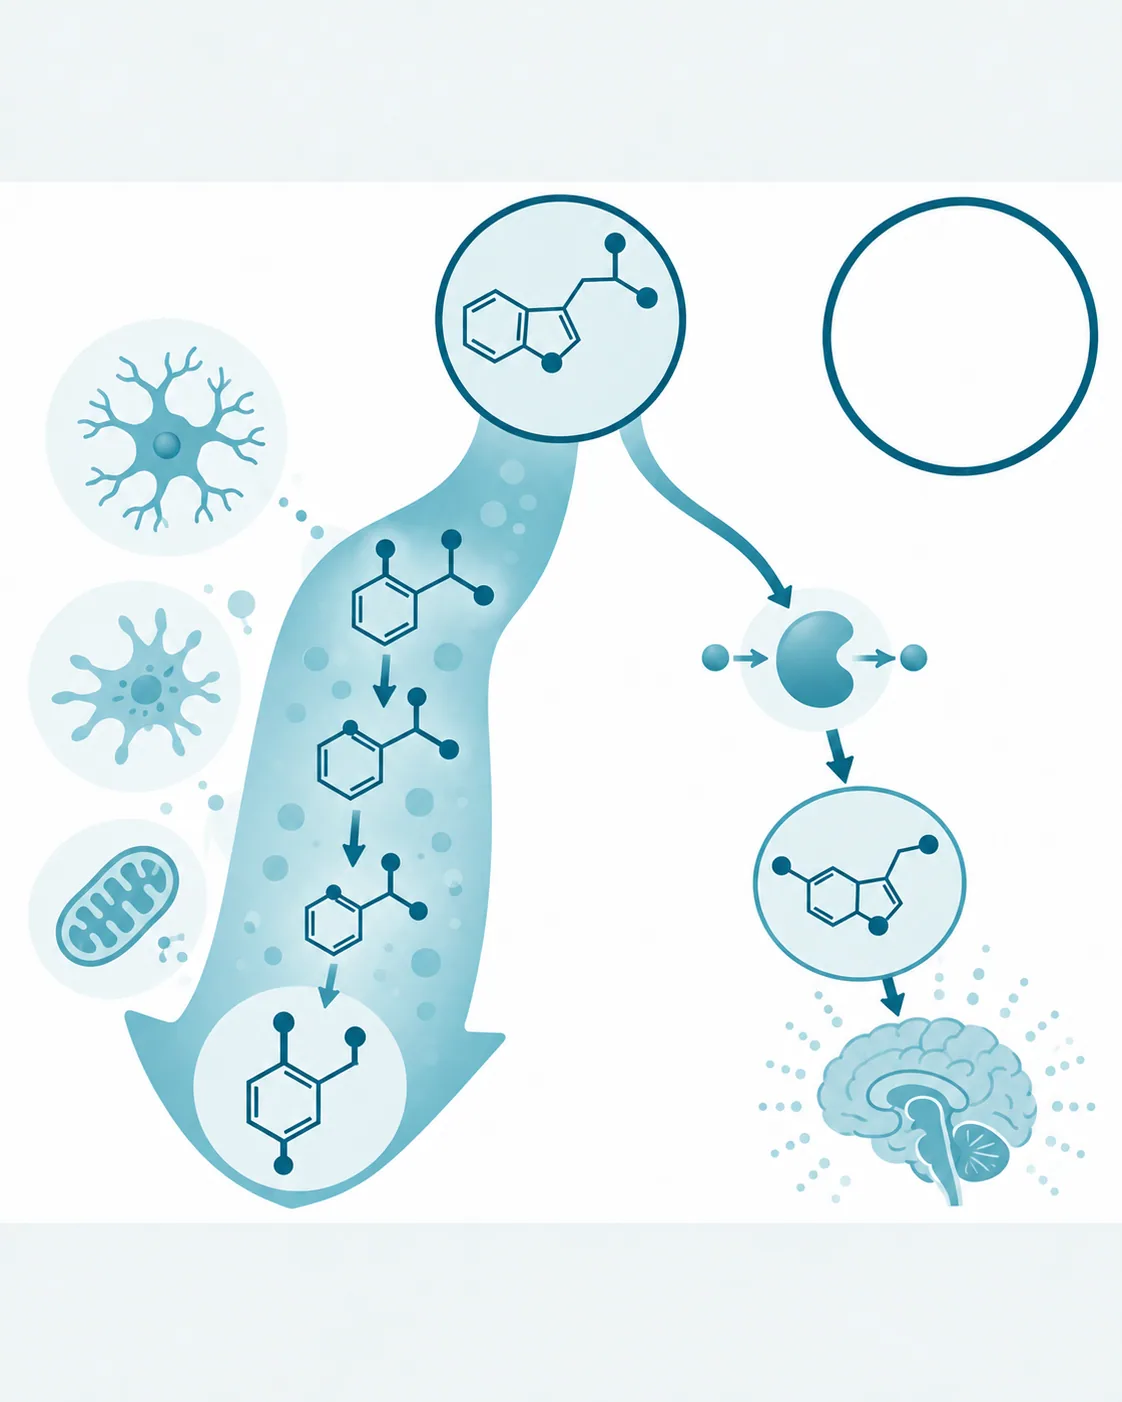
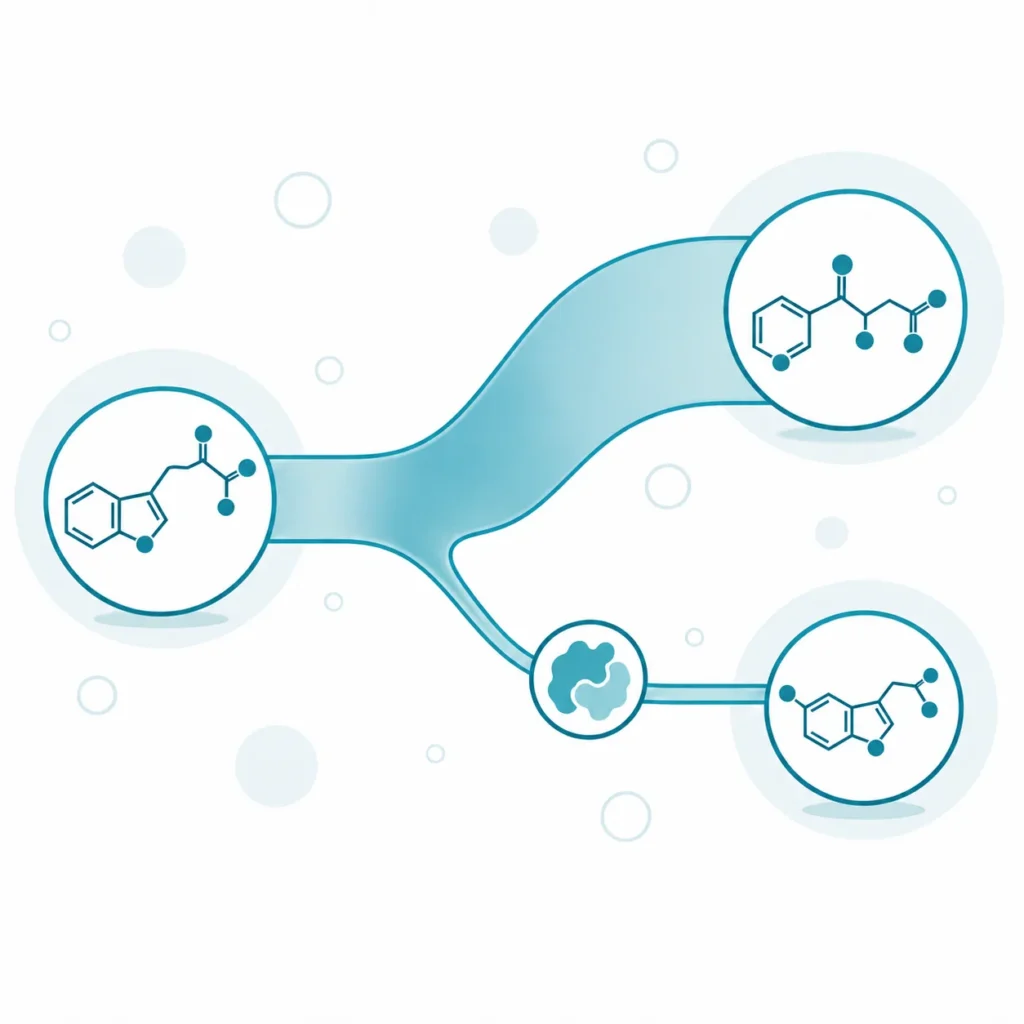
Hydroksylaza tryptofanu (ang. tryptophan hydroxylase, TPH) to enzym z grupy monooksygenaz, który przyłącza grupę hydroksylową do pierścienia indolowego L-tryptofanu i przekształca ten aminokwas w 5-hydroksytryptofan [1, 2]. Reakcja ta otwiera dwuetapowy szlak syntezy serotoniny i wyznacza jego tempo [2]. Do pracy enzym potrzebuje tlenu cząsteczkowego, jonu żelaza niezwiązanego z hemem oraz tetrahydrobiopteryny (BH4), czyli kofaktora pterynowego dostarczającego elektronów do aktywacji tlenu [1]. Bez tego kofaktora reakcja nie przebiega, dlatego synteza serotoniny zależy również od szlaku wytwarzania BH4 [1].
Enzym przynależy do rodziny hydroksylaz aminokwasów aromatycznych, w której towarzyszą mu hydroksylaza fenyloalaninowa i hydroksylaza tyrozynowa [1]. Wszystkie trzy mają w centrum aktywnym żelazo niehemowe i prowadzą hydroksylację według wspólnego mechanizmu katalizy [1]. Różni je substrat i produkt, a przez to szlak, w którym pracują. Hydroksylaza fenyloalaninowa przekształca fenyloalaninę w tyrozynę, hydroksylaza tyrozynowa otwiera szlak katecholamin, a hydroksylaza tryptofanu szlak serotoninowy [1]. Pokrewieństwo tych enzymów sięga także budowy: każdy z nich ma domenę regulatorową na końcu aminowym i domenę katalityczną z żelazem [1].
Nazwa bywa mylona z nazwą dekarboksylazy aminokwasów aromatycznych, czyli enzymu drugiego etapu szlaku. Dekarboksylaza odłącza od 5-hydroksytryptofanu grupę karboksylową i wytwarza serotoninę, a jej kofaktorem jest fosforan pirydoksalu, nie BH4 [3]. Kryterium różnicującym jest rodzaj reakcji: hydroksylaza przyłącza tlen do pierścienia, dekarboksylaza usuwa grupę karboksylową z łańcucha bocznego [3]. Drugim źródłem nieporozumień jest liczba pojedyncza w nazwie. U człowieka hydroksylazę tryptofanu kodują dwa osobne geny, TPH1 na chromosomie 11 i TPH2 na chromosomie 12, a zgodność sekwencji obu białek wynosi 71% [4].
Pojęcie obejmuje więc dwa białka, ich warianty powstające z alternatywnego składania mRNA oraz ich formy ufosforylowane w domenie regulatorowej [5, 6]. Nie obejmuje dalszych enzymów szlaku, które przekształcają 5-hydroksytryptofan w serotoninę, a serotoninę w melatoninę [3]. Ilość serotoniny wytwarzanej w mózgu i na obwodzie zależy od aktywności dwóch izoenzymów TPH [2]. Z tego powodu enzym stał się punktem uchwytu leku hamującego wytwarzanie serotoniny przez guzy neuroendokrynne [2].
1.2. Budowa i podjednostki
Hydroksylaza tryptofanu 2 działa jako tetramer, czyli białko złożone z czterech podjednostek [7]. Każda podjednostka ma domenę regulatorową na końcu aminowym i domenę katalityczną z żelazem w centrum aktywnym [1]. Strukturę ludzkiej TPH2 odtworzono metodą kriomikroskopii elektronowej, czyli obrazowania zamrożonych cząsteczek w mikroskopie elektronowym, z rozdzielczością 3,0 Å [7]. Domeny regulatorowe łączą się w tej strukturze parami, a obrazy pojedynczych cząsteczek przemawiają za ich ruchomością i za równowagą między postacią monomeryczną i dimeryczną [8].
Domena regulatorowa wiąże aminokwas, który nie jest substratem reakcji. W badaniu metodą magnetycznego rezonansu jądrowego, wykonanym na skróconym wariancie domeny regulatorowej ludzkiej TPH2, L-fenyloalanina wiązała się z nią lepiej niż L-tryptofan [8]. Autorzy tej pracy zaznaczają, że mechanizm regulacji TPH2 pozostaje poznany słabo, a opis struktury jest jego pierwszym krokiem [8]. Dotychczasowe dane strukturalne pochodzą przy tym z białek rekombinowanych, często skróconych, więc przenoszenie ich na enzym w neuronie wymaga ostrożności [8].
Dwa izoenzymy różnią się nie tylko sekwencją, ale i właściwościami fizykochemicznymi. W pracy porównującej oba ludzkie białka wytworzone w bakteriach TPH2 była lepiej rozpuszczalna niż TPH1, miała większą masę cząsteczkową i inne parametry kinetyczne [4]. Wydajność katalityczna TPH2 wobec fenyloalaniny była mniejsza niż wydajność TPH1 wobec tego samego aminokwasu [4]. Oba enzymy ulegały fosforylacji przez kinazę białkową A, lecz TPH2 była fosforylowana na serynie 19, czyli w miejscu nieobecnym w TPH1 [4]. Różnice te mają następstwo praktyczne, ponieważ wyniki uzyskane na enzymie obwodowym nie opisują enzymu neuronalnego.
Zmienność samego białka TPH2 powstaje także po przepisaniu genu na mRNA. W materiale pośmiertnym z ciała migdałowatego wykryto dwa warianty składania, oznaczone TPH2a i TPH2b, oraz edycję prekursorowego mRNA obu wariantów [5]. W liniach komórkowych wariant TPH2B miał wyższą aktywność niż wariant TPH2A, a edycja mRNA obniżała aktywność obu postaci enzymu [5]. Ilość czynnego enzymu w neuronie zależy więc nie tylko od liczby cząsteczek mRNA, ale też od tego, który wariant powstaje i czy jego matryca została zmieniona.
1.3. Rozmieszczenie tkankowe i komórkowe
Każdy z dwóch izoenzymów hydroksylazy tryptofanu pracuje w innym miejscu organizmu i zaopatruje inną pulę serotoniny. TPH1 występuje w komórkach enterochromafinowych jelita, w szyszynce, w śledzionie i w grasicy [9]. Serotonina wytworzona w jelicie trafia do krwi i gromadzi się w płytkach krwi, które uwalniają ją w miejscu swojej aktywacji [2]. W szyszynce ten sam enzym dostarcza serotoniny do dalszych reakcji, w których powstaje melatonina [9]. TPH2 występuje w neuronach pnia mózgu, przede wszystkim w jądrach szwu, i zaopatruje układ serotoninergiczny ośrodkowego układu nerwowego [9].
Obie pule rozdziela bariera krew-mózg, nieprzepuszczalna dla samej serotoniny [2]. Przekaźnik wytworzony na obwodzie nie dociera więc do mózgu, a przekaźnik wytworzony w neuronach nie zasila puli krążącej. Z tego podziału wynika osobna regulacja obu układów i osobny zestaw ich funkcji [9]. Wynika z niego także cel farmakologiczny, bo inhibitor nieprzechodzący przez barierę hamuje wytwarzanie serotoniny tylko na obwodzie [10].
Wybiórczość tkankowa izoenzymów jest na tyle ścisła, że usunięcie jednego genu nie zostaje wyrównane przez drugi. W wynikach wstępnych z myszy pozbawionych genu Tph2 neurony jąder szwu nie zawierały serotoniny, a morfologia tych neuronów i rozkład ich włókien pozostały niezmienione [11]. W mózgu dorosłych myszy z indukowanym wyłączeniem tego genu nie stwierdzono wyrównawczego wzrostu ekspresji Tph1 [12]. Dane te pochodzą z myszy, a u człowieka ekspresję TPH2 w pniu mózgu opisano w pracy przeglądowej [9]. Powstanie neuronów serotoninergicznych nie zależy zatem od samej serotoniny, choć ich czynność przekaźnikowa zależy od niej w znacznym stopniu [11].
| Kryterium | TPH1 | TPH2 |
| Gen i chromosom | TPH1, chromosom 11 | TPH2, chromosom 12 |
| Miejsce działania | komórki enterochromafinowe jelita, szyszynka, śledziona, grasica | neurony pnia mózgu, głównie jądra szwu |
| Zaopatrywana pula serotoniny | krążąca, magazynowana w płytkach krwi | ośrodkowa, uwalniana w synapsach |
| Fosforylacja przez kinazę białkową A | bez udziału seryny 19, bo białko tej reszty nie zawiera | seryna 19 i seryna 104 |
| Punkt uchwytu leku | telotristat etylu w zespole rakowiaka | izoenzym omijany przez projektowane inhibitory |
Zestawienie pokazuje, że o różnicy między izoenzymami decyduje miejsce ekspresji genu, a nie odmienna reakcja chemiczna [9, 4, 13].
1.4. Rys historyczny
Przez kilka dekad u kręgowców opisywano tylko jeden gen hydroksylazy tryptofanu i przyjmowano, że jedno białko zaopatruje w serotoninę i mózg, i tkanki obwodowe [9]. Obraz ten komplikowały rozbieżne pomiary właściwości częściowo oczyszczonych preparatów enzymu, pochodzących z różnych tkanek [9]. Rozstrzygnięcie przyniosło wyłączenie znanego genu u myszy. Walther i współpracownicy stwierdzili w 2003 roku, że takie zwierzęta miały niedobór serotoniny na obwodzie i w szyszynce, a w pniu mózgu jej stężenie było prawie prawidłowe [9]. Wynik ten wskazał na istnienie drugiego enzymu, którego autorzy poszukali w genomach i znaleźli jako gen TPH2 u człowieka, myszy i szczura [14, 9]. Gen dotychczas znany otrzymał wtedy nazwę TPH1 [9]. Rozbieżne dane z przeszłości stały się po tym odkryciu spójne, bo dotyczyły dwóch różnych białek [9]. Od tej pory układ serotoninowy opisuje się jako dwa układy regulowane niezależnie i spełniające odrębne zadania [9].

2. Działanie molekularne
2.1. Reakcja katalizowana – substraty, produkty, kofaktory
Hydroksylaza tryptofanu przyłącza grupę hydroksylową do pierścienia indolowego L-tryptofanu, w pozycji piątej tego pierścienia, i wytwarza 5-hydroksytryptofan [2]. Reakcja zużywa poza substratem trzy składniki: tlen cząsteczkowy, tetrahydrobiopterynę i jon żelaza w stanie zredukowanym [1]. W centrum aktywnym żelazo wiąże cząsteczkę tlenu, a kofaktor pterynowy dostarcza elektronów, dzięki którym tlen zostaje rozszczepiony [1]. Jeden atom tlenu trafia do pierścienia substratu, a drugi utlenia kofaktor, który komórka musi następnie odtworzyć do postaci czynnej [1]. Tetrahydrobiopteryna jest zatem w tej reakcji współsubstratem zużywanym w każdym cyklu, nie zaś trwałym elementem enzymu [1].
Produkt reakcji nie gromadzi się w komórce, ponieważ wchodzi od razu w drugi etap szlaku. Dekarboksylaza aminokwasów aromatycznych odłącza od 5-hydroksytryptofanu grupę karboksylową i wytwarza serotoninę [3]. Ten drugi etap przebiega szybko, więc o ilości powstającej serotoniny decyduje tempo reakcji pierwszej [2]. Znaczenie samego ustawienia centrum aktywnego widać w projektowaniu leków. Inhibitory z grupy pochodnych ksantyny wiążą się jednocześnie w miejscu kofaktora pterynowego i w miejscu substratu, a dodatkowo chelatują katalityczne żelazo [13]. Enzym przyjmuje też fenyloalaninę, choć substratem preferowanym pozostaje tryptofan [4]. Wydajność katalityczna wobec fenyloalaniny jest przy tym dla TPH2 mniejsza niż dla TPH1, co sugeruje, że enzym neuronalny jest wobec substratu bardziej wybiórczy [4]. Fenyloalanina ma dla TPH2 drugą rolę, bo wiąże się z jej domeną regulatorową lepiej niż tryptofan [8]. Centrum aktywne i domena regulatorowa rozpoznają więc ten sam aminokwas w dwóch różnych celach, a następstwem jest możliwość regulowania enzymu przez cząsteczki niebędące jego substratem.
2.2. Kinetyka i regulacja aktywności
Hydroksylaza tryptofanu pracuje w neuronie przy stężeniu substratu niższym od tego, które nasyca jej centrum aktywne. Tempo syntezy serotoniny jest przez to ograniczone dostępnością tryptofanu, ale tylko w neuronach pnia mózgu, w których działa TPH2 [15]. Na obwodzie oraz w tkankach z TPH1 synteza najprawdopodobniej nie jest ograniczona podażą aminokwasu [15]. Z nienasycenia enzymu wynika zależność, której nie ma w szlaku katecholamin w tym samym stopniu: wzrost stężenia tryptofanu w mózgu przyspiesza wytwarzanie serotoniny [16]. Dostępność tryptofanu jest więc pierwszym regulatorem tej reakcji, a jego pula zależy od podaży z pożywieniem i od transportu przez barierę krew-mózg [16].
Drugim regulatorem jest przyłączanie reszt fosforanowych do domeny regulatorowej. Kinaza białkowa A fosforylowała ludzką TPH2 do stechiometrii dwóch moli fosforanu na mol podjednostki, a kinaza zależna od wapnia i kalmoduliny tylko do stechiometrii 0,2 [6]. Obie kinazy modyfikowały serynę 19, a kinaza białkowa A dodatkowo serynę 104 [6]. Fosforylacja przez kinazę białkową A zwiększała aktywność oczyszczonego enzymu średnio o 30%, a badania enzymów zmutowanych wskazały serynę 19 jako miejsce odpowiedzialne za ten wzrost [6]. W komórkach ludzkiej linii nerkowej seryna 19 była ufosforylowana w do 50% cząsteczek, a podanie forskoliny, czyli związku podnoszącego stężenie cyklicznego AMP, zwiększało zarówno fosforylację, jak i aktywność [6]. W układach doświadczalnych podniesienie stężenia cyklicznego AMP przekładało się zatem na zwiększoną aktywność enzymu.
Przyłączony fosforan zmienia nie tylko aktywność, ale i los cząsteczki enzymu. Ufosforylowana przez kinazę białkową A TPH2 wiązała z dużym powinowactwem białka 14-3-3, czyli białka adaptorowe rozpoznające ufosforylowane reszty seryny [6]. Powstanie takiego kompleksu dodatkowo zwiększało trwałość i aktywność enzymu [6]. Białka 14-3-3 mogą więc utrwalać skutek sygnału kinazowego, zamiast jedynie go przekazywać [6]. Osobnym czynnikiem jest trwałość samego białka, która dla wariantów zmienionych punktowo bywa mniejsza niż dla postaci prawidłowej [17].
Wszystkie te dane pochodzą z białek rekombinowanych i z linii komórkowych, więc opisują zdolność enzymu do reakcji na sygnał, nie jej udział w warunkach fizjologicznych [6]. Autorzy pracy nad strukturą TPH2 wprost stwierdzają, że mechanizm regulacji tego izoenzymu pozostaje niewyjaśniony [8]. Tempo syntezy serotoniny w neuronie wyznaczają więc łącznie trzy wielkości: stężenie tryptofanu, stan fosforylacji enzymu i dostępność tetrahydrobiopteryny [15, 6, 1].
2.3. Miejsce w szlaku i skutki zmiany aktywności
Hydroksylaza tryptofanu stoi na początku krótkiego szlaku, w którym z aminokwasu powstaje przekaźnik, a w szyszynce także hormon. Pierwszym krokiem jest hydroksylacja tryptofanu do 5-hydroksytryptofanu, drugim dekarboksylacja tego związku do serotoniny [3]. W szyszynce serotonina ulega dalej acetylacji do N-acetyloserotoniny, a następnie metylacji do melatoniny [18]. Ten sam enzym otwiera więc dwa ciągi reakcji o różnych produktach końcowych, rozdzielone miejscem, w którym pracuje.
L-tryptofan → (TPH) → 5-hydroksytryptofan → (dekarboksylaza aminokwasów aromatycznych) → serotonina → (w szyszynce) → N-acetyloserotonina → melatonina
Szlak serotoninowy zużywa jednak tylko niewielką część dostępnego tryptofanu. Około 95% aminokwasu pochodzącego z pożywienia ulega rozkładowi na szlaku kynureninowym, z czego około 90% w wątrobie [19]. Pierwszy etap tego rozkładu katalizują dwa enzymy o odmiennej regulacji: wątrobowa dioksygenaza tryptofanowa 2,3, indukowana glikokortykosteroidami, oraz pozawątrobowa dioksygenaza indoloaminowa 2,3, indukowana interferonem gamma i innymi cytokinami [19]. Przewlekły stan zapalny i przewlekły stres mogą więc przesuwać podział puli tryptofanu w stronę kynureniny, co zmniejsza ilość substratu pozostającą dla hydroksylazy tryptofanu [15]. Enzym nie konkuruje przy tym z dioksygenazami o te same cząsteczki w jednym kompartmencie, lecz dostaje resztę puli po ich działaniu.
Zmiana aktywności enzymu przenosi się na całą zawartość szlaku, bo żaden dalszy etap nie wytwarza serotoniny inną drogą. U myszy z mutacją obniżającą czynność TPH2 stężenie serotoniny zewnątrzkomórkowej było niższe, a stężenie kwasu 5-hydroksyindolooctowego, czyli głównego produktu rozkładu serotoniny, było w płynie mózgowo-rdzeniowym wyraźnie zmniejszone [20]. Od tej zależności jest jeden wyjątek, istotny dla interpretacji badań. Podany z zewnątrz 5-hydroksytryptofan wchodzi do szlaku za etapem hydroksylacji, więc zwiększa syntezę serotoniny bez udziału hydroksylazy tryptofanu [3]. Aktywność enzymu wyznacza zatem tempo szlaku wtedy, gdy komórka wytwarza 5-hydroksytryptofan sama.
2.4. Zmienność genetyczna i fenotypy metaboliczne
Gen TPH2 należy do genów najczęściej badanych w psychiatrii, a jego zmienność ma dwie postaci o różnym znaczeniu: rzadkie podstawienia aminokwasowe i częste polimorfizmy pojedynczego nukleotydu [21]. Najszerzej opisanym podstawieniem jest zamiana argininy 441 na histydynę, wywołana wariantem G1463A. Zhang i współpracownicy stwierdzili, że ludzka TPH2 z tym podstawieniem wytwarzała w komórkach linii PC12 około 80% mniej serotoniny niż postać prawidłowa [22]. W tej samej pracy wariant wykryto u dziewięciu z 87 chorych na depresję jednobiegunową i u trzech z 219 osób z grupy kontrolnej, a u 60 chorych na zaburzenie dwubiegunowe nie wystąpił [22].
Badania nad oczyszczonym białkiem pokazały, skąd bierze się ten ubytek czynności. Postać z histydyną w pozycji 441 miała obniżoną aktywność, mniejszą rozpuszczalność i mniejszą stabilność od postaci prawidłowej [17]. Inne podstawienie, zamiana proliny 449 na argininę, nie zmieniało szybkości maksymalnej ani rozpuszczalności, lecz obniżało stabilność cieplną enzymu [17]. Autorzy uznali wpływ obu zmian na trwałość i rozpuszczalność białka za ważniejszy niż ich wpływ na parametry kinetyczne [17]. Odpowiednik tego drugiego podstawienia u myszy, prolina 447 zamieniona na argininę, obniżał aktywność TPH2 w mózgu zwierząt dwukrotnie [23].
Losy pierwszego doniesienia pokazują, jak ostrożnie odczytuje się takie wyniki. Delorme i współpracownicy poszukali wariantu G1463A w 3188 niezależnych chromosomach osób z zaburzeniami afektywnymi, zaburzeniami ze spektrum autyzmu i zaburzeniem obsesyjno-kompulsyjnym oraz u osób zdrowych i nie znaleźli go u nikogo [24]. Jako wyjaśnienie rozbieżności autorzy wskazali błąd genotypowania w pracy pierwotnej [24]. Rzadki wariant o dużym wpływie na enzym pozostaje więc opisany, lecz jego udział w zachorowaniach nie został potwierdzony.
Częste polimorfizmy wywołują mniejsze skutki i są oceniane metodami zbiorczymi. W metaanalizie 27 prac obejmującej 74 polimorfizmy zależność od depresji w modelu efektów losowych zachował tylko wariant rs4570625, z ilorazem szans 0,83 i przedziałem ufności od 0,73 do 0,96 [25]. Przegląd systematyczny z metaanalizą objął 166 badań, 69 polimorfizmów i ponad 30 000 chorych, a najsilniejsze związki stwierdził dla zaburzeń nastroju, prób samobójczych i schizofrenii [21]. Autorzy tego przeglądu podkreślają małą wielkość efektów i nieznane znaczenie czynnościowe większości badanych wariantów [21].
| Rodzaj zmienności | Przykład | Następstwo dla białka |
| Rzadkie podstawienie aminokwasu | arginina 441 zamieniona na histydynę | mniejsza aktywność, rozpuszczalność i stabilność |
| Rzadkie podstawienie aminokwasu | prolina 449 zamieniona na argininę | zachowana szybkość maksymalna, mniejsza stabilność cieplna |
| Warianty składania mRNA | TPH2a i TPH2b | różna aktywność obu wariantów białka |
| Edycja prekursorowego mRNA | zmiany w obu wariantach składania | obniżenie aktywności enzymu |
| Częste polimorfizmy | rs4570625 i pokrewne | znaczenie czynnościowe w większości nieustalone |
Zmienność genu TPH2 zmienia zatem przede wszystkim ilość trwałego, czynnego enzymu, a nie sposób, w jaki enzym katalizuje reakcję [17, 5].
3. Znaczenie kliniczne
3.1. Następstwa zmiany aktywności
Następstwa obniżonej czynności hydroksylazy tryptofanu poznano głównie na myszach pozbawionych genu Tph2, bo u człowieka nie opisano choroby z całkowitym brakiem tego enzymu. Zwierzęta takie nie mają serotoniny w ośrodkowym układzie nerwowym, a jednak rodzą się i dożywają wieku dorosłego [26]. Połowa z nich ginie w pierwszych czterech tygodniach życia pozanatalnego, a te, które przeżywają, rosną wolniej od zwierząt kontrolnych [26]. Pomiary telemetryczne wykazały u nich dłuższy sen w fazie jasnej, stłumione oddychanie, zmienioną kontrolę temperatury ciała oraz obniżone ciśnienie tętnicze i częstotliwość rytmu serca w fazie ciemnej [26]. Samice były płodne i wytwarzały mleko, lecz ich opieka nad potomstwem była upośledzona, co pogarszało przeżycie młodych [26]. Brak ośrodkowej serotoniny nie uniemożliwia więc życia, ale zaburza regulację autonomiczną, wzrost i zachowania opiekuńcze.
Myszy z mutacją obniżającą aktywność enzymu, a nie znoszącą jej całkowicie, dały obraz łagodniejszy i bliższy badaniom psychiatrycznym. U zwierząt z podstawieniem odpowiadającym ludzkiemu wariantowi R441H stężenie serotoniny w mózgu było mniejsze o około 80%, a w testach oceniających zachowania zależne od serotoniny wyniki odbiegały od prawidłowych [27]. W tych samych zwierzętach doszło do aktywacji kinazy syntazy glikogenu 3 beta, a jej zahamowanie farmakologiczne albo genetyczne łagodziło zaburzenia zachowania [27]. W obserwacji myszy żyjących w grupie i w warunkach zbliżonych do naturalnych zwierzęta pozbawione TPH2 wykazywały cechy agresji patologicznej i rzadziej podejmowały zachowania komunikacyjne, zachowując przy tym prawidłowe skupianie się z innymi osobnikami [28]. Wyniki te pochodzą wyłącznie z myszy, a u człowieka odpowiadają im obserwacje osób z wariantami genu TPH2, o małej wielkości efektu [21].
Następstwa podwyższonego wytwarzania serotoniny dotyczą izoenzymu obwodowego i mają własną jednostkę kliniczną. Guzy neuroendokrynne wytwarzające serotoninę przez TPH1 wywołują zespół rakowiaka, w którym dominują biegunka i napadowe zaczerwienienie skóry [2]. Chorzy włączeni do badania nad inhibitorem enzymu mieli co najmniej cztery wypróżnienia na dobę mimo leczenia analogami somatostatyny [29]. Miarą obciążenia serotoniną jest w tej chorobie wydalanie kwasu 5-hydroksyindolooctowego z moczem, które zmniejsza się po zahamowaniu enzymu [29]. Dwukierunkowość tych obserwacji pokazuje, że ta sama reakcja chemiczna jest w mózgu warunkiem przekaźnictwa, a na obwodzie przy nadmiarze staje się źródłem objawów.
3.2. Udział hydroksylazy tryptofanu w chorobach
Hydroksylaza tryptofanu 2 jest badana w depresji od chwili wykrycia genu, ponieważ ogranicza tempo syntezy serotoniny w mózgu [21, 15]. Dane są jednak rozbieżne i wymagają przedstawienia z obu stron. Metaanalizy wariantów genu TPH2 stwierdzają związki z zaburzeniami nastroju przy małych wielkościach efektu i przy nieznanym znaczeniu czynnościowym większości wariantów [21, 25]. Doświadczalne obniżenie dostępności tryptofanu pozwala ocenić tę samą zależność od strony substratu. W metaanalizie badań z deplecją monoamin nastrój po deplecji tryptofanu nie obniżył się u osób zdrowych. U zdrowych z depresją w wywiadzie rodzinnym obniżył się niewiele, a u chorych w remisji nieprzyjmujących leków umiarkowanie [30]. U osób w remisji leczonych lekami serotoninergicznymi deplecja tryptofanu wywoływała nawrót objawów [30]. Autorzy tej metaanalizy uznali, że badania deplecyjne ujawniają cechę podatności, a nie dowodzą związku przyczynowego [30].
Przegląd parasolowy obejmujący główne obszary badań nad serotoniną w depresji nie znalazł spójnych dowodów na obniżenie jej stężenia lub czynności u chorych [31]. Jego autorzy odnotowali, że metaanaliza badań deplecyjnych nie wykazała efektu u większości zdrowych ochotników, a słaby efekt dotyczył osób z depresją w wywiadzie rodzinnym [31]. Udział enzymu w depresji pozostaje więc hipotezą opartą na wariantach genu i na modelach zwierzęcych, nie na wykazanym u chorych obniżeniu stężenia lub czynności serotoniny [31, 21].
Izoenzym obwodowy łączy się z chorobami poza układem nerwowym, w których serotonina z jelita działa jak hormon. Według przeglądu myszy pozbawione genu Tph1 były chronione przed zaburzeniami czynności płytek krwi oraz zapalnymi i włóknieniowymi chorobami jelita, trzustki, płuc i wątroby. Wskazuje to na udział serotoniny obwodowej w ich mechanizmach [2]. Najszerzej opisanym przykładem jest wpływ na kość. W badaniach na myszach białko LRP5 hamowało ekspresję Tph1 w komórkach enterochromafinowych dwunastnicy, a obniżenie stężenia serotoniny we krwi przywracało prawidłowe tworzenie kości u zwierząt pozbawionych tego białka [32]. Serotonina działała w tym modelu na osteoblasty przez receptor 5-HT1B i hamowała ich namnażanie [32]. Wniosek ten został jednak podważony w doświadczeniach, w których wprowadzenie zmian w genie Lrp5 wyłącznie w osteocytach odtwarzało fenotyp kostny, a zmiana wywołana tylko w kościach kończyn nie wpływała na kręgosłup [33]. Autorzy tej drugiej pracy wyprowadzili z tego wniosek o miejscowym działaniu LRP5 w kości [33]. Rola serotoniny jelitowej w regulacji masy kostnej pozostaje zatem sporna, a oba zestawy danych pochodzą z myszy [32, 33].
3.3. Punkt uchwytu leków
Hydroksylaza tryptofanu jest punktem uchwytu telotristatu etylu, czyli inhibitora hamującego wytwarzanie serotoniny poza mózgiem [2]. Lek ten jest dopuszczony do stosowania w leczeniu biegunki w zespole rakowiaka [2, 29]. Jego wybiórczość obwodowa wynika z braku przechodzenia przez barierę krew-mózg, dzięki czemu synteza serotoniny w neuronach pozostaje nienaruszona [10]. W badaniu z randomizacją i grupą placebo, obejmującym 135 chorych z zespołem rakowiaka niedostatecznie opanowanym analogami somatostatyny, różnica liczby wypróżnień na dobę wobec placebo wyniosła 0,81 i 0,69 w dwóch grupach otrzymujących lek [29]. Odpowiedź, określoną jako zmniejszenie liczby wypróżnień o co najmniej 30%, uzyskano u 20% chorych z grupy placebo oraz u 44% i 42% chorych z grup leczonych [29]. Wydalanie kwasu 5-hydroksyindolooctowego z moczem zmniejszyło się w obu grupach leczonych wobec placebo, a najczęstszymi działaniami niepożądanymi były łagodne nudności i bezobjawowy wzrost aktywności gamma-glutamylotransferazy [29].
Historycznie pierwszym inhibitorem enzymu był związek badawczy, nie lek. Para-chlorofenyloalanina, opisana w 1966 roku przez Koe i Weissmana, zubażała mózg zwierząt w serotoninę i stała się narzędziem do badania następstw tego zubożenia [34]. Tego samego związku używano później w badaniach nad zależnością nastroju od monoamin, obok deplecji dietetycznej [30]. Narzędzie badawcze i lek różnią się tu zakresem działania: pierwszy hamuje oba izoenzymy, drugi oszczędza izoenzym neuronalny [10].
Prace nad nowymi inhibitorami idą w stronę jeszcze ściślejszej wybiórczości. Pochodne ksantyny zaprojektowano tak, aby hamowały TPH1 na obwodzie i nie wiązały się z TPH2 w mózgu, a najlepszy związek z tej grupy zmniejszał stężenie serotoniny obwodowej i wzrost guzów jelita grubego w modelach przedklinicznych [13]. W badaniu wybiórczości ten sam związek hamował oba izoenzymy TPH znacznie silniej niż hydroksylazę fenyloalaninową i hydroksylazę tyrozynową, a w badaniu bezpieczeństwa u szczurów nie wpływał na przeżycie ani na masę ciała zwierząt [35]. Odwrotny kierunek badań dotyczy przywracania czynności enzymu zmienionego mutacją. Tetrahydrobiopteryna i jej najbliższy analog podnosiły termostabilność zmutowanej TPH2 z mózgu myszy, działając w badaniu in vitro jak chaperon farmakologiczny, czyli związek stabilizujący nieprawidłowo zwinięte białko [23]. Dwa kierunki farmakologii tego enzymu są zatem przeciwne: hamowanie izoenzymu obwodowego w chorobach z nadmiarem serotoniny i stabilizowanie izoenzymu neuronalnego przy jego nietrwałości.
3.4. Czynniki wpływające na aktywność
Aktywność hydroksylazy tryptofanu zależy od czynników wpisanych w genom komórki oraz od takich, które zmieniają się w ciągu godzin. Pierwszą grupę tworzą warianty genu TPH2 decydujące o trwałości białka, wariant składania mRNA oraz edycja matrycy obniżająca aktywność enzymu [17, 5]. Do tej samej grupy wchodzi też rodzaj izoenzymu, bo TPH1 i TPH2 różnią się rozpuszczalnością i parametrami kinetycznymi [4]. Tych cech organizm nie zmienia, a wyznaczają one pułap, do którego regulacja krótkoterminowa może podnieść tempo reakcji.
Czynnikiem zmiennym jest przede wszystkim dostępność substratu w komórkach, które zawierają TPH2. Tempo syntezy serotoniny w neuronach pnia mózgu jest ograniczone stężeniem tryptofanu, a stężenie to zależy od podaży aminokwasu z pożywieniem i od transportu przez barierę krew-mózg [15, 16]. Podaż tryptofanu nie przekłada się jednak wyłącznie na serotoninę ośrodkową, ponieważ ten sam aminokwas zasila wytwarzanie serotoniny w jelicie, syntezę melatoniny i szlak kynureninowy [16]. Drugim czynnikiem zmiennym jest podział puli tryptofanu między szlaki. Indukcja dioksygenazy indoloaminowej 2,3 przez cytokiny i dioksygenazy tryptofanowej 2,3 przez glikokortykosteroidy przesuwa aminokwas do szlaku kynureninowego i zmniejsza ilość substratu dla hydroksylazy tryptofanu [19]. Przewlekły stan zapalny i przewlekły stres mogą więc działać na enzym pośrednio, przez odebranie mu substratu [15].
Trzecim czynnikiem jest stan samego białka enzymu. W układach doświadczalnych wzrost stężenia cyklicznego AMP uruchamiał kinazę białkową A, która fosforylowała serynę 19 i podnosiła aktywność enzymu, a powstały kompleks z białkami 14-3-3 mógł ten efekt utrwalać [6]. Reakcja wymaga przy tym tetrahydrobiopteryny zużywanej w każdym cyklu oraz żelaza w stanie zredukowanym, więc stan gospodarki kofaktorowej współdecyduje o tempie syntezy [1].
Jeden czynnik tempo tej reakcji omija, zamiast je zmieniać. Podany 5-hydroksytryptofan wchodzi do szlaku za etapem hydroksylacji, więc zwiększa syntezę serotoniny niezależnie od aktywności enzymu i niezależnie od stanu jego fosforylacji [3]. O ilości serotoniny wytwarzanej przez komórkę decyduje zatem iloczyn trzech warunków: ilości czynnego enzymu, dostępności jego substratu oraz zasobu kofaktora [15, 6, 1].

4. Na co warto zwrócić uwagę
Nienasycenie hydroksylazy tryptofanu substratem bywa odczytywane jako zapowiedź prostej zależności między podażą aminokwasu a nastrojem. Zależność ta ma trzy ograniczenia, z których każde zawęża ją inaczej. Pierwsze jest anatomiczne, bo ograniczenie podażą dotyczy neuronów z TPH2, a nie tkanek obwodowych [15]. Drugie jest metaboliczne, ponieważ dostarczony tryptofan rozdziela się między szlak serotoninowy, szlak kynureninowy, syntezę melatoniny i wytwarzanie serotoniny w jelicie [16]. Trzecie jest kliniczne. Po obniżeniu dostępności tryptofanu nastrój nie zmieniał się u osób zdrowych, nieznacznie obniżał się u zdrowych z depresją w wywiadzie rodzinnym i umiarkowanie u chorych w remisji bez leków. U leczonych lekami serotoninergicznymi pojawiał się nawrót objawów [30]. Dla interpretacji wyników ma to jedno następstwo: ten sam eksperymentalny zabieg deplecji może nie dać żadnego efektu u jednej osoby i wywołać nawrót objawów u drugiej [30].
Drugie nieporozumienie dotyczy wariantu genu jako przyczyny choroby. Doniesienie o podstawieniu znoszącym większość czynności enzymu u chorych na depresję nie zostało potwierdzone w materiale wielokrotnie liczniejszym, a autorzy pracy weryfikującej wskazali błąd genotypowania albo warstwowanie populacji jako możliwe źródło pierwotnego wyniku [24]. Metaanalizy częstych polimorfizmów dają efekty małe i w większości bez ustalonego znaczenia czynnościowego [21]. Przegląd parasolowy dowodów nad serotoniną w depresji nie potwierdził przy tym samego założenia o jej obniżeniu u chorych [31]. Wariant genu TPH2 jest zatem czynnikiem podatności badanym w populacjach, nie rozpoznaniem stawianym u osoby.
Trzecie zastrzeżenie dotyczy przenoszenia danych między układami badawczymi. Myszy pozbawione TPH2 nie mają ośrodkowej serotoniny od życia zarodkowego, więc ich fenotyp obejmuje następstwa rozwojowe, a nie tylko brak przekaźnika u dorosłego zwierzęcia [26]. Regulację enzymu przez fosforylację opisano w białkach wytworzonych w bakteriach i w liniach komórkowych, a dane strukturalne pochodzą z wariantów skróconych [6, 8]. Nawet przy spójnych wynikach takich badań mechanizm regulacji TPH2 w neuronie pozostaje nieustalony, co autorzy prac strukturalnych stwierdzają wprost [8].
Czwarte zastrzeżenie dotyczy tego, czego z pomiarów obwodowych wyprowadzić się nie da. Aktywności hydroksylazy tryptofanu nie oznacza się u konkretnej osoby, a dostępne wskaźniki opisują serotoninę, nie enzym. Wydalanie kwasu 5-hydroksyindolooctowego z moczem odzwierciedla obciążenie serotoniną pochodzącą z izoenzymu obwodowego i służy w zespole rakowiaka [29]. Wskaźnik ten nie informuje o syntezie w neuronach, bo pule obwodowa i ośrodkowa są rozdzielone barierą nieprzepuszczalną dla serotoniny [2]. Z tego samego powodu lek hamujący izoenzym obwodowy nie zmienia przekaźnictwa serotoninowego w mózgu [10]. Rozpoznanie i leczenie chorób opisanych w tym tekście pozostaje zadaniem lekarza, a przedstawione wyniki badań nie zastępują porady medycznej.