1. Charakterystyka procesu
1.1. Definicja i zakres procesu
Sygnalizacja wapniowa (ang. calcium signalling) to proces przekazywania informacji wewnątrz komórki, w którym sygnałem jest przejściowy wzrost stężenia wolnych jonów wapnia (Ca²⁺) w cytozolu albo w wybranym przedziale komórki. Należy do układów przekazywania sygnałów wewnątrzkomórkowych, a sam jon wapnia pełni w nim rolę przekaźnika wtórnego, czyli cząsteczki przenoszącej wiadomość od receptora do białek wykonawczych [1, 2]. Wapń różni się od innych przekaźników wtórnych tym, że komórka go nie wytwarza ani nie rozkłada. Może jedynie zmieniać jego rozmieszczenie, przepuszczając jony przez kanały i przepompowując je z powrotem.
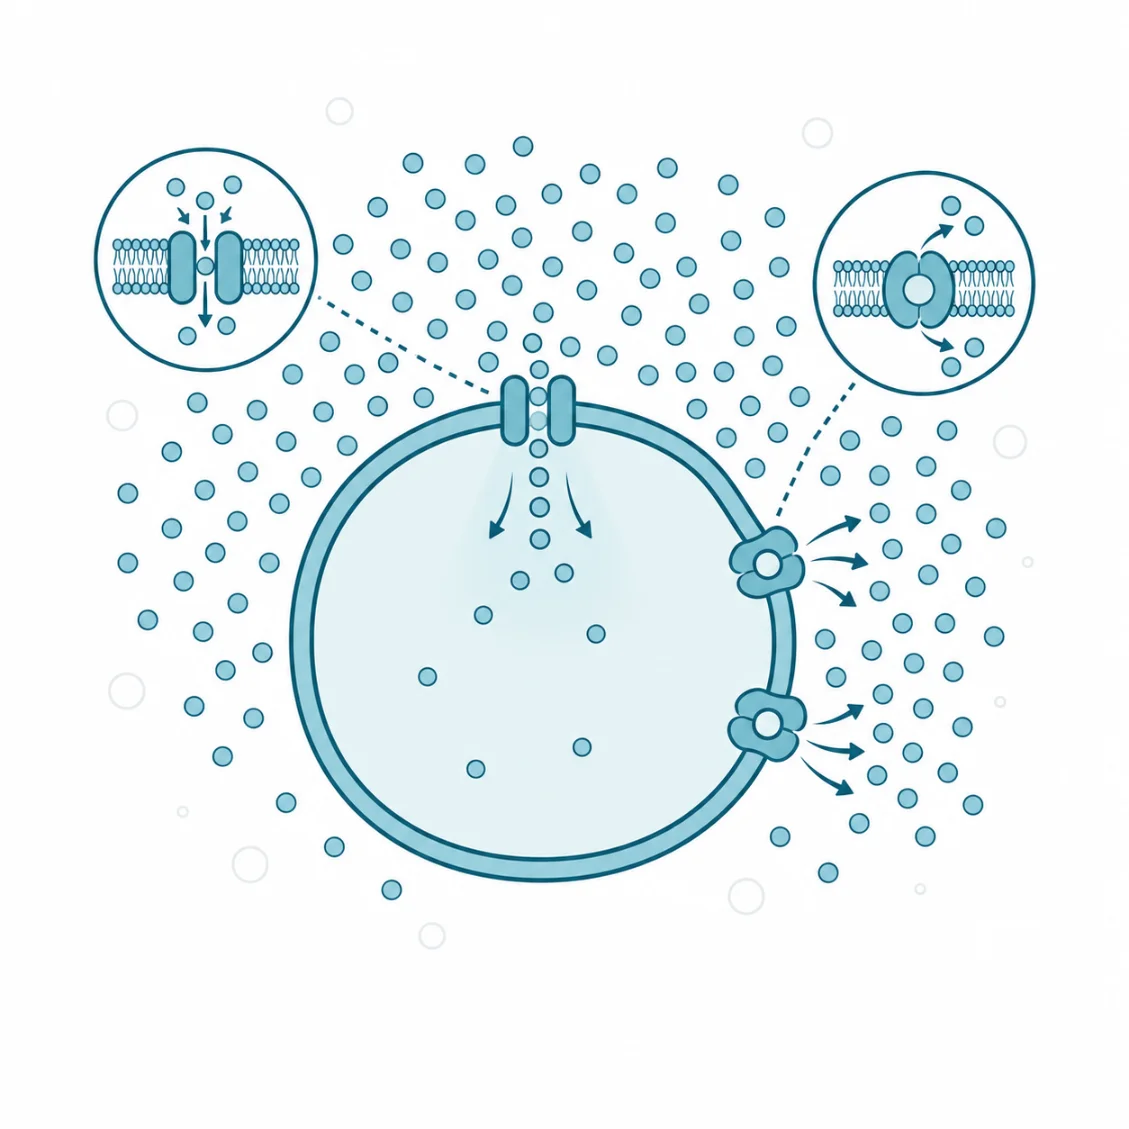
Warunkiem działania tego sygnału jest ogromna różnica stężeń. W spoczynku stężenie wolnego wapnia w cytozolu wynosi około 0,1–0,3 µM, podczas gdy na zewnątrz komórki sięga wartości milimolowych, co daje gradient rzędu 10 000-krotnego [3]. Jony wapnia wnikają więc do cytozolu zgodnie z gradientem elektrochemicznym, bez nakładu energii, gdy tylko otworzą się kanały [3]. Pompy wapniowe utrzymują stężenie podstawowe w zakresie około 100 nM, a sygnały wywołane pobudzeniem osiągają wartości mikromolowe [4].
Sygnalizację wapniową łatwo pomylić z gospodarką wapniową organizmu, choć są to dwa różne procesy. Gospodarka wapniowa utrzymuje stałe stężenie wapnia w osoczu. Czujnikiem jest w niej receptor wyczuwający wapń (ang. calcium-sensing receptor, CaSR), białko błony komórek przytarczyc, które reguluje wydzielanie parathormonu [5]. Parathormon działa na nerki i kości i przywraca prawidłowe stężenie wapnia we krwi [5]. W utrzymaniu tego stężenia uczestniczą też aktywna postać witaminy D i kalcytonina. Kryterium różnicującym jest skala: gospodarka wapniowa dotyczy płynów ustrojowych całego organizmu, a sygnał wapniowy powstaje w obrębie jednej komórki i wygasa, gdy komórka usunie wapń z cytozolu. Wapń zgromadzony w kościach jest z kolei budulcem, a nie nośnikiem informacji.
Zakres pojęcia obejmuje cały cykl sygnału: bodziec, wzrost stężenia wapnia, jego odczyt przez białka wiążące, odpowiedź komórki i powrót do stanu spoczynku. Receptor CaSR wchodzi do tego zakresu tylko jako punkt styku, bo wyczuwa wapń na zewnątrz komórki i sam uruchamia sygnały wewnątrzkomórkowe przez białka G [5, 6]. Znaczenie procesu wynika z jego uniwersalności. Ten sam jon steruje zapłodnieniem, podziałami komórek, rozwojem, uczeniem się i pamięcią, skurczem mięśni oraz wydzielaniem [1]. Nadmiar wapnia jest przy tym toksyczny, a wyjście sygnału poza jego zwykłe granice w przestrzeni i czasie może doprowadzić do śmierci komórki [1].
1.2. Umiejscowienie
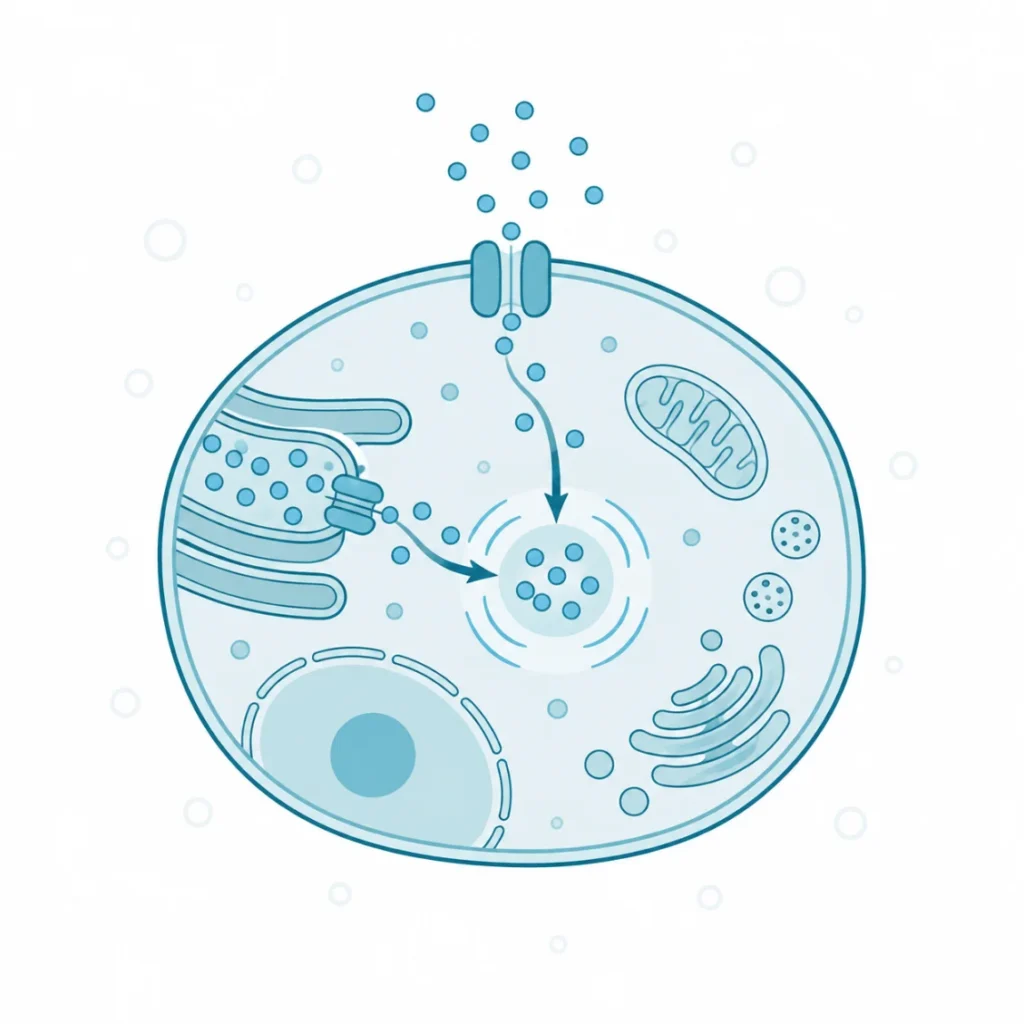
Sygnał wapniowy powstaje we wszystkich typach komórek, ale nie zawsze obejmuje całą komórkę. Może pozostać ograniczony do niewielkiego obszaru przy kanale albo rozejść się falą po całym cytozolu [7]. Komórka dysponuje przy tym kilkoma przedziałami, między którymi przesuwa jony wapnia.
Głównym magazynem wapnia jest siateczka śródplazmatyczna, a w mięśniach jej wyspecjalizowana postać, czyli siateczka sarkoplazmatyczna. Receptory trifosforanu inozytolu, kanały uwalniające wapń z siateczki, występują w niej we wszystkich typach komórek [8]. Pompy siateczki stale pobierają wapń z cytozolu kosztem energii, więc magazyn pozostaje wypełniony, a cytozol ubogi w wolne jony [3].
Mitochondria są drugim przedziałem, który aktywnie wychwytuje wapń. Ich wychwyt buforuje stężenie w cytozolu, a zarazem wpływa na metabolizm i przeżycie komórki [9]. Wapń wnika do macierzy mitochondrialnej przez uniporter mitochondrialny, kanał błony wewnętrznej [10]. Dzięki temu mitochondrium dopasowuje wytwarzanie energii do stopnia pobudzenia komórki [11].
Jądro komórkowe odbiera własny sygnał wapniowy. W neuronach wapń jądrowy przekazuje informację od synaps do jądra i steruje ekspresją genów, głównie przez czynnik transkrypcyjny CREB, czyli białko wiążące element odpowiedzi na cykliczny AMP [12].
Najmniejszym miejscem działania sygnału są tak zwane mikrodomeny, czyli obszary tuż przy kanale wapniowym albo przy miejscu uwalniania wapnia z magazynu. Białka efektorowe i ich substraty skupiają się właśnie tam, więc odpowiedź może powstać, zanim wapń rozejdzie się po komórce [13]. Lokalne, krótkie wzrosty stężenia sterują procesami szybkimi, a wolniejsze odpowiedzi wymagają powtarzanych, ogólnokomórkowych fal wapniowych [7].
Przedziały komórki różnią się rolą w sygnale i białkami, które przenoszą przez nie wapń.
| Przedział | Rola w sygnale | Białka przenoszące wapń |
| Cytozol | miejsce odczytu sygnału przez białka wiążące wapń | kanały, pompy i wymiennik błony komórkowej |
| Siateczka śródplazmatyczna i sarkoplazmatyczna | magazyn uwalniany na sygnał | kanały uwalniające i pompa wychwytująca wapń |
| Mitochondria | bufor i łącznik z wytwarzaniem energii | uniporter mitochondrialny |
| Jądro | sterowanie ekspresją genów | wapń napływający z cytozolu |
| Mikrodomena przy kanale | odpowiedź szybka i miejscowa | kanał błonowy lub kanał siateczki |
Umiejscowienie sygnału jest więc częścią jego treści, a ta sama liczba jonów wywołuje inną odpowiedź przy kanale synapsy, a inną w jądrze.
1.3. Rys historyczny
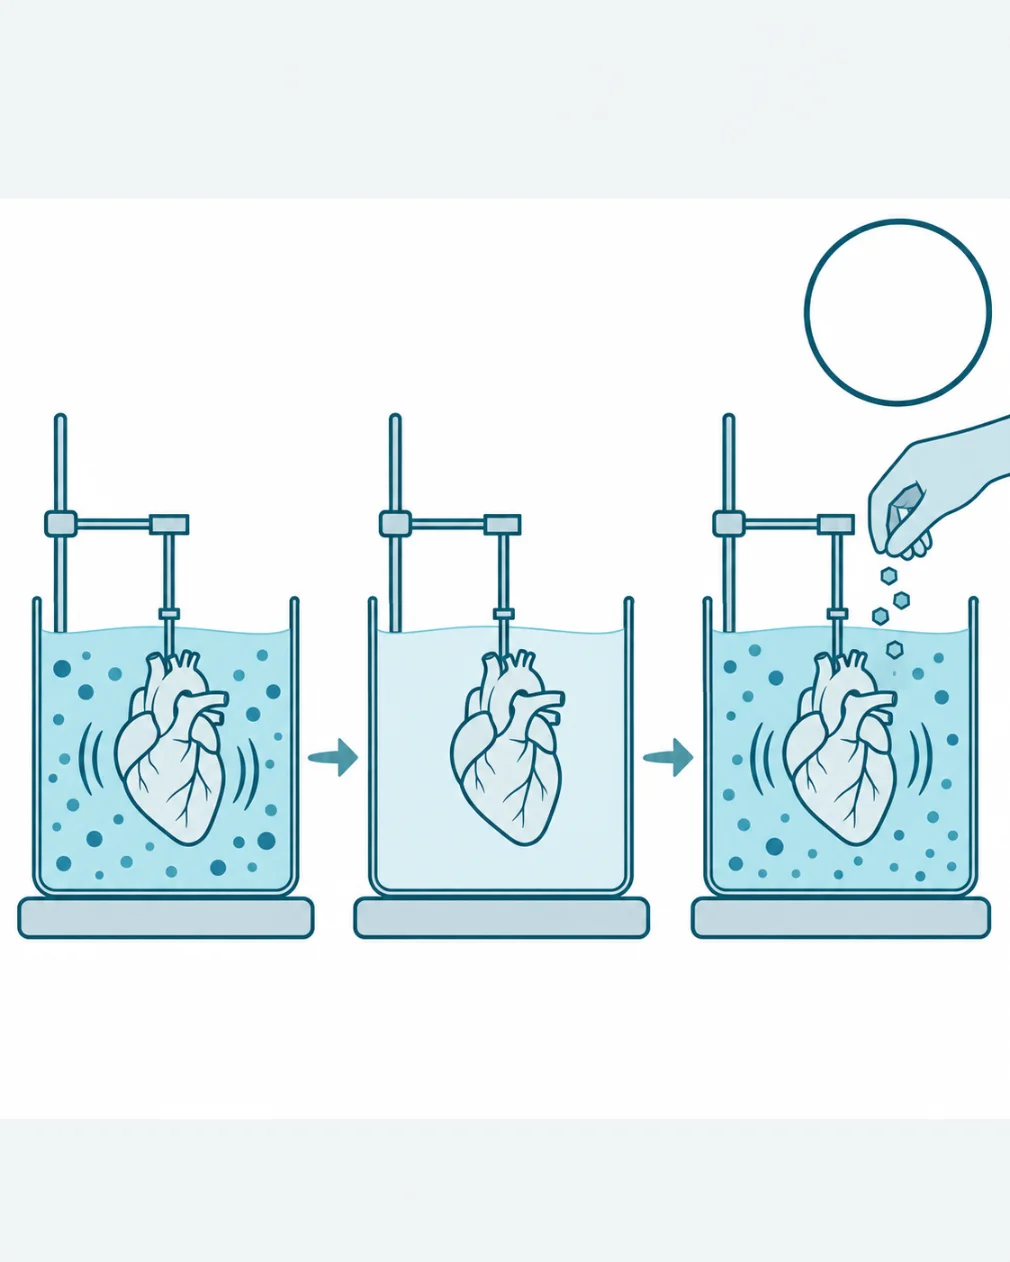
Do 1883 roku wapń uważano wyłącznie za składnik budulcowy, związany z kośćmi i zębami [14]. W tym roku Ringer badał izolowane serca zawieszone w roztworze soli przygotowanym na twardej londyńskiej wodzie wodociągowej [14, 15]. Po zastąpieniu jej wodą destylowaną skurcze słabły i po około 20 minutach ustawały, a przywracało je dopiero dodanie soli wapnia [14]. Odkrycie długo nie budziło zainteresowania. W 1940 roku Heilbrunn wywołał skurcz włókien mięśniowych żaby, podając sole wapnia na przecięte końce włókna, a nie na jego powierzchnię [14]. Wynik wskazywał, że wapń działa wewnątrz komórki.
Kolejnym rozstrzygnięciem było ustalenie, skąd pochodzi wapń uwalniany przez hormony i neuroprzekaźniki. W 1983 roku Streb, Irvine, Berridge i Schulz wykazali w komórkach pęcherzykowych trzustki szczura, że trifosforan inozytolu uwalnia wapń z magazynu niemitochondrialnego [16]. Był to ten sam magazyn, który opróżniała acetylocholina [16]. W 2000 roku Berridge i współpracownicy opisali zestaw białek sygnalizacji wapniowej, z którego każda komórka składa sygnały o różnym przebiegu w czasie i przestrzeni [1]. Ostatnim brakującym ogniwem był mechanizm napływu wapnia po opróżnieniu magazynów. W latach 2005–2006 zidentyfikowano jego czujnik, białko STIM1, oraz kanał błonowy Orai1 [17–20].
1.4. Warunki i bodźce uruchamiające
Sygnał wapniowy uruchamia każdy bodziec, który otwiera drogę jonom wapnia do cytozolu. Źródła są dwa: przestrzeń zewnątrzkomórkowa i magazyny wewnątrzkomórkowe. Rodzaj bodźca zależy od typu komórki i jej receptorów.
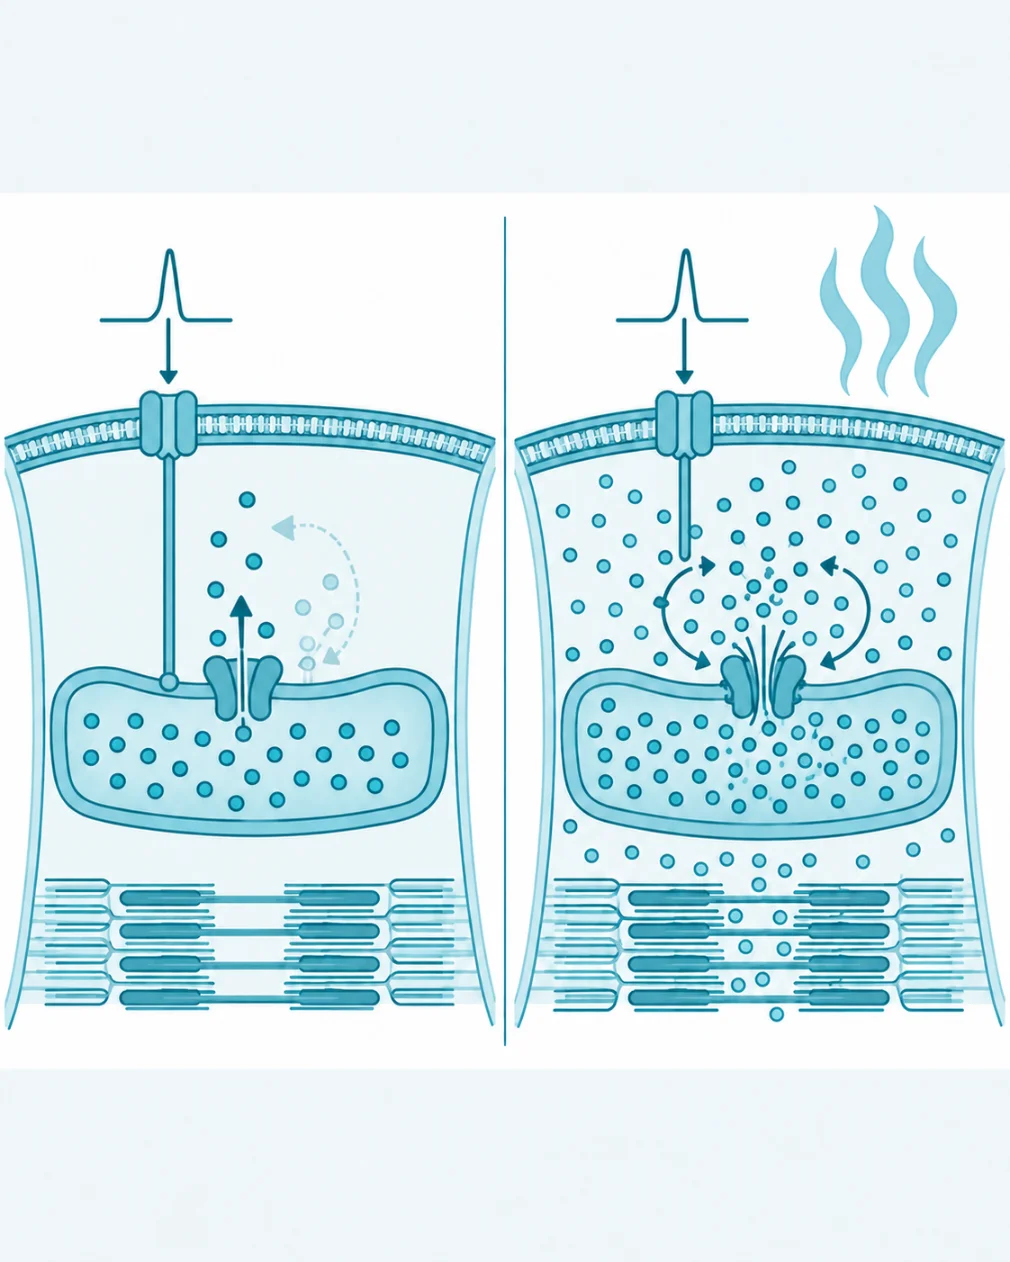
W komórkach pobudliwych typowym bodźcem jest depolaryzacja, czyli zmniejszenie ujemnego napięcia błony. Otwiera ona kanały wapniowe bramkowane napięciem, które w różnych tkankach występują w kilku podtypach. W sercu wapń wchodzący przez kanały typu L uruchamia uwalnianie wapnia z siateczki sarkoplazmatycznej i dopiero ten drugi strumień aktywuje białka kurczliwe [21].
Drugą drogą wejścia są receptory jonotropowe, czyli kanały otwierane przez neuroprzekaźnik. Receptor NMDA, czyli receptor glutaminianowy wrażliwy na N-metylo-D-asparaginian, jest kanałem przepuszczalnym dla wapnia [22]. Przy spoczynkowym napięciu błony kanał zatyka jon magnezu obecny w płynie zewnątrzkomórkowym, a depolaryzacja usuwa tę blokadę [23]. Receptor ten reaguje więc na zbieżność dwóch zdarzeń: uwolnienia glutaminianu i depolaryzacji neuronu.
Trzecim bodźcem są receptory metabotropowe sprzężone z białkiem G typu Gq. Pobudzony receptor aktywuje fosfolipazę C, która rozkłada fosfolipid błonowy na diacyloglicerol i trifosforan inozytolu (IP3) [16]. IP3 jest rozpuszczalną cząsteczką, która dyfunduje do siateczki śródplazmatycznej i otwiera tam receptory trifosforanu inozytolu (IP3R), czyli kanały uwalniające wapń [8, 16].
Czwartym bodźcem jest samo opróżnienie magazynu. Białko STIM1, czyli cząsteczka interakcji zrębowej 1, tkwi w błonie siateczki i wyczuwa w niej stężenie wapnia [18, 19]. Gdy magazyn się opróżnia, STIM1 przemieszcza się w pobliże błony komórkowej i otwiera tam kanały Orai1 [19, 20]. Zjawisko to nosi nazwę napływu wapnia zależnego od magazynów (ang. store-operated calcium entry, SOCE). W wielu komórkach niepobudliwych SOCE jest jedyną drogą wejścia wapnia z zewnątrz, a najlepiej poznano ją w limfocytach T [19].
Bodźce różnią się czujnikiem, źródłem wapnia i typem komórek, w których dominują.
| Bodziec | Czujnik lub kanał | Źródło wapnia | Przykład komórki |
| Depolaryzacja błony | kanały wapniowe bramkowane napięciem | przestrzeń zewnątrzkomórkowa | kardiomiocyt, neuron |
| Glutaminian przy depolaryzacji | receptor NMDA | przestrzeń zewnątrzkomórkowa | neuron |
| Hormon lub przekaźnik działający przez Gq | receptor metabotropowy → IP3 → IP3R | siateczka śródplazmatyczna | komórka pęcherzykowa trzustki |
| Opróżnienie magazynu | STIM1 → Orai1 | przestrzeń zewnątrzkomórkowa | limfocyt T |
Bodźce często działają łącznie, bo uwolnienie wapnia z magazynu uruchamia następnie napływ zależny od magazynów, który podtrzymuje sygnał.
2. Przebieg i regulacja
2.1. Etapy procesu
Przebieg sygnału wapniowego można prześledzić na przykładzie komórki pobudzonej przez hormon działający przez receptor metabotropowy. Zasada pozostaje taka sama w neuronie, mięśniu i komórce odpornościowej, zmieniają się tylko białka w kolejnych ogniwach.
Stanem wyjściowym jest komórka w spoczynku. Stężenie wolnego wapnia w cytozolu utrzymuje się w zakresie około 100 nM, bo pompy stale usuwają jony, które przeciekają do wnętrza [4]. Magazyn w siateczce śródplazmatycznej jest wypełniony, a białka czujnikowe pozostają w postaci niezwiązanej z wapniem.
Bodźcem jest związanie hormonu z receptorem. Receptor przez białko Gq aktywuje fosfolipazę C w błonie komórkowej, a enzym wytwarza IP3 [16].
Krok pierwszy to uwolnienie wapnia. IP3 wiąże się z receptorem trifosforanu inozytolu (IP3R), czyli kanałem w błonie siateczki, i otwiera go [8]. Otwarcie tego kanału zależy nie tylko od IP3, lecz także od stężenia wapnia po stronie cytozolu [8]. Wapń uwolniony przez jeden kanał może więc pobudzić kanały sąsiednie. W sercu tę samą rolę odgrywają receptory rianodynowe (RyR), kanały siateczki sarkoplazmatycznej, które otwiera wapń wchodzący z zewnątrz [21, 24]. Zjawisko to nosi nazwę uwalniania wapnia wzbudzanego wapniem (ang. calcium-induced calcium release, CICR) i wykazują je wszystkie trzy typy receptorów rianodynowych [24].
Krok drugi to buforowanie. Część uwolnionych jonów wiąże się od razu z białkami cytozolu albo trafia do mitochondriów i z powrotem do siateczki [3, 9]. Wolny wapń rośnie więc mniej, niż wynikałoby z liczby uwolnionych jonów. Buforowanie ogranicza zasięg sygnału i utrzymuje go przy źródle.
Krok trzeci to odczyt. Białka czujnikowe, przede wszystkim kalmodulina, wiążą wapń i zmieniają kształt, a w nowej postaci przyłączają się do białek docelowych [25]. W mięśniu szkieletowym czujnikiem jest troponina C, a w zakończeniu nerwowym synaptotagmina [26].
Krok czwarty to działanie efektorów. Kompleks wapnia z kalmoduliną aktywuje kalcyneurynę, fosfatazę białkową, która usuwa reszty fosforanowe z czynnika transkrypcyjnego NFAT, czyli jądrowego czynnika aktywowanych limfocytów T [13]. Pozbawiony fosforanów NFAT przechodzi do jądra i włącza geny. Ten sam kompleks aktywuje kinazę CaMKII, czyli kinazę białkową II zależną od wapnia i kalmoduliny, która fosforyluje białka synapsy i mięśnia [27]. Diacyloglicerol powstały w kroku bodźca razem z wapniem aktywuje kinazę białkową C, której rodzinę opisuje hasło o kinazach białkowych.
Krok piąty to usuwanie wapnia. Pompa SERCA, czyli ATP-aza wapniowa siateczki sarko- i endoplazmatycznej, przenosi jony z powrotem do magazynu kosztem ATP, czyli adenozynotrifosforanu, nośnika energii komórki [3]. ATP-aza wapniowa błony komórkowej (PMCA) i wymiennik sodowo-wapniowy (NCX) usuwają wapń na zewnątrz [4]. Mitochondria wychwytują część jonów przez uniporter [9]. Magazyn uzupełnia następnie napływ zależny od magazynów przez kanały Orai1 [19].
Stanem końcowym jest powrót stężenia wapnia do wartości spoczynkowej i odłączenie wapnia od kalmoduliny. Zmiany wprowadzone przez efektory trwają jednak dłużej niż sam sygnał: białka pozostają ufosforylowane, a geny włączone przez NFAT ulegają ekspresji jeszcze po wygaśnięciu wzrostu stężenia.
Schemat przebiegu sygnału w tej komórce wygląda następująco:
hormon → receptor (Gq) → fosfolipaza C → IP3 → IP3R → Ca²⁺ w cytozolu → kalmodulina → kalcyneuryna / CaMKII → odpowiedź → SERCA, PMCA, NCX → spoczynek
Każde ogniwo tego łańcucha jest miejscem, w którym komórka może wzmocnić albo wyciszyć sygnał. Konsekwencją takiej budowy jest to, że krótki impuls przy błonie może zostać przełożony na trwałą zmianę czynności komórki.
2.2. Białka kluczowe
Białka sygnalizacji wapniowej dzielą się na dwie grupy. Pierwszą tworzą kanały i pompy, które przesuwają jony między przedziałami. Drugą tworzą białka wiążące wapń, które zamieniają zmianę stężenia na zmianę aktywności innych białek.
Receptor trifosforanu inozytolu jest kanałem kationowym selektywnym dla wapnia, którego otwarcie regulują IP3, wapń cytozolowy i liczne białka partnerskie [8]. Receptory rianodynowe tworzą trzy typy, a typ pierwszy w mięśniu szkieletowym otwiera się także bez udziału wapnia, pod wpływem czujnika napięcia w kanaliku poprzecznym [24]. Kanał Orai1 i jego czujnik STIM1 odpowiadają za napływ zależny od magazynów [19, 20].
Pompy i wymienniki różnią się powinowactwem do wapnia i wydajnością. PMCA ma wysokie powinowactwo, ale małą wydajność przenoszenia. NCX ma niskie powinowactwo, ale dużą wydajność, dlatego tradycyjnie przypisywano mu usuwanie dużych ładunków wapnia w komórkach pobudliwych [4]. Pogląd ten zrewidowano, bo liczne izoformy PMCA mogą obsługiwać zarówno stężenie podstawowe, jak i wzrosty mikromolowe [4]. Uniporter mitochondrialny (ang. mitochondrial calcium uniporter, MCU) jest kompleksem białek błony wewnętrznej mitochondrium, którego skład i regulacja różnią się między tkankami [10, 11].
Kalmodulina jest czujnikiem wapnia o bardzo szerokim zasięgu działania. Należy do nadrodziny białek z motywem „ręki EF”, czyli pętli wiążącej jon wapnia, i może oddziaływać z ponad 300 różnymi białkami [25]. Synaptotagminy są głównymi czujnikami wapnia dla większości postaci wydzielania pęcherzykowego, zwłaszcza w neuronach i komórkach neuroendokrynnych [26]. Synaptotagmina 1 odpowiada za szybkie uwalnianie neuroprzekaźnika w zakończeniu nerwowym [28].
Białka różnią się miejscem działania i funkcją w przebiegu sygnału.
| Białko | Umiejscowienie | Funkcja w sygnale |
| Kanały bramkowane napięciem | błona komórkowa | wejście wapnia przy depolaryzacji |
| Orai1 i STIM1 | błona komórkowa i siateczka | napływ zależny od magazynów |
| IP3R | siateczka śródplazmatyczna | uwolnienie wapnia pod wpływem IP3 |
| RyR (typy 1–3) | siateczka sarkoplazmatyczna i śródplazmatyczna | uwolnienie wapnia, CICR |
| SERCA | siateczka | wychwyt wapnia do magazynu |
| PMCA i NCX | błona komórkowa | usuwanie wapnia na zewnątrz |
| MCU | wewnętrzna błona mitochondrium | wychwyt wapnia do mitochondrium |
| Kalmodulina | cytozol, jądro | odczyt sygnału, aktywacja enzymów |
| Troponina C | nitki cienkie mięśnia | odczyt sygnału do skurczu |
| Synaptotagmina | pęcherzyki wydzielnicze | odczyt sygnału do egzocytozy |
| Kalcyneuryna i CaMKII | cytozol | przekazanie sygnału na białka docelowe |
Zestaw tych białek różni się między tkankami, a jego skład przesądza o tym, jak szybki i jak długi sygnał dana komórka jest w stanie wytworzyć.
2.3. Kodowanie sygnału
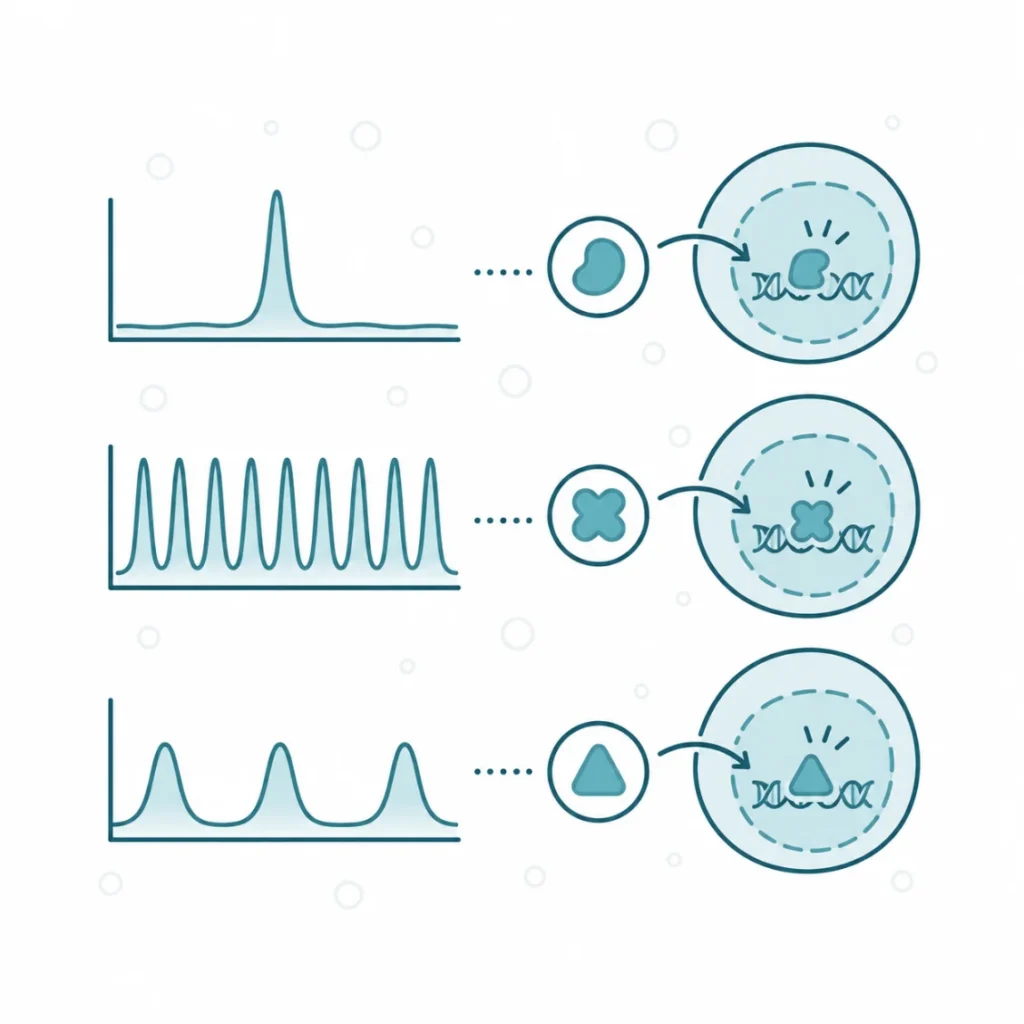
Jeden jon steruje w tej samej komórce wieloma procesami, więc informacja musi być zapisana w przebiegu sygnału, a nie w samej obecności wapnia. Komórka koduje ją w amplitudzie, częstotliwości, kinetyce i zasięgu przestrzennym wzrostów stężenia [29].
Jednym ze sposobów kodowania są oscylacje, czyli powtarzane, krótkie wzrosty stężenia. W badaniu na linii komórkowej limfocytów T zespół Dolmetscha wymuszał oscylacje wapnia o różnej amplitudzie i częstotliwości [30]. Oscylacje obniżały próg stężenia potrzebny do aktywacji czynników transkrypcyjnych. Częste oscylacje włączały wszystkie trzy badane czynniki, w tym NFAT, a rzadkie tylko jądrowy czynnik kappa B (NF-κB), regulator genów zapalnych [30]. Ta sama komórka włączała więc inny zestaw genów zależnie od rytmu sygnału.
Dekoderem częstotliwości jest między innymi kinaza CaMKII. W doświadczeniu in vitro De Koninck i Schulman podawali unieruchomionej kinazie impulsy wapnia o różnej częstotliwości [31]. Kinaza przekładała częstotliwość impulsów na różny poziom aktywności, a odpowiedź zależała też od amplitudy i czasu trwania impulsów oraz od składu podjednostek [31]. Po aktywacji CaMKII fosforyluje samą siebie i uzyskuje aktywność niezależną od wapnia, czyli zachowuje ślad wcześniejszych impulsów [32].
Zasięg przestrzenny jest trzecim nośnikiem informacji. Wapń w kolcu dendrytycznym zmienia siłę jednej synapsy, a wapń w jądrze neuronu zmienia ekspresję genów całej komórki [12, 27]. Dzięki temu kodowaniu jeden przekaźnik wtórny może jednocześnie sterować procesami, które przebiegają niezależnie od siebie.
2.4. Czynniki nasilające
Czynniki nasilające zmieniają amplitudę albo czas trwania sygnału, który został już uruchomiony. Pierwszym z nich jest dodatnie sprzężenie zwrotne w samych kanałach uwalniających.
Uwalnianie wapnia wzbudzane wapniem zależy od stężenia wapnia dwufazowo, a w zakresie narastającym wzrost stężenia je nasila [24]. Nasilają je też ATP i kofeina [24]. W mięśniu szkieletowym CICR nie wnosi jednak istotnego udziału w prawidłowym uwalnianiu wapnia, które uruchamia czujnik napięcia [24]. Odgrywa natomiast kluczową rolę w przykurczu wywołanym kofeiną i w hipertermii złośliwej [24].
Drugim czynnikiem jest wypełnienie magazynu. Wyższe stężenie wapnia we wnętrzu siateczki zwiększa wrażliwość receptorów rianodynowych, więc z tego samego bodźca uwalnia się więcej wapnia [33]. Receptor IP3 także odpowiada na wapń cytozolowy, co pozwala sygnałowi rozchodzić się od kanału do kanału jako fala [7, 8].
Trzecim czynnikiem jest częstotliwość pobudzenia. Oscylacje obniżają próg aktywacji czynników transkrypcyjnych, więc przy słabym bodźcu komórka łatwiej wykrywa sygnał niż przy jednym długim wzroście stężenia [30]. Komórka wyposażona w te mechanizmy może zatem wzmocnić słaby bodziec do sygnału ogólnokomórkowego, ale ta sama zdolność grozi niekontrolowanym uwolnieniem wapnia.
2.5. Czynniki hamujące
Czynniki hamujące skracają sygnał i ograniczają jego zasięg. Część z nich działa na kanały, a część usuwa wapń z cytozolu.
Kanały wapniowe bramkowane napięciem ulegają inaktywacji, czyli zamykają się mimo utrzymującej się depolaryzacji. Znaczenie tej właściwości widać w zespole Timothy’ego. Mutacja G406R kanału CaV1.2, czyli kanału wapniowego typu L serca i innych tkanek, niemal całkowicie znosi inaktywację zależną od napięcia i utrzymuje prąd wapniowy [34]. Według autorów prowadzi to prawdopodobnie do przeciążenia wielu typów komórek wapniem [34].
Jon magnezu hamuje uwalnianie wapnia wzbudzane wapniem [24] i blokuje kanał receptora NMDA w spoczynku [23]. Po przekroczeniu optymalnego stężenia wapń hamuje z kolei to samo uwalnianie, co przerywa dodatnie sprzężenie zwrotne [24].
Największy udział w wygaszaniu sygnału mają jednak pompy i bufory. Według klasycznego podziału PMCA utrzymuje stężenie podstawowe, a NCX usuwa szybko duże ładunki jonów [4]. Mitochondria wychwytują wapń z cytozolu i w ten sposób obniżają jego szczyt [9]. Spowolnienie któregoś z tych procesów wydłuża sygnał. U myszy z heterozygotycznym wyłączeniem genu pompy SERCA2 w mózgu stężenie wapnia w neuronach po depolaryzacji spadało wolniej niż u zwierząt kontrolnych [35]. Równowaga między czynnikami nasilającymi a hamującymi wyznacza więc kształt każdego sygnału wapniowego.
2.6. Powiązania z innymi szlakami
Sygnalizacja wapniowa krzyżuje się z wieloma innymi szlakami sygnałowymi, ponieważ kalmodulina reguluje enzymy należące do różnych układów.
Pierwszym powiązaniem jest szlak cyklicznych nukleotydów. Kompleks wapnia z kalmoduliną aktywuje niektóre cyklazy adenylanowe i fosfodiesterazy, więc ten sam bodziec wapniowy może podnosić albo obniżać stężenie cAMP, zależnie od wyposażenia komórki. Drugim powiązaniem jest tlenek azotu. Wszystkie syntazy tlenku azotu wiążą kalmodulinę [36]. Neuronalna syntaza uczestniczy w plastyczności synaptycznej, a śródbłonkowa utrzymuje rozszerzenie naczyń [36]. Wzrost stężenia wapnia w komórce śródbłonka lub neuronu zwiększa więc wytwarzanie tego gazowego przekaźnika.
Trzecim powiązaniem jest szlak śmierci komórki. Przeciążenie komórki wapniem albo zaburzenie jego rozmieszczenia między przedziałami może uruchomić apoptozę lub martwicę [37]. Mitochondria, które wychwytują nadmiar wapnia, stają się wtedy miejscem decyzji o przeżyciu komórki [11, 38].
Czwartym powiązaniem jest szlak diacyloglicerolu i kinazy białkowej C, uruchamiany równolegle z IP3 przez tę samą fosfolipazę. Powiązania te sprawiają, że zaburzenie sygnału wapniowego rzadko pozostaje ograniczone do jednego procesu komórkowego.
3. Fizjologia a patologia
3.1. Rola sygnalizacji wapniowej w warunkach prawidłowych
Sygnał wapniowy steruje procesami, które wymagają szybkiego przełożenia bodźca na działanie. Należą do nich skurcz, wydzielanie, zapłodnienie i ekspresja genów.
W mięśniu szkieletowym wapń uwolniony z siateczki sarkoplazmatycznej wiąże się z troponiną C. Troponina zmienia wtedy położenie tropomiozyny, która odsłania na aktynie miejsca wiązania miozyny. Sprzężenie pobudzenia ze skurczem opisuje szczegółowo hasło o mięśniu szkieletowym. W komórce beta trzustki wzrost stężenia glukozy zmienia aktywność elektryczną błony, co prowadzi do wzrostu stężenia wapnia w cytoplazmie i uruchamia wapniozależne wydzielanie ziarnistości z insuliną [39]. W zakończeniu nerwowym wapń wiąże się z synaptotagminą i wyzwala fuzję pęcherzyków, co decyduje o przekazaniu sygnału w synapsie [28].
W ssaczym oocycie zapłodnienie wywołuje serię oscylacji wapnia. Uruchamia je fosfolipaza C zeta wniesiona przez plemnik, a oscylacje wznawiają i kończą podział mejotyczny oocytu [40].
W neuronach wapń łączy pobudzenie synapsy z trwałą zmianą jej siły. Wapń wpływający przez receptory NMDA aktywuje CaMKII, która przemieszcza się do synapsy i fosforyluje receptory AMPA, czyli receptory glutaminianu wrażliwe na kwas α-amino-3-hydroksy-5-metylo-4-izoksazolopropionowy, które przewodzą szybki prąd pobudzający. Ta fosforylacja jest podstawą długotrwałego wzmocnienia synaptycznego [27]. Wapń docierający do jądra włącza z kolei geny potrzebne do utrzymania tej zmiany [12].
Sygnał wapniowy ustala też fenotyp tkanki. U zwierząt kalcyneuryna przekłada wyższe stężenie wapnia we włóknach mięśniowych wolnokurczliwych na ekspresję genów charakterystycznych dla tych włókien, przy udziale NFAT i czynnika wzmacniającego swoistego dla miocytów 2 (MEF2) [41]. Astrocyty, które nie wytwarzają potencjałów czynnościowych, także odpowiadają wzrostem stężenia wapnia w cytoplazmie, w skrawkach kory człowieka na pobudzenie receptorów glutaminianowych i purynergicznych [42]. W tych samych skrawkach fale wapniowe rozchodzą się między astrocytami z prędkością około 36 µm/s [42], jednak istnienie takich fal w zdrowej, nienaruszonej tkance jest kwestionowane [43]. We wszystkich tych procesach wapń jest tym samym jonem, a różnica odpowiedzi wynika z białek czujnikowych obecnych w danej komórce.
3.2. Nasilenie nadmierne – następstwa
Nadmierny sygnał wapniowy przestaje przenosić informację i zaczyna uszkadzać komórkę. Dzieje się tak, gdy wapń napływa za długo, w zbyt dużej ilości albo w niewłaściwym przedziale.
Przykładem jest ekscytotoksyczność, czyli śmierć neuronów wywołana nadmiernym pobudzeniem przez glutaminian. Nadmiar glutaminianu otwiera receptory NMDA, co prowadzi do przeciążenia neuronu wapniem i jego śmierci [22]. Przegląd González-Coty i współpracowników wiąże ten mechanizm z udarem oraz z chorobami Alzheimera, Parkinsona i Huntingtona [22]. W ostrym niedokrwieniu przeciążenie wapniem powoduje przetrwałą depolaryzację, niewydolność mitochondriów, wytwarzanie reaktywnych form tlenu i aktywację enzymów niszczących komórkę [44].
Kierunek skutków zależy od miejsca wejścia wapnia. W hodowlach neuronów wapń wpływający przez pozasynaptyczne receptory NMDA przeciąża mitochondria, co może uruchomić apoptozę albo otwarcie porów przepuszczalności mitochondrialnej [38]. Pobudzenie receptorów synaptycznych wiąże się natomiast z sygnałami ochronnymi [44]. Badania kliniczne antagonistów receptora NMDA nie wykazały działania neuroprotekcyjnego, co przegląd Viziego wiąże właśnie z tym rozróżnieniem [44].
Hipoteza wapniowa choroby Alzheimera zakłada, że przebudowa sygnalizacji wapniowej poprzedza neurodegenerację. Według tej hipotezy oligomery amyloidu zwiększają napływ wapnia i jego gromadzenie w siateczce, co uwrażliwia receptory rianodynowe [33]. Nadmiar wapnia miałby nasilać długotrwałe osłabienie synaptyczne zależne od kalcyneuryny i zacierać świeże ślady pamięciowe [33]. Autor przedstawia ten model jako hipotezę, której przewidywania wymagają sprawdzenia [33]. Wspólną cechą tych stanów jest to, że sygnał wapniowy wymyka się mechanizmom ograniczającym jego czas i zasięg.
3.3. Nasilenie niedostateczne – następstwa
Niedostateczny sygnał wapniowy odbiera komórce zdolność do odpowiedzi na bodziec. Następstwa zależą od tego, która komórka traci sygnał.
Pierwszy przykład dotyczy układu odpornościowego. Pobudzenie limfocytów T przez antygen otwiera kanały CRAC, czyli kanały wapniowe aktywowane uwolnieniem wapnia, a napływający przez nie wapń aktywuje czynnik NFAT [20]. U chorych z jedną z postaci dziedzicznego ciężkiego złożonego niedoboru odporności wykryto homozygotyczną mutację genu ORAI1, która znosi działanie tych kanałów [20]. Wprowadzenie prawidłowego białka Orai1 do limfocytów chorych przywracało napływ wapnia [20]. Wynik ten wskazał Orai1 jako niezbędny składnik albo regulator kanału CRAC [20].
Drugi przykład dotyczy zapłodnienia. Plemniki pozbawione prawidłowej fosfolipazy C zeta nie wywołują w oocycie oscylacji wapnia, a zapłodnienie nie dochodzi do skutku [40]. Całkowity brak zapłodnienia dotyczy 1–3% cykli docytoplazmatycznego wstrzyknięcia plemnika, a niedobór fosfolipazy C zeta jest jego głównym powodem po stronie plemnika [40]. W tych przypadkach stosuje się sztuczną aktywację oocytu jonoforami wapnia, czyli związkami przenoszącymi wapń przez błonę [40]. Autorzy przeglądu traktują tę metodę jako leczenie innowacyjne, a nie ustalone [40].
Trzeci przykład dotyczy neuronów. Mozolewski i współpracownicy opisują obniżenie stężenia wapnia w jądrze neuronu jako czynnik neurotoksyczny, który może przyspieszać choroby neurodegeneracyjne [12]. Autorzy przedstawiają to jako hipotezę wapnia jądrowego, według której niedobór tego sygnału odbiera starzejącemu się mózgowi ochronę przed uszkodzeniem [12]. Niedostateczny sygnał jest więc równie szkodliwy jak nadmierny, choć ujawnia się w innych tkankach.
3.4. Udział sygnalizacji wapniowej w chorobach
Kanałopatie wapniowe to choroby wywołane mutacjami genów kanałów, pomp lub czujników wapnia. W każdej z nich sygnał wapniowy jest zaburzony w konkretnym ogniwie, a obraz kliniczny wynika z tkanki, w której dane białko przeważa.
Hipertermia złośliwa jest farmakogenetyczną chorobą mięśni szkieletowych. U osób podatnych wziewne środki znieczulające i sukcynylocholina wywołują niekontrolowany wzrost stężenia wapnia w mioplazmie, który uruchamia reakcję nadmiernego metabolizmu [45]. W większości przypadków przyczyną jest mutacja receptora rianodynowego RyR1, a warianty genu CACNA1S stanowią mniej niż 1% wykrywanych zmian [45]. Choroba objawia się hiperkapnią, tachykardią, hipertermią i sztywnością mięśni [46]. Według przeglądu Rosenberga i współpracowników dzięki lepszemu poznaniu obrazu i patofizjologii zespołu śmiertelność spadła z 80% do poniżej 5% w 2006 roku [45].
Katecholaminergiczny wielokształtny częstoskurcz komorowy jest prototypową chorobą receptora rianodynowego serca RyR2 [47]. Zespół Timothy’ego wynika z mutacji kanału CaV1.2, czyli kanału wapniowego typu L, i obejmuje groźne arytmie, zrośnięcie palców, wrodzone wady serca, niedobór odporności i autyzm [34]. Choroba Dariera jest dziedziczną chorobą skóry wywołaną mutacjami genu ATP2A2 kodującego pompę SERCA2 [48]. W chorobie tej zanika przyleganie komórek naskórka do siebie, co wskazuje na udział SERCA2 w sygnale regulującym połączenia między keratynocytami [48]. Mutacje ATP2A2 z utratą funkcji wiążą się też ze zwiększonym ryzykiem depresji, choroby afektywnej dwubiegunowej i schizofrenii [35]. Mutacje genu STIM1, zarówno nasilające, jak i znoszące jego działanie, wywołują rzadkie zespoły z miopatią oraz zaburzeniami hematologicznymi i immunologicznymi [49].
Kanałopatie te różnią się uszkodzonym białkiem i kierunkiem zmiany sygnału.
| Choroba | Gen i białko | Zmiana sygnału wapniowego | Główne następstwa |
| Hipertermia złośliwa | RYR1 (RyR1), rzadko CACNA1S | niekontrolowane uwalnianie wapnia w mięśniu po wyzwalaczu | hipertermia, sztywność mięśni |
| Katecholaminergiczny częstoskurcz komorowy | RYR2 (RyR2) | zaburzone uwalnianie wapnia w sercu | arytmie komorowe |
| Zespół Timothy’ego | CACNA1C (CaV1.2) | przetrwały prąd wapniowy | arytmie, wady wielonarządowe, autyzm |
| Choroba Dariera | ATP2A2 (SERCA2) | osłabiony wychwyt do magazynu | akantoliza, zmiany skórne |
| Ciężki złożony niedobór odporności | ORAI1 (Orai1) | brak napływu zależnego od magazynów | brak aktywacji limfocytów T |
Zestawienie pokazuje, że ta sama droga sygnałowa, zaburzona w różnych ogniwach i tkankach, daje choroby na pozór niepowiązane ze sobą.
3.5. Punkty uchwytu leków
Leki działające na sygnalizację wapniową zmieniają wejście wapnia, jego uwalnianie albo odczyt sygnału. Dla sygnału wapniowego liczy się przede wszystkim to, który etap leku dotyczy: wejście, uwolnienie z magazynów czy odczyt.
Leki blokujące kanały wapniowe działają na kanały typu L bramkowane napięciem [50]. Ograniczają wejście wapnia do komórek mięśni gładkich tętniczek, więc działają przede wszystkim rozkurczowo na tętniczki [50]. Według przeglądu Godfrainda leki te obniżają podwyższone ciśnienie tętnicze u osób z nadciśnieniem, ale nie zmieniają ciśnienia u osób z prawidłowym ciśnieniem [50].
Cyklosporyna i takrolimus hamują kalcyneurynę, więc NFAT pozostaje ufosforylowany i nie przechodzi do jądra [13, 51]. Limfocyty T otrzymują wtedy sygnał wapniowy, ale nie włączają genów aktywacji, co jest podstawą immunosupresji. Leki te hamują niemal wszystkie izoformy NFAT, stąd szeroki zakres ich działań niepożądanych [51].
Dantrolen jest antagonistą receptora rianodynowego, który hamuje uwalnianie wapnia z siateczki sarkoplazmatycznej [52]. Jest swoistym lekiem w hipertermii złośliwej [45]. Kalcymimetyki, takie jak cinakalcet i etelkalcetyd, są modulatorami allosterycznymi receptora CaSR i hamują wydzielanie parathormonu we wtórnej nadczynności przytarczyc [6]. Działaniem niepożądanym tych leków bywa hipokalcemia [6]. Każda z tych grup leków działa na inne ogniwo szlaku, dlatego ich skutki kliniczne się nie pokrywają.
3.6. Modyfikacja behawioralna
Czynnikiem zależnym od zachowania, którego wpływ na sygnalizację wapniową zbadano u ludzi, jest wysiłek fizyczny. Każdy skurcz mięśnia szkieletowego wywołuje sygnał wapniowy, a powtarzane skurcze zmieniają jego odczyt.
W kontrolowanym badaniu u zdrowych mężczyzn aktywność CaMKII niezależna od wapnia rosła w mięśniu szkieletowym szybko i przejściowo od początku wysiłku [32]. Fosforylacja fosfolambanu, białka regulującego pompę SERCA, była tym wyższa, im większa była intensywność wysiłku [32]. Mięsień odczytuje więc przez CaMKII nie tylko sam skurcz, lecz także jego intensywność.
W badaniu ośmiu mężczyzn trenujących wytrzymałościowo jedną nogę maksymalna aktywność CaMKII i ilość tej kinazy wzrosły o około 100% wyłącznie w mięśniu trenowanym [53]. Zmianom towarzyszyła o około 60% większa fosforylacja czynnika odpowiedzi surowiczej, białka regulującego ekspresję genów [53]. Adaptacja miała więc charakter miejscowy i dotyczyła mięśnia, który był pobudzany.
U zwierząt częste pobudzenie nerwowe utrzymuje we włóknach wolnokurczliwych wyższe stężenie wolnego wapnia niż we włóknach szybkokurczliwych [41]. Kalcyneuryna przekłada tę różnicę na program genów włókien wolnokurczliwych, a jej zahamowanie cyklosporyną przesuwało włókna w stronę typu szybkokurczliwego [41]. Wysiłek jest zatem bodźcem, który przez sygnał wapniowy zmienia nie tylko pracę, lecz także budowę mięśnia.
3.7. Wsparcie suplementacyjne
Kilka substancji z katalogu suplementów działa na białka szlaku wapniowego, jednak prawie wszystkie dane o tym pochodzą z doświadczeń na komórkach, tkankach i zwierzętach. Magnez blokuje kanał receptora NMDA w stężeniu fizjologicznym [23] i jest niekompetycyjnym antagonistą kanałów wapniowych bramkowanych napięciem [54]. Hamuje też uwalnianie wapnia wzbudzane wapniem [24]. Kofeina działa odwrotnie, bo w preparatach mięśniowych nasila uwalnianie wapnia wzbudzane wapniem przez receptory rianodynowe [24].
Kwasy tłuszczowe omega-3 hamują w izolowanych kardiomiocytach prąd wapniowy typu L i prąd sodowy, a przegląd Leafa i współpracowników uznaje hamowanie obu prądów za prawdopodobny główny mechanizm ich działania przeciwarytmicznego [21]. Kurkumina, główny składnik kurkumy, hamuje in vitro wszystkie izoformy pompy SERCA [55]. W niskich stężeniach nasilała jednak pobieranie wapnia przez mikrosomy móżdżku i płytek krwi [55]. Po podaniu doustnym jej stężenie w osoczu i tkankach pozostaje przy tym niskie z powodu słabego wchłaniania i szybkiego metabolizmu [56]. Przegląd Schaffera i Kima wymienia regulację homeostazy wapnia wśród mechanizmów, którymi tauryna chroni komórki [57]. U myszy wstępne podanie resweratrolu zmniejszało gromadzenie wapnia w cytozolu neuronów w skrawkach hipokampa poddanych niedokrwieniu [58].
Substancje różnią się punktem uchwytu i kierunkiem wpływu na sygnał wapniowy.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Magnez | blok kanału receptora NMDA, antagonizm kanałów bramkowanych napięciem, hamowanie CICR | ↓ | C |
| Kwasy omega-3 | hamowanie prądu wapniowego typu L w kardiomiocytach | ↓ | C |
| Tauryna | modulacja homeostazy wapnia w komórce | ~ | C |
| Kofeina | nasilenie CICR przez receptory rianodynowe w preparatach mięśniowych | ↑ | C |
| Kurkuma | hamowanie pompy SERCA in vitro, niska biodostępność kurkuminy | ~ | C |
| Resweratrol | mniejsze gromadzenie wapnia w cytozolu w niedokrwieniu (model mysi) | ↓ | C |
Żaden z tych wierszy nie opiera się na pomiarze sygnału wapniowego wewnątrz komórek człowieka, więc tabela opisuje punkty uchwytu, a nie udowodnione działanie u ludzi. Dawkowanie i interakcje opisują karty tych substancji w dziale Suplementy.
4. Na co warto zwrócić uwagę
Wapń oznaczany we krwi nie jest miarą sygnalizacji wapniowej. Stężenie wapnia całkowitego i zjonizowanego w surowicy odzwierciedla gospodarkę wapniową organizmu, którą receptor CaSR w przytarczycach utrzymuje w wąskim zakresie przez regulację wydzielania parathormonu [5, 6]. Sygnał wapniowy powstaje natomiast wewnątrz komórki, w stężeniach około 10 000 razy niższych niż na zewnątrz [3, 4]. Prawidłowy wynik wapnia we krwi nie świadczy więc o prawidłowej sygnalizacji w neuronie czy limfocycie, a wynik nieprawidłowy dotyczy przede wszystkim gospodarki wapniowej, a nie wewnątrzkomórkowych szlaków.
Sygnał wapniowy bada się przez obrazowanie żywych komórek w laboratorium, które pozwala śledzić częstotliwość, amplitudę i zasięg wzrostów stężenia [29]. U pacjenta ocenia się skutki zaburzeń konkretnych białek szlaku. Przykładem jest hipertermia złośliwa, w której podatność bada się testem przykurczu wycinka mięśnia pod wpływem halotanu i kofeiny oraz badaniem DNA [45].
Punkt uchwytu podaży wapnia leży po stronie gospodarki wapniowej, bo stężenie wapnia w płynach ustrojowych podlega regulacji przez CaSR i parathormon [5]. Skuteczność suplementacji wobec kurczy mięśni pozostaje przy tym niepewna. W przeglądzie Cochrane dotyczącym kurczy łydek w ciąży dane o doustnym wapniu miały niską albo bardzo niską pewność i nie pozwalały ocenić jego działania [59]. W przeglądzie Cochrane obejmującym 11 badań z randomizacją magnez prawdopodobnie nie zapobiegał w istotny klinicznie sposób kurczom mięśni u osób starszych [60]. U kobiet w ciąży wyniki dla magnezu były sprzeczne [60].
Wiele danych o dekodowaniu sygnału pochodzi z doświadczeń in vitro. Wrażliwość CaMKII na częstotliwość wykazano na unieruchomionym enzymie, a wybór czynników transkrypcyjnych przez oscylacje na komórkach w hodowli [30, 31]. Przeniesienie tych wyników na tkanki człowieka wymaga ostrożności, podobnie jak przeniesienie hipotezy wapniowej choroby Alzheimera z modeli na chorych [33].
Leki działające na szlak wapniowy, od blokerów kanałów po inhibitory kalcyneuryny, mają punkt uchwytu w konkretnym ogniwie sygnału i konkretnych wskazaniach. Decyzja o ich stosowaniu należy do lekarza prowadzącego.