1. Charakterystyka cytochromu P450
1.1. Definicja i klasyfikacja
Cytochrom P450 to nadrodzina enzymów hemowych należąca do monooksygenaz. Monooksygenazy przenoszą na substrat jeden atom z cząsteczki tlenu, a drugi redukują do wody. Wspólną cechą wszystkich członków nadrodziny jest hem z żelazem, którego szóste miejsce koordynacyjne zajmuje siarka reszty cysteiny wbudowanej w łańcuch białkowy [5]. To ona nadaje enzymowi cechę widmową, od której wzięła się nazwa. Zredukowany hem związany z tlenkiem węgla pochłania światło o długości 450 nanometrów, a nie 420 nanometrów typowych dla innych hemoprotein [1]. U człowieka nadrodzinę tworzy 57 genów kodujących czynne białka [2].
Nazewnictwo izoform opiera się na podobieństwie sekwencji, nie na czynności. Skrót CYP poprzedza numer rodziny, po którym stoi litera podrodziny i numer genu. Zapis CYP3A4 wskazuje więc czwarty gen podrodziny A rodziny trzeciej. Odmiany tego samego genu, czyli allele, opisuje osobny system z gwiazdką. Prowadzi go konsorcjum PharmVar, które definiuje, jaki zestaw zmian w sekwencji odpowiada danemu oznaczeniu [31]. Oba systemy są konieczne, ponieważ różnice między izoformami wynikają z odrębnych genów. Różnice między ludźmi w obrębie jednej izoformy biorą się natomiast z odrębnych alleli tego samego genu.
Cytochrom P450 bywa mylony z trzema pojęciami sąsiednimi. Nie jest tożsamy z biotransformacją, która obejmuje cały ciąg przemian związku obcego od wchłonięcia do wydalenia. Cytochrom prowadzi tylko jej pierwszy etap, natomiast reakcje sprzęgania i transport przezbłonowy opisuje hasło o biotransformacji ksenobiotyków. Nie jest też tożsamy z enzymami przemian leków jako klasą. Część reakcji fazy pierwszej prowadzą białka spoza tej nadrodziny, a większość izoform cytochromu działa na substratach własnych organizmu [2]. Nie jest wreszcie pojedynczym białkiem, choć liczba pojedyncza w nazwie tak sugeruje. Zakres pojęcia obejmuje zbiór enzymów o wspólnej budowie centrum aktywnego i wspólnym mechanizmie reakcji. Różnią się one kształtem kieszeni wiążącej substrat, a przez to zestawem cząsteczek, na które działają [3].
Osobne hasło dla cytochromu P450 uzasadniają trzy niezależne zależności. Od tej nadrodziny zależy czas działania większości leków doustnych [2]. Zależy od niej także powstawanie hormonów steroidowych, kwasów żółciowych i czynnych postaci witaminy D [21]. Trzecia zależność dotyczy różnic między ludźmi w odpowiedzi na tę samą ilość tej samej substancji [9, 10].
1.2. Budowa, izoformy i podtypy
Białko cytochromu P450 składa się z kilkuset aminokwasów ułożonych w zwartą bryłę z kieszenią, w której spoczywa hem. Podobieństwo sekwencji między odległymi izoformami bywa niewielkie, a mimo to kształt przestrzenny cząsteczki jest wspólny dla całej nadrodziny [3]. Zmienne pozostają fragmenty wyściełające kieszeń wiążącą substrat, gdyż to one decydują, jakie cząsteczki dana izoforma przyjmuje. Stąd bierze się cecha nietypowa dla enzymów. Pojedyncza izoforma przetwarza setki różnych substratów, a jeden substrat bywa przetwarzany przez kilka izoform naraz [3].
Rozmieszczenie wewnątrzkomórkowe dzieli nadrodzinę na dwie grupy o odmiennym zaopatrzeniu w elektrony. Izoformy mikrosomalne tkwią w błonie siateczki śródplazmatycznej, zakotwiczone w niej krótkim odcinkiem końca aminowego. Elektrony otrzymują od reduktazy NADPH-cytochrom P450 osadzonej w tej samej błonie [6]. Izoformy mitochondrialne, w tym CYP11A1 i CYP27B1, są umieszczone w wewnętrznej błonie mitochondrium, skąd pobierają elektrony przez dwuetapowy układ reduktazy adrenodoksynowej i adrenodoksyny [6, 21]. Podział ten pokrywa się z podziałem czynnościowym, ponieważ przemiany związków obcych prowadzą enzymy siateczki, a kluczowe kroki steroidogenezy enzymy mitochondriów.
Rodziny liczbowe grupują izoformy o wspólnym pochodzeniu, nie o wspólnym zadaniu. Rodziny CYP1, CYP2 i CYP3 zawierają enzymy przetwarzające ksenobiotyki. W wątrobie najwyższe stężenia osiągają wśród nich CYP3A4, CYP2C9, CYP2C8, CYP2E1 i CYP1A2 [2]. Niższe stężenia mają CYP2A6, CYP2D6, CYP2B6, CYP2C19 i CYP3A5 [2]. Izoformy CYP2J2, CYP1A1 i CYP1B1 występują natomiast głównie poza wątrobą [2]. Rodziny o wyższych numerach obsługują substraty własne organizmu. CYP11 i CYP17 wytwarzają hormony kory nadnerczy i gonad, a CYP19 przekształca androgeny w estrogeny [21]. CYP7 prowadzi pierwszy krok syntezy kwasów żółciowych, a CYP46 usuwa cholesterol z mózgu [21, 22]. Numer rodziny nie przewiduje więc czynności, tylko pokrewieństwo.

Kilka izoform odpowiada za większość metabolizmu leków. Nierównomierność tego podziału jest przyczyną większości interakcji.
1.3. Rozmieszczenie tkankowe i komórkowe
Największe stężenie białek cytochromu P450 występuje w hepatocytach wątroby. To one odpowiadają za większość przemian leków docierających do krążenia ogólnego [2]. Drugim miejscem o dużym znaczeniu ilościowym są enterocyty jelita cienkiego. Izoforma CYP3A4 przetwarza tam lek jeszcze przed jego wchłonięciem do krwi wrotnej. Obie bariery enzymatyczne są ustawione szeregowo, dlatego zahamowanie samego enzymu jelitowego wystarcza, aby stężenie leku we krwi wzrosło kilkukrotnie [17].
Poza wątrobą i jelitem izoformy występują w wielu narządach, a ich zestaw odpowiada tamtejszym zadaniom. W korze nadnerczy i w gonadach pracują enzymy steroidogenezy, a w nerce enzymy przemian witaminy D [21]. W płucu i w skórze przeważają izoformy indukowane związkami środowiskowymi [2]. W śródbłonku naczyń i w sercu CYP2J2 wytwarza z kwasu arachidonowego pochodne rozszerzające naczynia [32]. Działa więc na tym samym substracie co cyklooksygenazy wytwarzające prostaglandyny, lecz daje inne produkty [32].
W ośrodkowym układzie nerwowym stężenia białek cytochromu są niskie w porównaniu z wątrobą. Rozmieszczenie jest tam jednak wybiórcze i czynnościowo istotne. Enzym CYP46A1 występuje niemal wyłącznie w neuronach i przekształca cholesterol w postać zdolną przejść przez barierę krew-mózg. Stanowi to główną drogę usuwania tego związku z mózgu [22]. Izoformy z podrodziny CYP2B przetwarzają w tkance nerwowej substancje czynne ośrodkowo. W modelu szczurzym zahamowanie ich aktywności w samym mózgu wydłużało sen po propofolu bez zmiany stężenia leku w osoczu [23]. Danych z badań u ludzi o podobnej konstrukcji brakuje, przez co udział przemian mózgowych w odpowiedzi człowieka na leki pozostaje nierozstrzygnięty.
1.4. Ekspresja cytochromu P450 i jej regulacja
Ilość białka cytochromu P450 w komórce nie jest stała i zmienia się w odpowiedzi na to, co do komórki dociera. Mechanizm tej odpowiedzi opiera się na czterech czynnikach transkrypcyjnych aktywowanych ligandem. Są to receptor pregnanowy X, konstytutywny receptor androstanowy, receptor węglowodorów aromatycznych oraz receptor aktywowany proliferatorami peroksysomów alfa [7]. Każdy z nich rozpoznaje inną klasę cząsteczek. Wspólnym skutkiem ich pobudzenia jest wzrost przepisywania genów odpowiednich izoform [7].
Przebieg indukcji ma stałą kolejność kroków. Cząsteczka obca przenika do komórki i wiąże się z receptorem. Receptor tworzy parę z receptorem retinoidowym X, a para osiada na sekwencji regulatorowej genu. Polimeraza przepisuje wtedy gen intensywniej niż przedtem [7]. Nowo powstałe białko musi jeszcze zostać wbudowane w błonę siateczki, dlatego pełny wzrost aktywności ujawnia się dopiero po kilku dobach. Po odstawieniu czynnika indukującego aktywność wraca do wyjściowej w podobnym czasie. Ta bezwładność odróżnia indukcję od hamowania, które działa natychmiast.
Poza ksenobiotykami ekspresję zmieniają czynniki wewnętrzne i środowiskowe. Wiek, płeć, hormony i stan czynnościowy wątroby przesuwają zawartość poszczególnych izoform [2]. Dym tytoniowy pobudza receptor węglowodorów aromatycznych szczególnie silnie, wskutek czego zawartość CYP1A2 w wątrobie palaczy jest o około osiemdziesiąt procent wyższa niż u osób niepalących [25]. W przeciwnym kierunku działa stan zapalny. Cytokiny prozapalne obniżają przepisywanie genów kilku izoform. U chorych z zakażeniem, nowotworem albo chorobą wątroby aktywność enzymu bywa przez to niższa, niż wynikałoby z genotypu [8]. Te same cztery receptory regulują ponadto geny przemian własnych organizmu [7]. W związku z tym ekspozycja na związek obcy przestawia nie tylko tor przemian leków.
1.5. Rys historyczny
Barwnik odpowiadający dzisiejszemu cytochromowi P450 opisano w mikrosomach wątroby pod koniec lat pięćdziesiątych. Dwa zespoły stwierdziły wtedy niezależnie, że po nasyceniu preparatu tlenkiem węgla pojawia się pasmo pochłaniania przy 450 nanometrach [1]. Przedtem przemiany leków wiązano z bliżej nieokreśloną aktywnością frakcji mikrosomalnej. Samo pasmo uznawano za własność zanieczyszczenia albo barwnika bez znanej roli, ponieważ żadna znana hemoproteina takiego widma nie dawała [1]. Rozstrzygnięcie przyniosły prace Tsuneo Omury i Ryo Sato. Wykazali oni, że barwnik jest hemoproteiną typu b o nietypowym ligandzie, i wprowadzili dla niego nazwę cytochrom P450. Pierwsza praca pod tą nazwą ukazała się w 1962 roku [1].
Następna dekada przesunęła enzym z biochemii preparatywnej do medycyny. Ustalono wtedy, że ta sama hemoproteina prowadzi kluczowe kroki syntezy hormonów steroidowych w nadnerczu i w gonadzie. Odpowiada ona również za przemiany leków w wątrobie [1]. Tym samym jeden mechanizm chemiczny obsługuje dwa zupełnie różne zadania fizjologiczne. Opracowanie metod oczyszczania w połowie lat siedemdziesiątych pokazało, że nie chodzi o jedno białko, lecz o zbiór izoform o odrębnej specyficzności [1]. Wprowadzenie technik biologii molekularnej pozwoliło przypisać każdej z nich osobny gen [1]. Dopiero to rozstrzygnięcie uczyniło możliwym wyjaśnienie, dlaczego jeden lek hamuje przemianę drugiego, a na trzeci nie wpływa [4].
2. Działanie molekularne cytochromu P450
2.1. Reakcja katalizowana – substraty, produkty, kofaktory
Cytochrom P450 katalizuje reakcję monooksygenacji, w której cząsteczka tlenu zostaje rozdzielona między dwa odbiorcy. Jeden atom tlenu trafia do substratu, najczęściej jako grupa wodorotlenowa wstawiona w miejsce atomu wodoru. Drugi zostaje zredukowany do wody kosztem dwóch elektronów pobranych z NADPH [5]. NADPH, czyli zredukowany fosforan dinukleotydu nikotynamidoadeninowego, pełni w komórce rolę uniwersalnego nośnika elektronów. Ten sam mechanizm daje poza hydroksylacją także epoksydy oraz odłączenie grup alkilowych od azotu lub tlenu [3]. O rodzaju produktu decyduje bowiem to, który fragment substratu znajdzie się najbliżej żelaza [3].
Cykl katalityczny rozpoczyna wejście substratu do kieszeni wiążącej. Substrat wypiera stamtąd cząsteczki wody, przez co żelazo hemu przechodzi w stan wysokospinowy i staje się łatwiejsze do zredukowania [5]. Do enzymu przyłącza się reduktaza NADPH-cytochrom P450, białko dwuflawinowe zawierające FAD i FMN. Reduktaza przejmuje parę elektronów z NADPH i oddaje je pojedynczo [6]. Pierwszy elektron redukuje żelazo trójwartościowe do dwuwartościowego, a do tak zredukowanego żelaza wiąże się cząsteczka tlenu. Drugi elektron i dwie kolejne protonacje prowadzą do rozerwania wiązania między atomami tlenu [5]. Powstaje wtedy forma zwana związkiem I, czyli żelazo na czwartym stopniu utlenienia z rodnikiem kationowym na pierścieniu porfirynowym. To ona odrywa atom wodoru od substratu, po czym oddaje mu grupę wodorotlenową [5]. Produkt opuszcza kieszeń, woda wraca na miejsce substratu, a enzym odzyskuje postać wyjściową.
Cykl nie jest szczelny i ma to następstwa dla komórki. Substrat bywa wypychany z kieszeni po przyjęciu elektronów, ale przed rozerwaniem wiązania tlen-tlen. Częściowo zredukowany tlen odłącza się wtedy jako anion ponadtlenkowy albo nadtlenek wodoru [5, 6]. Każdy obrót enzymu obciąża układy redukujące komórki niezależnie od tego, czy substrat został przekształcony. Im gorzej substrat pasuje do kieszeni, tym większa część elektronów idzie tą drogą [5]. Wynika stąd konsekwencja niewidoczna w samym równaniu reakcji. Intensywna praca cytochromu P450 podnosi obciążenie utleniające hepatocytu nawet przy substratach nietoksycznych.

W cyklu katalitycznym część tlenu wycieka jako reaktywna forma. Sam enzym detoksykujący jest więc źródłem utleniaczy.
2.2. Kinetyka i regulacja aktywności
Szybkość reakcji katalizowanej przez cytochrom P450 zależy od stężenia substratu według zależności wysycenia. Izoformy różnią się jednak tym, przy jakim stężeniu wysycenie następuje i jaką przepustowość mają po jego osiągnięciu. Izoforma CYP3A4 wiąże substraty stosunkowo słabo, ale występuje w wątrobie i w jelicie w dużej ilości. Przepuszcza dzięki temu duże strumienie cząsteczek [2]. Izoformy o wysokim powinowactwie wysycają się przy niskim stężeniu i po jego przekroczeniu nie zwiększają już tempa [3]. Kieszeń CYP3A4 mieści ponadto więcej niż jedną cząsteczkę naraz. Jeden substrat bywa przez to modyfikowany przez obecność drugiego, a przebieg reakcji odbiega od prostego wysycenia [3].
Hamowanie odwracalne polega na konkurencji o to samo miejsce w kieszeni. Dwie substancje przetwarzane przez tę samą izoformę wzajemnie obniżają swoje tempo przemiany. Wielkość tego wpływu zależy od stężeń i od powinowactwa obu cząsteczek [4]. Efekt narasta i ustępuje razem ze stężeniem substancji hamującej, czyli w ciągu godzin. Jest to jedyny rodzaj interakcji cytochromowej ustępujący samoistnie, bez odtwarzania cząsteczek enzymu [4].
Hamowanie mechanizmowe przebiega inaczej i inaczej ustępuje. Enzym przekształca substancję hamującą w produkt reaktywny we własnym cyklu katalitycznym. Produkt ten wiąże się trwale z hemem albo z łańcuchem białkowym i wyłącza cząsteczkę enzymu z użycia na stałe [4, 17]. Aktywność wraca dopiero wraz z syntezą nowego białka, przy czym mierzy się ją w dobach, nie w godzinach. Tak działają furanokumaryny soku grejpfrutowego: dihydroksybergamotyna hamuje CYP3A4 jelitowy niemal całkowicie w ciągu pół godziny od zetknięcia, a bergamotyna wolniej [18]. Ubytek białka enzymu po takiej ekspozycji sięga połowy [18]. Stąd bierze się cecha odróżniająca ten rodzaj interakcji od pozostałych. Rozdzielenie w czasie leku i soku nie chroni przed nią, ponieważ enzym pozostaje uszkodzony długo po usunięciu substancji hamującej [17].
Liczba substancji wywołujących interakcję istotną klinicznie jest przy tym mniejsza, niż sugerują ostrzeżenia. W ocenie 216 leków status realnego sprawcy interakcji przypisano 36 inhibitorom i 8 induktorom [20]. Kryterium przyjęcia obejmowało badanie u co najmniej sześciu osób z użyciem sprawdzonego substratu wzorcowego. Systemy wspomagania decyzji klinicznej rozpoznawały te przypadki z czułością 33% [20].
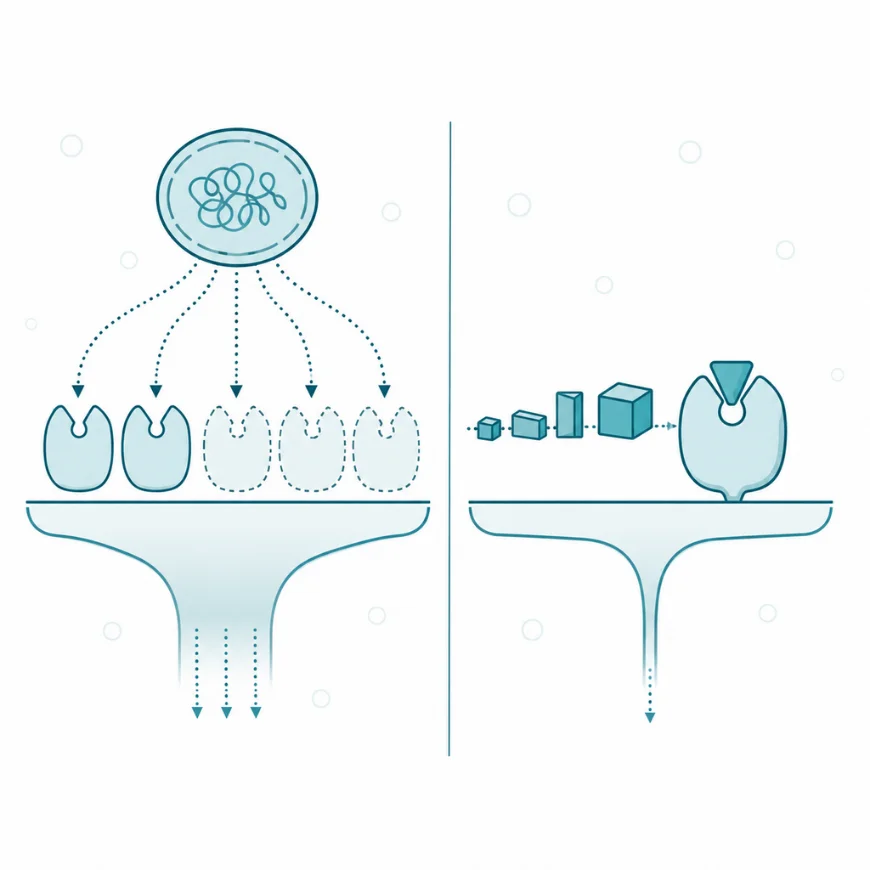
Indukcja zwiększa liczbę cząsteczek enzymu i przyspiesza rozkład leku; hamowanie blokuje istniejące cząsteczki. Skutki są przeciwne i różnie rozłożone w czasie.
2.3. Miejsce w szlaku i skutki zmiany aktywności
Cytochrom P450 stoi na wejściu przemian związków obcych i wyznacza tempo całego ciągu. Wprowadzona przez niego grupa wodorotlenowa, aminowa albo karboksylowa jest miejscem przyłączenia cząsteczki polarnej. Dopiero to przyłączenie umożliwia wydalenie, a jego przebieg oraz późniejszy transport przez błony opisuje hasło o biotransformacji ksenobiotyków. Dla większości leków doustnych krok cytochromowy jest wolniejszy od sprzęgania. Dlatego to on decyduje o klirensie i o czasie półtrwania [2].
Zmiana aktywności przekłada się na stężenie leku niesymetrycznie, bo zależy od tego, która postać cząsteczki działa. Gdy działa lek podany, obniżenie aktywności podnosi jego stężenie i wydłuża działanie, podczas gdy podwyższenie je skraca i osłabia. Prolek jest substancją nieczynną, którą dopiero enzym przekształca w postać działającą. Przy proleku zależność się odwraca, bo obniżenie aktywności oznacza brak efektu leczniczego, a podwyższenie efekt nadmierny. Tą drogą działa kodeina przekształcana przez CYP2D6 w morfinę oraz klopidogrel wymagający dwóch kolejnych kroków z udziałem CYP2C19 [11, 12]. Podobnie powstaje czynny metabolit tamoksyfenu, w czym uczestniczy CYP2D6 [11].
Trzeci wariant dotyczy substancji, z których enzym wytwarza produkt reaktywny chemicznie, a nie tylko bardziej polarny. Nasilenie przemiany zwiększa wtedy nie skuteczność, lecz uszkodzenie tkanki. Powstający metabolit wiąże się bowiem z białkami i kwasami nukleinowymi komórki [4, 24]. Konsekwencja praktyczna jest wspólna dla wszystkich trzech wariantów i przeciwna do intuicji. Szybkość przemiany sama w sobie nie mówi nic o bezpieczeństwie. Rozstrzyga dopiero to, która postać cząsteczki odpowiada za jej działanie.
2.4. Zmienność genetyczna i fenotypy metaboliczne
Aktywność enzymów cytochromu P450 różni się między ludźmi dziedzicznie, a zmienność ta jest większa niż dla większości innych enzymów człowieka. Przyczyną są warianty sekwencji genu, które zmieniają budowę białka, jego ilość albo znoszą jego powstawanie. W przypadku CYP2D6 obejmują one także utratę i powielenie całego genu [9]. Warianty opisuje się jako allele oznaczane gwiazdką z numerem. Każdemu allelowi przypisuje się czynność zniesioną, obniżoną, prawidłową albo podwyższoną [31]. Ponieważ człowiek ma dwie kopie genu, ich zestawienie przekłada się na liczbę zwaną wskaźnikiem aktywności. Wskaźnik ten wyznacza jeden z czterech fenotypów: wolny, pośredni, typowy i ultraszybki [9]. Nazewnictwo fenotypów uzgodniono między gremiami wydającymi wytyczne, zastępując określenie metabolizer intensywny określeniem metabolizer typowy [15].
Rozkład fenotypów zależy od populacji, i to silniej niż od czegokolwiek innego. Prawdopodobieństwo fenotypu innego niż typowy wynosi dla CYP2D6 średnio 36,4%, a między krajami rozciąga się od 2,7% do 61% [10]. Dla CYP2C19 średnia wynosi 61,9%, a rozrzut sięga od 32% do 80% [10]. Poniższe zestawienie porównuje izoformy o najlepiej udokumentowanym znaczeniu klinicznym według rodzaju zmienności, częstości fenotypów odbiegających oraz substancji, przy której różnica ta ma następstwo.
| Izoforma | Charakter zmienności | Fenotypy odbiegające od typowego | Substancja, przy której różnica ma następstwo |
| CYP2D6 | warianty punktowe, delecja i powielenie całego genu | wolny u 0,4–5,4%, ultraszybki u 1–21% badanych, zależnie od populacji [9] | kodeina i tramadol: brak albo nadmiar morfiny [11] |
| CYP2C19 | warianty znoszące czynność oraz wariant podnoszący ekspresję | fenotyp inny niż typowy u 32–80% osób, zależnie od kraju [10] | klopidogrel: słabsze hamowanie płytek krwi [12] |
| CYP2C9 | warianty obniżające czynność białka | wolny i pośredni | warfaryna: mniejsze zapotrzebowanie na lek [14] |
| CYP3A5 | wariant znoszący powstawanie czynnego białka | obecność albo brak czynnego enzymu | takrolimus: różnica zapotrzebowania u biorców przeszczepu [33] |
| CYP2A6 | zmienna liczba kopii i warianty o zmienionej czynności | wolny i szybki rozkład nikotyny | nikotyna: tempo jej usuwania z organizmu [31] |
Z zestawienia wynika wniosek wspólny dla wszystkich pięciu izoform. Ta sama ilość tej samej substancji daje u różnych osób różne stężenie we krwi. Kierunek tej różnicy zależy od tego, czy enzym lek unieczynnia, czy dopiero go uczynnia. Ta właśnie zależność uzasadnia istnienie wytycznych farmakogenetycznych, które przekładają genotyp na spodziewany fenotyp i na jego następstwa terapeutyczne [15].
3. Znaczenie kliniczne cytochromu P450
3.1. Następstwa obniżonej aktywności
Obniżona aktywność cytochromu P450 oznacza wolniejsze usuwanie substancji przetwarzanych przez daną izoformę, wskutek czego ich stężenie przy tej samej podaży jest wyższe. U osób z fenotypem wolnym stężenie leku przetwarzanego głównie przez jedną izoformę bywa wielokrotnie wyższe niż u osób z fenotypem typowym [2]. Przesuwa je to z zakresu leczniczego w zakres działań niepożądanych. Ten sam obraz powstaje bez udziału genów, gdy inna substancja hamuje enzym. Interakcja lekowa i wariant genetyczny dają w praktyce nieodróżnialny wynik.
Odwrotny kierunek dotyczy proleków, ponieważ fenotyp wolny CYP2D6 oznacza, że kodeina nie zostaje przekształcona w morfinę w ilości wystarczającej do zniesienia bólu [11]. Lek jest wtedy nieskuteczny mimo prawidłowego wchłaniania. Przy klopidogrelu fenotyp wolny i pośredni CYP2C19 wiąże się ze słabszym hamowaniem płytek krwi [12]. Wiąże się też z wyższym ryzykiem incydentów sercowo-naczyniowych i mózgowo-naczyniowych, co stało się podstawą osobnej wytycznej [12]. Przy warfarynie warianty obniżające czynność CYP2C9 zmniejszają zapotrzebowanie na lek, ponieważ enzym wolniej usuwa jego czynny enancjomer [14].
Obniżenie aktywności nie zawsze jest jednak niekorzystne. Inhibitory pompy protonowej są przetwarzane głównie przez CYP2C19. Fenotyp wolny daje przy nich wyższe stężenie leku, a w rezultacie silniejsze hamowanie wydzielania kwasu [13]. Problemem staje się wtedy nie brak skuteczności, lecz nadmierna ekspozycja przy stosowaniu przewlekłym [13]. Znak następstwa zależy zatem od tego, czy o powodzeniu leczenia rozstrzyga osiągnięcie stężenia czynnego, czy jego nieprzekroczenie.
3.2. Następstwa podwyższonej aktywności
Podwyższona aktywność cytochromu P450 skraca czas utrzymywania się substancji w organizmie i obniża jej stężenie. Najczęstszym skutkiem klinicznym jest utrata skuteczności leczenia. Fenotyp ultraszybki CYP2D6 i CYP2C19 obniża stężenie leków działających w postaci podanej [11, 13]. Bywa to odczytywane jako brak wrażliwości chorego na daną substancję. Przy prolekach zależność się odwraca i staje się groźniejsza. U osób z fenotypem ultraszybkim CYP2D6 kodeina jest przekształcana w morfinę szybko i w dużej części. Stężenie opioidu osiąga wtedy wartości powodujące zahamowanie oddychania [11]. Opisane z tego powodu zgony dzieci stały się przyczyną ograniczenia stosowania kodeiny w tej grupie wiekowej [11].
Wzrost aktywności wywołany indukcją daje ten sam obraz u osoby o dowolnym genotypie. Preparaty dziurawca zwiększają ilość CYP3A4 oraz glikoproteiny P [19]. Stężenia cyklosporyny, takrolimusu, leków przeciwretrowirusowych, doustnych środków antykoncepcyjnych i warfaryny spadają wskutek tego poniżej progu skuteczności [19]. Pierwsze opisy tej interakcji dotyczyły ostrego odrzucenia przeszczepionego serca [19]. Siła indukcji zależy od zawartości hiperforyny w preparacie, co tłumaczy rozbieżność wyników między produktami różnych wytwórców [19].
Osobnym następstwem podwyższonej aktywności jest nasilone wytwarzanie metabolitów reaktywnych. Izoforma CYP2E1 jest indukowana przez etanol, a jej ilość w wątrobie wykazuje dużą zmienność między osobami i zależy od wieku, płci i pochodzenia [24]. Ta sama izoforma przekształca część leków i rozpuszczalników w produkty wiążące się z białkami komórki. Jej indukcja przesuwa równowagę w stronę uszkodzenia wątroby przy podaży, która u osoby nieindukowanej pozostaje obojętna [24].
3.3. Udział cytochromu P450 w chorobach
Cytochrom P450 uczestniczy w chorobach na dwa sposoby. Bywa źródłem metabolitu uszkadzającego tkankę albo ogniwem szlaku, którego niedobór lub nadmiar sam stanowi patologię. Pierwsza droga dotyczy głównie rodzin CYP1 i CYP2. Izoformy zależne od receptora węglowodorów aromatycznych przekształcają składniki dymu tytoniowego i spalin w epoksydy wiążące się z DNA [7]. W efekcie ekspozycja środowiskowa przekłada się na uszkodzenie materiału genetycznego dopiero po przejściu przez enzym [4]. Izoforma CYP2E1 działa podobnie wobec rozpuszczalników, leków i etanolu. Jej udział opisano w polekowym uszkodzeniu wątroby oraz w nowotworach płuca i pęcherza moczowego [24].
Druga droga dotyczy rodzin obsługujących substraty własne organizmu. Enzymy steroidogenezy prowadzą kolejne kroki przemiany cholesterolu w hormony kory nadnerczy i gonad. Zaburzenia ich czynności powodują zespoły niedoboru i nadmiaru hormonów o utrwalonym obrazie klinicznym [21]. Enzym CYP19A1, czyli aromataza, przekształca androgeny w estrogeny i jest z tego powodu ogniwem podtrzymującym wzrost nowotworów hormonozależnych, w tym części przypadków raka piersi [21]. Enzym CYP11B2 wytwarza aldosteron, więc jego nadczynność przekłada się na nadciśnienie zależne od mineralokortykoidów [21].
Trzecią grupę tworzą izoformy działające w tkance nerwowej i w naczyniach. Aktywność CYP46A1 wyznacza tempo usuwania cholesterolu z mózgu, a jej zmiany opisano w chorobie Alzheimera, chorobie Huntingtona i chorobie Parkinsona [22]. Enzym ten jest przy tym przedmiotem prób klinicznych jako punkt uchwytu leczenia [22]. Pochodne kwasu arachidonowego wytwarzane przez izoformy CYP2C i CYP2J podtrzymywały wzrost guza chromochłonnego w modelu mysim [32]. W materiale ludzkim ich wytwarzanie było większe w guzach jednej z dwóch grup molekularnych [32]. Danych z badań interwencyjnych u ludzi dotyczących tej drogi brakuje, więc jej udział w rozwoju nowotworów pozostaje na etapie hipotezy popartej modelem zwierzęcym.
3.4. Punkt uchwytu leków
Cytochrom P450 bywa nie tylko enzymem przetwarzającym leki, ale też celem ich działania. Dotyczy to izoform obsługujących substraty własne organizmu, ponieważ ich zahamowanie zmienia stężenie hormonu, a nie losy innej substancji. Inhibitory aromatazy hamują CYP19A1 i obniżają wytwarzanie estrogenów, przez co pozbawiają bodźca wzrostowego nowotwory hormonozależne [21]. Abirateron hamuje CYP17A1 i odcina syntezę androgenów na wcześniejszym etapie, co wykorzystano w raku gruczołu krokowego [21].
Drugą grupę stanowią leki wymierzone w cytochrom organizmu obcego. Azolowe leki przeciwgrzybicze hamują enzym grzyba odpowiadający za przemianę lanosterolu. Centrum aktywne cytochromów jest u wszystkich organizmów podobne, więc te same substancje hamują przy okazji ludzki CYP3A4 [4]. Wybiórczość między cytochromem patogenu a cytochromem gospodarza jest głównym ograniczeniem tej klasy leków i zarazem źródłem ich interakcji z innymi lekami.
Trzecia grupa wykorzystuje hamowanie celowo, po to, aby zmienić losy innego leku. Rytonawir hamuje CYP3A4 na tyle silnie, że jest dodawany do zestawów leczniczych nie dla własnego działania przeciwwirusowego [4]. Służy tam utrzymaniu stężenia leku towarzyszącego. Osobnym kierunkiem jest pobudzanie izoformy zamiast jej hamowania. Efawirenz zwiększa aktywność CYP46A1 i z tego powodu był oceniany w chorobie Alzheimera oraz w padaczkach lekoopornych wieku dziecięcego [22]. Punkt uchwytu w obrębie tej nadrodziny prowadzi więc zarówno do zahamowania jej pracy, jak i do jej nasilenia. Rozstrzyga o tym, czy szkodliwy jest produkt reakcji, czy jego niedobór.
3.5. Wsparcie suplementacyjne
Wpływ preparatów roślinnych na aktywność cytochromu P450 opisano dla kilku substancji z katalogu platformy. Punkt uchwytu dotyczy w ich przypadku samego enzymu, a nie objawu, na który enzym wpływa pośrednio. Zestawienie poniżej obejmuje te substancje, dla których opisano mechanizm działania na enzym. Podano przy każdej kierunek zmiany jego aktywności oraz siłę dowodów w skali A/B/C.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Dziurawiec | Hiperforyna pobudza receptor pregnanowy X, a stopień wzrostu ilości CYP3A4 zależy od jej zawartości w preparacie [19] | ↑ | A |
| Piperyna | Hamuje CYP3A4 oraz glikoproteinę P w ścianie jelita, a w wątrobie ogranicza sprzęganie z kwasem glukuronowym [30] | ↓ | B |
| Berberyna | Hamuje CYP3A4 i CYP2D6 słabo, poniżej progu inhibitora o umiarkowanej sile, w badaniach u ludzi [27] | ↓ | B |
| EGCG | Hamuje CYP2B6 i CYP2C8 kompetycyjnie, a CYP3A niekompetycyjnie, w mikrosomach wątroby i jelita człowieka [28] | ↓ | C |
| Kurkuma | Kurkumina hamuje CYP2C8, CYP2C9 i CYP2C19 w mikrosomach wątrobowych, a pozostałe znaczniki wyciągu działają słabiej [29] | ↓ | C |
| Ostropest | Wyciąg wystandaryzowany nie zmienił aktywności CYP1A2, CYP2C9, CYP2D6 ani CYP3A4/5 u zdrowych ochotników [26] | ~ | B |
Z zestawienia wynikają dwa wnioski o nierównej wadze. Najmocniejsze dowody dotyczą dziurawca, czyli jedynej z tych substancji, przy której opisano interakcje zmieniające wynik leczenia u ludzi [19]. Działa on przez zwiększenie ilości enzymu, a nie przez zajęcie jego centrum aktywnego [19]. Pozostałe pozycje pokazują rozbieżność między wynikami uzyskanymi w mikrosomach i u ludzi. Przegląd badań klinicznych objął sześć popularnych surowców roślinnych, a w ilościach zwykle przyjmowanych żaden z nich nie okazał się inhibitorem ani induktorem o sile umiarkowanej lub dużej [27]. Wyciąg z ostropestu bywa opisywany jako inhibitor w badaniach in vitro, ale nie zmienił aktywności czterech izoform u zdrowych ochotników [26]. Szczegóły stosowania, łączenia i bezpieczeństwa zawierają karty substancji w dziale Suplementy.
4. Uwagi praktyczne
4.1. Jak to zbadać
Aktywność cytochromu P450 ocenia się u konkretnej osoby dwiema drogami, które odpowiadają na różne pytania. Badanie genotypu ustala, jakie allele danego genu chory odziedziczył, i na tej podstawie przewiduje fenotyp. Materiałem jest krew lub wymaz z policzka, a wynikiem para oznaczeń z gwiazdką wraz z przewidywanym fenotypem [31]. Badanie fenotypu mierzy natomiast rzeczywistą czynność enzymu w chwili oznaczenia. Wykorzystuje w tym celu substancję wzorcową przetwarzaną niemal wyłącznie przez jedną izoformę. Są to kofeina dla CYP1A2, tolbutamid dla CYP2C9, dekstrometorfan dla CYP2D6 i midazolam dla CYP3A4 [26]. Oznacza się przy tym stosunek stężeń substancji wzorcowej i jej metabolitu [26].
Zakres wykorzystania różni się między izoformami, a wytyczne odnoszące genotyp do postępowania istnieją dla CYP2D6 przy opioidach [11]. Istnieją też dla CYP2C19 przy klopidogrelu [12] oraz przy inhibitorach pompy protonowej [13]. Dla CYP2C9 przy warfarynie oznaczenie obejmuje dodatkowo wariant genu VKORC1, kodującego cel działania leku [14]. Wytyczne wydają co najmniej cztery niezależne gremia, a ich zalecenia różnią się metodologią i zakresem mimo prac ujednolicających [15]. Badanie wyprzedzające oznacza panel genów przed rozpoczęciem leczenia i oceniono je w wieloośrodkowym badaniu z randomizacją w siedmiu krajach europejskich [16]. Ryzyko istotnych klinicznie działań toksycznych zmniejszyło się w nim o 30% [16].
Genotyp nie odpowiada jednak na pytanie o aktywność w danym momencie i granica ta jest ostra. Panele oznaczają zestaw alleli znanych i częstych. Warianty rzadkie oraz złożone przebudowy locus CYP2D6 bywają przez to pomijane, a przewidywanie opiera się na niepełnej informacji [9, 16]. Aktywność CYP3A4 zależy w niewielkim stopniu od wariantów samego genu. Zależy natomiast w dużym od indukcji, hamowania i stanu czynnościowego wątroby, przez co oznaczenie genotypu tej izoformy daje mało [2]. U osoby z zakażeniem, chorobą nowotworową lub chorobą wątroby aktywność bywa obniżona cytokinami do poziomu fenotypu wolnego mimo prawidłowego genotypu. Zjawisko to nosi nazwę fenokonwersji [8].
4.2. Na co zwrócić uwagę
Najczęstsze nieporozumienie dotyczy roli tej nadrodziny i zawiera się w określeniu „enzymy detoksykacyjne”. Cytochrom P450 nie usuwa trucizn, tylko zmienia budowę chemiczną cząsteczek, a kierunek tej zmiany zależy od substratu. Część reakcji obniża toksyczność, a część ją podnosi, wytwarzając metabolity reaktywne [4]. Metabolity te wiążą się z białkami i kwasami nukleinowymi komórki [24]. Sformułowanie o oczyszczaniu organizmu przez pobudzanie cytochromu jest zatem nieścisłe co do kierunku. Przy związkach podlegających uczynnieniu metabolicznemu nasilenie pracy enzymu zwiększa ryzyko, a nie je zmniejsza.
Drugie nieporozumienie sprowadza całą nadrodzinę do przemian leków. Za większość przemian leków odpowiada około dwunastu spośród 57 czynnych genów człowieka [2]. Pozostałe obsługują substraty własne organizmu: cholesterol, hormony steroidowe, kwasy żółciowe, witaminę D i pochodne kwasów tłuszczowych [21, 22, 32]. Kolejność historyczna jest odwrotna do potocznego wyobrażenia. Enzymy te powstały do zadań wewnętrznych, a przetwarzanie ksenobiotyków jest wtórnym wykorzystaniem tej samej chemii [1].
Trzecie nieporozumienie dotyczy interakcji, bo listy ostrzeżeń w systemach wspomagania decyzji zawierają więcej pozycji, niż wynika z badań spełniających kryteria rzetelności. Przy ocenie 216 leków status realnego sprawcy potwierdzono dla 44, a zgodność list klinicznych z tym zbiorem była niska [20]. Nadmiar ostrzeżeń ma jednak własny koszt. Obniża uwagę wobec przypadków, w których interakcja rzeczywiście zmienia wynik leczenia, takich jak dziurawiec przy lekach immunosupresyjnych [19] albo sok grejpfrutowy przy substratach CYP3A4 [17].
Czwarta uwaga dotyczy odstępu między genotypem a fenotypem. Wynik badania genetycznego przewiduje aktywność wyjściową, nie zaś aktywność w chwili leczenia. Rozbieżność między nimi bywa duża przy współistniejącym zapaleniu, chorobie wątroby i przyjmowaniu substancji hamujących enzym [8]. Badania kojarzące genotyp z wynikiem leczenia mogą z tego powodu zaniżać siłę rzeczywistych zależności. Część osób zaliczonych do grupy o prawidłowym genotypie miała bowiem w chwili badania fenotyp odmienny [8].
Ograniczenia dowodowe wymagają osobnego zaznaczenia. Zestawienia izoform o najwyższej zawartości w wątrobie różnią się zależnie od metody pomiaru. Oznaczenia oparte na aktywności katalitycznej stawiają na pierwszym miejscu CYP3A4 [2], a oznaczenia ilości białka metodami proteomicznymi wskazały CYP2E1 [24]. Dane o przemianach zachodzących w tkance nerwowej pochodzą w większości z modeli zwierzęcych i nie zostały potwierdzone u ludzi badaniem o porównywalnej konstrukcji [23]. Udział pochodnych kwasu arachidonowego w rozwoju nowotworów opisano w modelu mysim i w materiale tkankowym, bez danych interwencyjnych u ludzi [32]. Treść hasła ma charakter edukacyjny i nie zastępuje porady medycznej.