1. Charakterystyka stresu oksydacyjnego
1.1. Definicja i zakres procesu
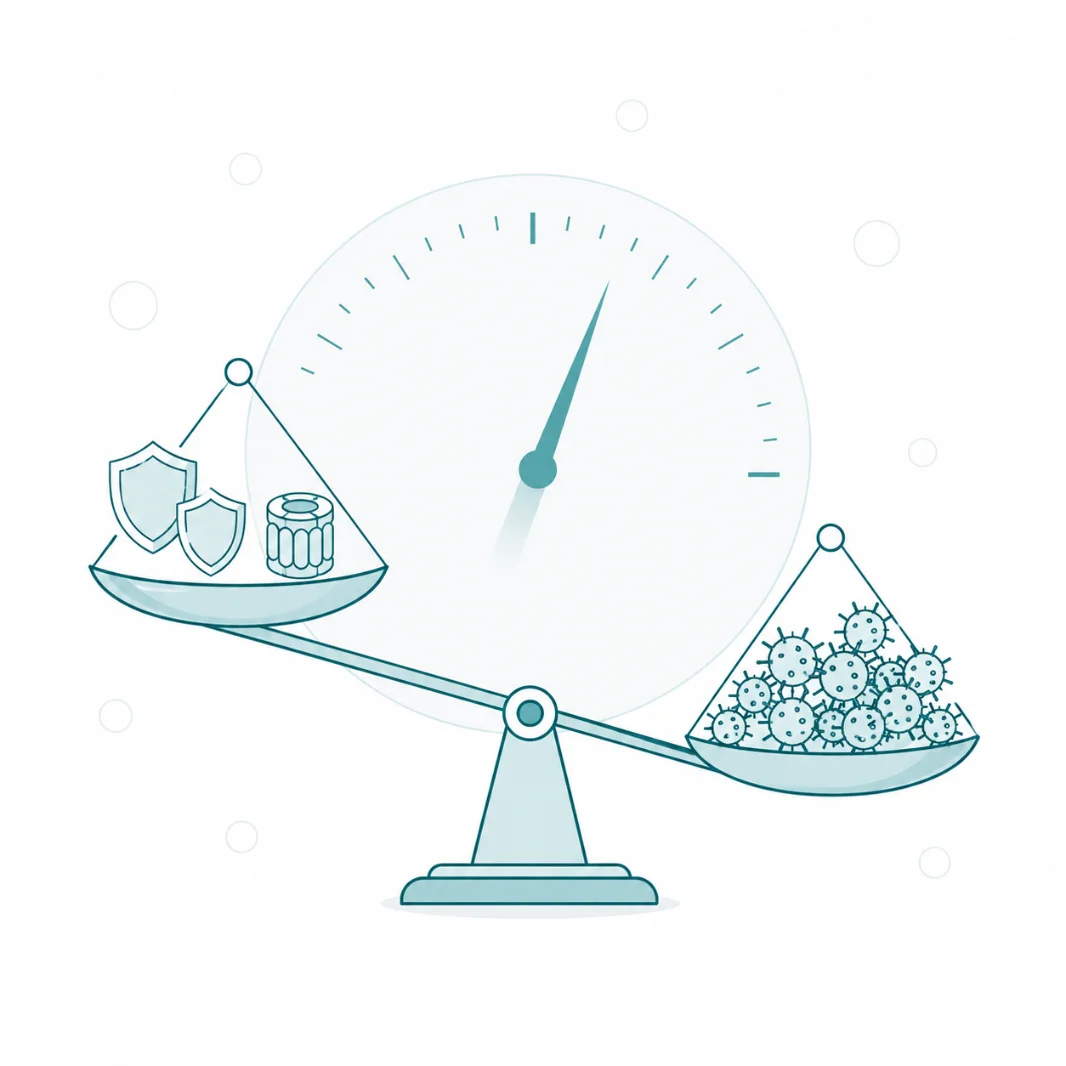
Stres oksydacyjny to stan komórki, w którym strumień utleniaczy przewyższa pojemność układów je redukujących, przez co zmienia się stan utlenienia białek, lipidów i kwasów nukleinowych. Kluczowe jest słowo „przewyższa”: sama obecność utleniaczy stresem nie jest, ponieważ reaktywne formy tlenu powstają nieprzerwanie w łańcuchu oddechowym i w reakcjach oksydaz także w komórce zdrowej [1, 3]. Komórka zdrowa różni się od komórki w stresie oksydacyjnym nie tym, że utleniacze się w niej pojawiają, lecz tym, że nadąża z ich usuwaniem.
Pojemność, o której mowa, jest wielkością konkretną i daje się rozpisać na składniki. Tworzą ją stężenie glutationu i tioredoksyny, aktywność peroksyredoksyn, peroksydaz glutationowych i katalazy oraz tempo odtwarzania tych związków kosztem fosforanu dinukleotydu nikotynamidoadeninowego, czyli NADPH [6]. Wyczerpanie któregokolwiek z tych składników obniża pojemność niezależnie od tempa wytwarzania utleniaczy, a skutek jest wtedy taki sam jak przy wzroście tego tempa.
Trzy pojęcia sąsiadujące bywają ze stresem oksydacyjnym mylone. Reaktywne formy tlenu są cząsteczkami, a stres oksydacyjny stanem układu, więc zdanie o „podwyższonym poziomie reaktywnych form tlenu” opisuje co innego niż zdanie o stresie oksydacyjnym. Stan zapalny często towarzyszy stresowi oksydacyjnemu, jednak ma własne mediatory i własne kryteria rozpoznania. Uszkodzenie oksydacyjne jest skutkiem utrwalonym w cząsteczkach, czyli następstwem stanu, a nie samym stanem: wskaźniki uszkodzeń mierzy się po fakcie [9].
Zakres pojęcia obejmuje zarówno odchylenia łagodne i przemijające, jak i przewlekłe przesunięcia równowagi prowadzące do śmierci komórki. Przy odchyleniach łagodnych mówi się o eustresie oksydacyjnym, przy dużych o dystresie [2]. Osobne hasło jest uzasadnione tym, że stres oksydacyjny jest wspólnym ogniwem patogenezy chorób o odmiennych przyczynach, a równocześnie pojęciem najczęściej nadużywanym w piśmiennictwie popularnym, gdzie zastępuje wyjaśnienie mechanizmu.

Krzywa hormezy: umiarkowany bodziec oksydacyjny wzmacnia komórkę, dopiero jego nadmiar komórkę niszczy. Dlatego całkowite zneutralizowanie utleniaczy w organizmie może być szkodliwe
1.2. Miejsce powstawania stresu oksydacyjnego
Stres oksydacyjny nie jest stanem całej komórki naraz, tylko stanem konkretnego przedziału, czyli oddzielonej błoną biologiczną przestrzeni wewnątrz komórki. Każdy przedział ma własny potencjał redoks, wyznaczany przede wszystkim przez stosunek glutationu zredukowanego do jego postaci utlenionej. Pomiary z użyciem czujników białkowych umieszczanych wybiórczo w różnych organellach komórki wykazały, że pule glutationu różnią się stężeniem i stopniem utlenienia między przedziałami [8].
Cytozol utrzymuje potencjał silnie redukujący, dzięki czemu większość białek cytozolowych ma cysteiny w postaci zredukowanej. Matriks mitochondrialna jest jeszcze bardziej redukująca, a równocześnie sąsiaduje z miejscem najintensywniejszego wytwarzania ponadtlenku, przez co gradienty są tam najbardziej strome [3, 4]. Światło siateczki śródplazmatycznej ma natomiast potencjał utleniający, skoro zachodzi w nim tworzenie mostków dwusiarczkowych w białkach wydzielniczych. Utlenienie w tym przedziale jest więc stanem prawidłowym, a nie objawem zaburzenia.
Konsekwencja takiego układu jest praktyczna i często pomijana. Wynik oznaczenia wykonanego w osoczu albo w pełnej krwi uśrednia stany przedziałów o przeciwnych potencjałach, toteż nie odpowiada na pytanie, w którym miejscu komórki równowaga się przesunęła [9, 10]. Ten sam wynik zbiorczy może odpowiadać utlenieniu cytozolu neuronu i utlenieniu przestrzeni pozakomórkowej, a znaczenie obu sytuacji jest odmienne.
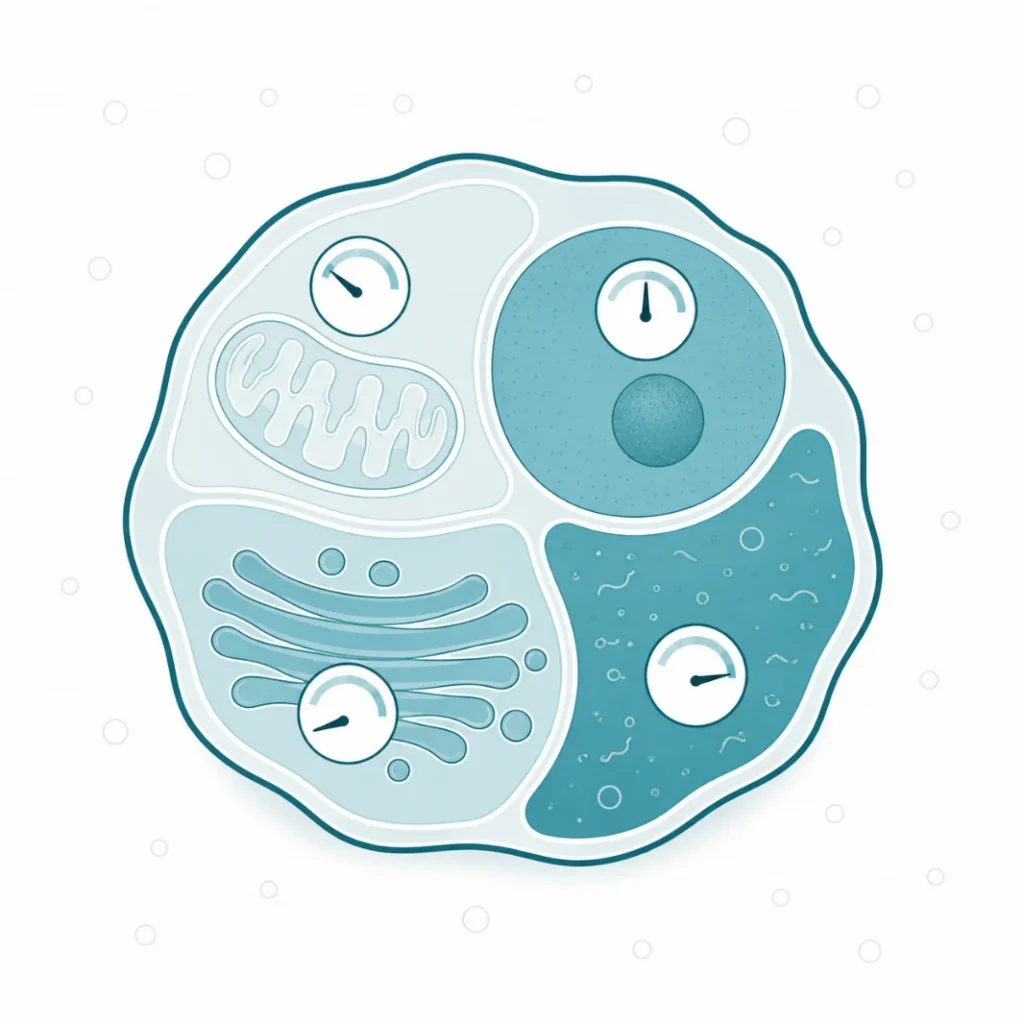
Stres oksydacyjny nie ma jednej wartości dla całej komórki. Cytozol, mitochondrium, jądro i siateczka mogą jednocześnie znajdować się w zupełnie różnych stanach redoks, a zatem mieć różny poziom stresu oksydacyjnego
1.3. Rys historyczny
Określenie „stres oksydacyjny” wprowadził Helmut Sies w 1985 roku, definiując je jako zaburzenie równowagi między utleniaczami a przeciwutleniaczami na korzyść tych pierwszych. Przedtem zjawisko opisywano w kategoriach uszkodzenia wolnorodnikowego, a punktem odniesienia była wolnorodnikowa teoria starzenia Denhama Harmana z 1956 roku, w której utleniacze występowały wyłącznie jako czynnik niszczący.
Pierwsza zmiana definicji nastąpiła w 2006 roku za sprawą Deana Jonesa, który zaproponował oparcie pojęcia na potencjale redoks par tiolowych zamiast na bilansie stężeń. Rozstrzygnięcie to miało skutek praktyczny: pozwoliło opisać stan przedziału liczbą w miliwoltach i porównywać przedziały między sobą, czego poprzednia definicja nie umożliwiała.
Druga zmiana dokonała się po 2007 roku i objęła sam przedmiot pojęcia. Odkrycie odwracalnego utleniania cystein jako mechanizmu przekazywania sygnału pokazało, że przesunięcie równowagi zaburza nie tylko struktury, lecz przede wszystkim sygnalizację [1, 6]. Obecna definicja mówi zatem o zakłóceniu sygnalizacji redoks i kontroli komórkowej, a rozróżnienie eustresu i dystresu z 2017 roku dodało do niej wymiar ilościowy [2].
1.4. Warunki i bodźce uruchamiające stres oksydacyjny
Stan wyjściowy stanowi równowaga, w której tempo wytwarzania utleniaczy odpowiada wydajności ich usuwania. Bodźce naruszające tę równowagę dzielą się na trzy grupy według punktu przyłożenia.
Grupa pierwsza zwiększa tempo wytwarzania. Najsilniej działa nadmiar substratów energetycznych przy niskim zapotrzebowaniu, ponieważ utrzymuje wysoki potencjał błonowy mitochondrium i zredukowaną pulę ubichinonu [3, 4]. Do tej samej grupy należą pobudzenie oksydaz NADPH przez cytokiny i czynniki wzrostu [5], promieniowanie jonizujące i nadfioletowe oraz metale przejściowe rozkładające nadtlenek wodoru do rodnika hydroksylowego.
Grupa druga obniża pojemność usuwania. Obejmuje wyczerpanie puli glutationu, niedobór selenu wchodzącego w skład peroksydaz glutationowych, niedobór cynku i miedzi potrzebnych dysmutazie cytozolowej oraz ograniczenie dostępności NADPH przy zaburzeniach szlaku pentozofosforanowego.
Grupa trzecia działa przez zmianę warunków, w których zachodzi reakcja. Najlepiej opisanym przykładem jest niedokrwienie z następową reperfuzją: podczas niedotlenienia gromadzi się bursztynian, a po powrocie tlenu jego szybkie utlenienie napędza wsteczny transport elektronów w kompleksie I i daje gwałtowny wyrzut ponadtlenku [15, 18]. Czynnikiem rozstrzygającym jest tu nie brak tlenu, tylko jego nagły powrót do tkanki o zmienionym składzie metabolitów.
2. Przebieg i regulacja stresu oksydacyjnego
2.1. Etapy procesu
Przebieg stresu oksydacyjnego daje się rozpisać na pięć kroków o rosnącej nieodwracalności.
Krok pierwszy to wzrost stężenia nadtlenku wodoru w przedziale. Wynika on ze zwiększonego wytwarzania albo z obniżonej pojemności usuwania, a obie drogi prowadzą do tego samego skutku miejscowego.
Krok drugi to utlenienie reszt cysteinowych w białkach. Tiolan cysteiny przechodzi w kwas sulfenowy, a ta zmiana przekształca kształt i aktywność białka. Modyfikacja pozostaje odwracalna, gdyż układy tioredoksyny i glutaredoksyny przywracają postać wyjściową kosztem NADPH [6].
Krok trzeci to uruchomienie odpowiedzi przystosowawczej. Utlenienie cystein białka Keap1 uwalnia czynnik transkrypcyjny Nrf2, który przechodzi do jądra i podnosi ekspresję kilkuset genów obejmujących enzymy antyoksydacyjne, enzymy sprzęgania i białka transportujące [7]. Komórka odpowiada więc na bodziec zwiększeniem własnej pojemności.
Krok czwarty to przekroczenie możliwości tej odpowiedzi. Dalsze utlenianie prowadzi do powstania kwasu sulfinowego i sulfonowego, których układ tioredoksyny nie odtwarza. Równolegle rozpoczyna się utlenianie lipidów błon i modyfikacje zasad DNA, a żelazo uwalniane z uszkodzonych centrów żelazowo-siarkowych podtrzymuje reakcję [17].
Krok piąty to rozstrzygnięcie losu komórki. Utlenienie lipidów błony mitochondrialnej sprzyja otwarciu poru przejścia przepuszczalności i uruchamia apoptozę, a niekontrolowana peroksydacja fosfolipidów przy niesprawnej peroksydazie glutationowej 4 prowadzi do ferroptozy [16, 17]. Stan końcowy zależy więc od tego, na którym kroku układ zostaje zatrzymany, a nie od rodzaju utleniacza, który go uruchomił.

Kaskada biegnie od pojedynczego utleniacza przez błonę i białka aż do jądra komórkowego. Każdy kolejny etap uszkodzeń dotyczy większej struktury niż poprzedni.
2.2. Białka i kluczowe enzymy
Za pomocą wymienionych niżej białek komórka osiąga trzy rzeczy: przekształca utleniacz w wodę, odtwarza cząsteczki zużyte w tej reakcji i przekazuje informację o zdarzeniu do jądra.
Pierwszy z tych celów realizują trzy grupy enzymów. Dysmutazy ponadtlenkowe przekształcają anion ponadtlenkowy w nadtlenek wodoru, przy czym izoforma manganowa pracuje w matriks mitochondrialnej, a miedziowo-cynkowa w cytozolu. Peroksyredoksyny i peroksydazy glutationowe redukują nadtlenek wodoru do wody przy niskich stężeniach, natomiast katalaza przejmuje tę rolę w peroksysomach przy stężeniach wysokich [6].
Drugi cel realizują układy odtwarzające. Reduktaza glutationowa i reduktaza tioredoksynowa przywracają postać zredukowaną obu przenośników, zużywając NADPH dostarczany przez szlak pentozofosforanowy. Ten zapis tłumaczy, dlaczego niedobór dehydrogenazy glukozo-6-fosforanowej objawia się podatnością erytrocytów na hemolizę po ekspozycji utleniającej: brakuje elektronów do odtwarzania glutationu.
Trzeci cel realizuje para Keap1-Nrf2. Białko Keap1 w warunkach podstawowych kieruje Nrf2 do degradacji, a jego utlenienie tę czynność wyłącza [7]. Nrf2 działa więc jako czujnik przekładający lokalne utlenienie na trwałą zmianę ekspresji genów. Zysk dla komórki polega na tym, że jednorazowy bodziec zostawia po sobie podwyższoną pojemność obronną.
2.3. Czynniki nasilające stres oksydacyjny
Najsilniej działającym czynnikiem jest przewlekłe zapalenie. Komórki żerne pobudzone cytokiną wytwarzają utleniacze przez oksydazę NOX2, a wytworzony nadtlenek wodoru podtrzymuje aktywność czynnika NF-κB i zamyka pętlę dodatniego sprzężenia między zapaleniem a utlenianiem [5].
Drugim czynnikiem jest przeciążenie metaboliczne. Utrzymująca się hiperglikemia nasila powstawanie utleniaczy w mitochondriach i przez produkty glikacji, a nadmiar wolnych kwasów tłuszczowych obciąża beta-oksydację ponad zdolność łańcucha oddechowego do przyjęcia elektronów [30, 31]. Oba mechanizmy występują razem w zespole metabolicznym i wzajemnie się wzmacniają.
Trzecim jest dostępność metali przejściowych. Wolne żelazo rozkłada nadtlenek wodoru do rodnika hydroksylowego, wobec czego przeciążenie żelazem przesuwa równowagę nawet przy niezmienionym tempie wytwarzania nadtlenku [17].
Czwartym są czynniki zewnętrzne: dym tytoniowy, promieniowanie jonizujące i nadfioletowe, ozon, niektóre leki oraz ksenobiotyki metabolizowane z rozprzężeniem cyklu cytochromu P450. Ich wspólną cechą jest to, że wprowadzają utleniacze albo elektrofile z zewnątrz, zamiast zmieniać przemiany własne komórki.
2.4. Czynniki hamujące stres oksydacyjny
Pierwszym czynnikiem hamującym jest sprawna odpowiedź Nrf2, gdyż podnosi pojemność usuwania proporcjonalnie do bodźca [7]. Wydolność tej odpowiedzi zmniejsza się z wiekiem, co tłumaczy część różnicy między młodym a starym organizmem przy tym samym obciążeniu.
Drugim jest podaż składników wchodzących w skład układów obronnych. Selen jest częścią centrum aktywnego peroksydaz glutationowych, cynk i miedź wchodzą w skład dysmutazy cytozolowej, mangan w skład mitochondrialnej, a cysteina ogranicza tempo syntezy glutationu. Niedobór któregokolwiek działa jak obniżenie pojemności i nie daje się wyrównać nadmiarem pozostałych.
Trzecim jest ograniczenie tempa wytwarzania u źródła. Działają tu trzy mechanizmy: łagodne rozprzężenie obniżające potencjał błonowy mitochondrium, wzrost zapotrzebowania na ATP oraz utlenianie substratów w tempie odpowiadającym przepustowości łańcucha oddechowego. Każdy z nich zmniejsza tak zwany przeciek elektronów, czyli ich przedwczesne przekazanie na tlen w kompleksach I i III [3, 4].
Czwartym jest sekwestracja metali. Ferrytyna, transferyna i ceruloplazmina utrzymują pulę wolnego żelaza i miedzi na poziomie uniemożliwiającym reakcję z nadtlenkiem wodoru, co stanowi obronę przed rodnikiem hydroksylowym niemożliwą do uzyskania innym sposobem [17].
2.5. Powiązania z innymi szlakami
Stres oksydacyjny nie działa w izolacji, tylko przecina się z czterema szlakami odpowiedzi komórkowej. Z zapaleniem łączy go czynnik NF-κB, którego aktywność zależy od stanu utlenienia reszt cysteinowych w kilku białkach kaskady, a którego produkty pobudzają oksydazy [5]. Z odpowiedzią na niedotlenienie łączy go czynnik indukowany hipoksją, stabilizowany przez utleniacze pochodzące z kompleksu III.
Z odpowiedzią na białka źle zwinięte łączy go siateczka śródplazmatyczna, w której tworzenie mostków dwusiarczkowych samo wytwarza nadtlenek wodoru. Nagromadzenie białek nieprawidłowo zwiniętych zwiększa więc obciążenie utleniające, a to obciążenie z kolei pogarsza zwijanie, przez co powstaje drugie sprzężenie dodatnie.
Ze szlakami śmierci komórki łączy stres oksydacyjny ferroptoza, zależna od peroksydacji fosfolipidów i od dostępności żelaza [16, 17]. Z autofagią i z odpowiedzią na uszkodzenie DNA łączą go natomiast czujniki uszkodzeń, uruchamiające usuwanie uszkodzonych mitochondriów i zatrzymanie cyklu komórkowego.
3. Fizjologia a patologia
3.1. Rola stresu oksydacyjnego w warunkach prawidłowych
Łagodne przesunięcie równowagi utleniającej jest w organizmie zjawiskiem codziennym i pełni rolę bodźca przystosowawczego. Wysiłek fizyczny podnosi tempo wytwarzania utleniaczy w mięśniu szkieletowym, a ten wzrost uruchamia szlak Nrf2, biogenezę mitochondriów i wzrost aktywności enzymów antyoksydacyjnych [19]. Mięsień wychodzi z sesji treningowej lepiej wyposażony, niż do niej wszedł.
Zależność ta ma kształt krzywej dwufazowej, opisywanej w piśmiennictwie jako hormeza. Dawki niskie wywołują odpowiedź korzystną, a dawki wysokie tej samej substancji albo tego samego bodźca działają szkodliwie [28, 29]. Reguła ta obowiązuje nie tylko dla utleniaczy, lecz również dla ograniczenia kaloryczności, wysiłku i ekspozycji termicznej, a jej wspólnym mianownikiem jest uruchomienie odpowiedzi przystosowawczej przewyższającej rozmiarem sam bodziec.
Osobną rolą fizjologiczną jest obrona przeciwdrobnoustrojowa. Wybuch tlenowy w fagocycie jest stanem skrajnego utlenienia zamkniętym w jednym przedziale, a jego brak daje obraz chorobowy w postaci przewlekłej choroby ziarniniakowej. Skutkiem tej organizacji jest wykorzystanie chemii nieselektywnej bez szkody dla reszty komórki.
3.2. Skutki nadmiernego nasilenia stresu oksydacyjnego
Przekroczenie pojemności obronnej daje trzy rodzaje następstw o odmiennej dynamice. Uszkodzenie lipidów zaczyna się w błonach bogatych w wielonienasycone kwasy tłuszczowe i przebiega jako reakcja łańcuchowa, w której każdy krok wytwarza kolejny rodnik. Produkty rozpadu wodoronadtlenków wiążą się z białkami i przenoszą uszkodzenie poza miejsce jego powstania [16].
Uszkodzenie białek obejmuje utlenienie łańcuchów bocznych, karbonylację i nitrowanie tyrozyny przez nadtlenoazotyn. Nitrowanie tyrozyny 34 w dysmutazie mitochondrialnej unieczynnia ten enzym, przez co przesunięcie równowagi pogłębia samo siebie [33]. Białka karbonylowane tracą czynność i trafiają do proteasomu, a ich nagromadzenie w mięśniu szkieletowym opisano w przewlekłej obturacyjnej chorobie płuc i w wyniszczeniu nowotworowym [13]. Karbonylacja obejmuje również histony, a modyfikacja ta gromadzi się w tkance tłuszczowej wraz z otyłością i wiekiem [14].
Uszkodzenie DNA polega na modyfikacji zasad, przede wszystkim na powstawaniu 8-oksoguaniny w reakcji z rodnikiem hydroksylowym. Naprawa zachodzi przez wycinanie zasady, a jej wydajność rozstrzyga, czy zmiana utrwali się jako mutacja. Stężenie 8-okso-2′-deoksyguanozyny w moczu i w leukocytach służy jako wskaźnik obciążenia utleniającego, a w badaniu chorych po operacji bariatrycznej obniżało się wraz z redukcją masy ciała w ciągu roku obserwacji [12].
3.3. Skutki osłabienia stresu oksydacyjnego
Stan odwrotny, czyli nadmiar redukcji, również zaburza czynność komórki. Sygnalizacja redoks wymaga bowiem możliwości odwracalnego utleniania cystein, a przy zbyt silnie redukującym środowisku sygnał po prostu nie powstaje.
Najlepiej udokumentowanym przykładem jest wpływ dużych dawek przeciwutleniaczy na przystosowanie do treningu. Suplementacja witaminą C i witaminą E obniża wzrost stężenia utleniaczy towarzyszący wysiłkowi, a wraz z nim część odpowiedzi przystosowawczej mięśnia szkieletowego, w tym biogenezę mitochondriów [19]. Zjawisko to pokazuje, że wartością docelową nie jest najniższe możliwe obciążenie utleniające, tylko jego zakres fizjologiczny.
Druga grupa następstw wynika z braku utleniaczy wytwarzanych celowo. W przewlekłej chorobie ziarniniakowej niesprawna oksydaza NOX2 pozbawia fagocyty zdolności zabijania drobnoustrojów, a równocześnie zaburza wygaszanie odpowiedzi zapalnej, przez co chorzy mają zarówno ciężkie zakażenia, jak i ziarniniaki oraz objawy autoimmunizacyjne. Obraz ten rozstrzyga spór o to, czy utleniacze są w organizmie wyłącznie czynnikiem szkodliwym.
3.4. Udział stresu oksydacyjnego w chorobach
W chorobach sercowo-naczyniowych stres oksydacyjny działa dwiema drogami. Anion ponadtlenkowy reaguje z tlenkiem azotu z szybkością bliską granicy dyfuzji i zmniejsza jego dostępność, przez co słabnie rozkurcz zależny od śródbłonka. Równolegle utlenione lipoproteiny o małej gęstości są pochłaniane przez makrofagi i dają początek komórkom piankowatym [9].
W cukrzycy typu 2 i w zespole metabolicznym utlenianie jest ogniwem między nadmiarem substratów a upośledzeniem szlaku insulinowego. Utleniacze aktywują kinazy stresowe fosforylujące substrat receptora insulinowego na resztach serynowych, co osłabia przekaz sygnału, a w komórce beta trzustki obniżają wydzielanie insuliny [30, 31]. Komórka beta jest szczególnie podatna, gdyż ma niską aktywność katalazy i peroksydazy glutationowej.
W chorobach neurozwyrodnieniowych tkanka nerwowa jest podatna z trzech powodów naraz: zużywa dużo tlenu, zawiera dużo wielonienasyconych kwasów tłuszczowych i gromadzi żelazo wraz z wiekiem [32]. W stwardnieniu rozsianym wskaźniki utleniania badano jako kandydatów na markery aktywności choroby, przy czym żaden nie osiągnął dotąd wartości rozstrzygającej [34].
W uszkodzeniu niedokrwienno-reperfuzyjnym zależność jest najlepiej udokumentowana czasowo. Wyrzut utleniaczy następuje w pierwszych minutach po przywróceniu przepływu, a jego wielkość zależy od ilości bursztynianu nagromadzonego podczas niedokrwienia [15, 18]. Ta sama sekwencja zachodzi w zawale mięśnia sercowego, w udarze niedokrwiennym leczonym reperfuzyjnie oraz w przeszczepianym narządzie.
3.5. Wpływ czynników zależnych od stylu życia
Aktywność fizyczna o umiarkowanym natężeniu obniża wskaźniki uszkodzeń utleniających w obserwacji długoterminowej, mimo że pojedyncza sesja te wskaźniki podnosi. Różnica wynika z odpowiedzi przystosowawczej, która po wielokrotnym powtórzeniu bodźca podnosi pojemność obronną powyżej stanu wyjściowego [19, 28].
Sposób żywienia działa dwiema drogami o odmiennej sile dowodów. Wzorce oparte na warzywach, owocach i rybach wiążą się w badaniach obserwacyjnych z niższymi wskaźnikami utleniania, natomiast przeniesienie tego wniosku na pojedyncze związki w postaci suplementu nie potwierdziło się w badaniach z randomizacją [22, 23]. Redukcja masy ciała obniża wskaźniki uszkodzeń mierzalnie, co wykazano między innymi dla 8-okso-2′-deoksyguanozyny po operacji bariatrycznej [12].
Palenie tytoniu jest najsilniejszym pojedynczym czynnikiem zależnym od zachowania, gdyż dostarcza utleniaczy bezpośrednio i równocześnie utrzymuje przewlekłe zapalenie. Sen i przewlekłe obciążenie psychiczne wpływają na wskaźniki utleniania pośrednio, przez zmianę stężenia kortykosteroidów i aktywności zapalnej, przy czym dane pochodzą głównie z badań obserwacyjnych o umiarkowanej sile.
4. Uwagi praktyczne
4.1. Jak to zbadać
Stresu oksydacyjnego nie oznacza się bezpośrednio, gdyż utleniacze mają czasy życia krótsze niż czas potrzebny na pobranie materiału. W praktyce oznacza się trzy grupy wskaźników pośrednich: produkty uszkodzeń, stan układów redukujących oraz zdolność antyoksydacyjną materiału.
Peroksydację lipidów ocenia się dwiema metodami o różnej wiarygodności. Pomiar substancji reagujących z kwasem tiobarbiturowym jest mało swoisty i zawyża wyniki, natomiast oznaczenie dialdehydu malonowego metodą chromatografii gazowej sprzężonej ze spektrometrią mas wymaga wyposażenia dostępnego w nielicznych pracowniach [11]. Izoprostany w moczu są uważane za wskaźnik o najlepszej swoistości w tej grupie. Uszkodzenie białek ocenia się przez oznaczenie grup karbonylowych, a uszkodzenie DNA przez oznaczenie 8-okso-2′-deoksyguanozyny [12, 13].
Stan układów redukujących opisuje stosunek glutationu zredukowanego do utlenionego, najczęściej oznaczany w erytrocytach. Wynik zależy silnie od sposobu pobrania i przygotowania próbki, gdyż glutation utlenia się samorzutnie po pobraniu. Materiał wymaga zatem szybkiego zamrożenia i dodatku środków blokujących grupy tiolowe.
Cztery czynniki zakłócają odczyt niezależnie od wybranej metody: samorzutne utlenianie materiału po pobraniu, zmienność dobowa, wpływ posiłku oraz wysiłku poprzedzającego pobranie. Czwartym jest zależność większości wskaźników zarówno od tempa powstawania, jak i od tempa usuwania produktu. Żadne z tych oznaczeń nie należy do badań rutynowych, a ich zastosowanie ogranicza się do badań naukowych [10].
4.2. Na co zwrócić uwagę
Najczęstszym nieporozumieniem jest traktowanie stresu oksydacyjnego jako rozpoznania. Nie jest to jednostka chorobowa ani stan dający się potwierdzić jednym oznaczeniem, tylko opis mechanizmu wspólnego dla wielu chorób. Zdanie „u pacjenta stwierdzono stres oksydacyjny” nie niesie informacji o przedziale komórkowym, o źródle utleniaczy ani o tym, czy przesunięcie równowagi jest przyczyną, czy następstwem choroby podstawowej.
Drugie zastrzeżenie dotyczy oznaczeń oferowanych komercyjnie jako „profil stresu oksydacyjnego”. Wskaźniki całkowitej zdolności antyoksydacyjnej osocza w znacznej części odzwierciedlają stężenie kwasu moczowego i albuminy, przez co ich zmiana nie mówi o stanie przedziałów wewnątrzkomórkowych [10]. Wynik wysokiej zdolności antyoksydacyjnej bywa zatem następstwem hiperurykemii, czyli stanu samego w sobie niekorzystnego.
Trzecie zastrzeżenie dotyczy wniosków o suplementacji. Z mechanizmu, w którym utleniacze uszkadzają tkanki, wyprowadzono hipotezę, że podaż przeciwutleniaczy chorobom zapobiegnie. Badania z randomizacją tej hipotezy nie potwierdziły. Metaanaliza badań nad witaminą E, beta-karotenem i witaminą C nie wykazała zmniejszenia liczby zdarzeń sercowo-naczyniowych [22]. Przegląd Cochrane wskazał natomiast wzrost śmiertelności całkowitej przy suplementacji beta-karotenem i witaminą E [20], a osobna analiza potwierdziła zależność tego efektu od dawki [21]. Przegląd map dowodowych dla mikroskładników w zapobieganiu chorobom sercowo-naczyniowym umieścił witaminę E i beta-karoten wśród interwencji bez korzyści albo szkodliwych [23]. W zapobieganiu rakowi gruczołu krokowego suplementacja selenem i witaminą E również nie przyniosła korzyści [24].
Czwarte zastrzeżenie dotyczy N-acetylocysteiny, przedstawianej jako uniwersalny środek przeciw stresowi oksydacyjnemu. Jej rola w zatruciu paracetamolem i jako leku mukolitycznego jest ustalona, natomiast w pozostałych wskazaniach dane pochodzą z badań o małej liczebności i niejednorodnych punktach końcowych [25, 26, 27]. Przegląd systematyczny badań w psychiatrii i neurologii wskazał wyniki obiecujące przy zastrzeżeniu jakości metodologicznej [25].
Piąte zastrzeżenie dotyczy kierunku zależności. Podwyższone wskaźniki utleniania w chorobie nie dowodzą, że utlenianie tę chorobę wywołało, ponieważ uszkodzenie tkanki samo podnosi te wskaźniki. Rozstrzygnięcie wymagałoby wykazania, że interwencja obniżająca obciążenie oksydacyjne zmienia przebieg choroby, a takich wyników dotąd nie uzyskano dla większości wskazań [1, 10].