1. Profil substancji
1.1. Definicja i klasyfikacja
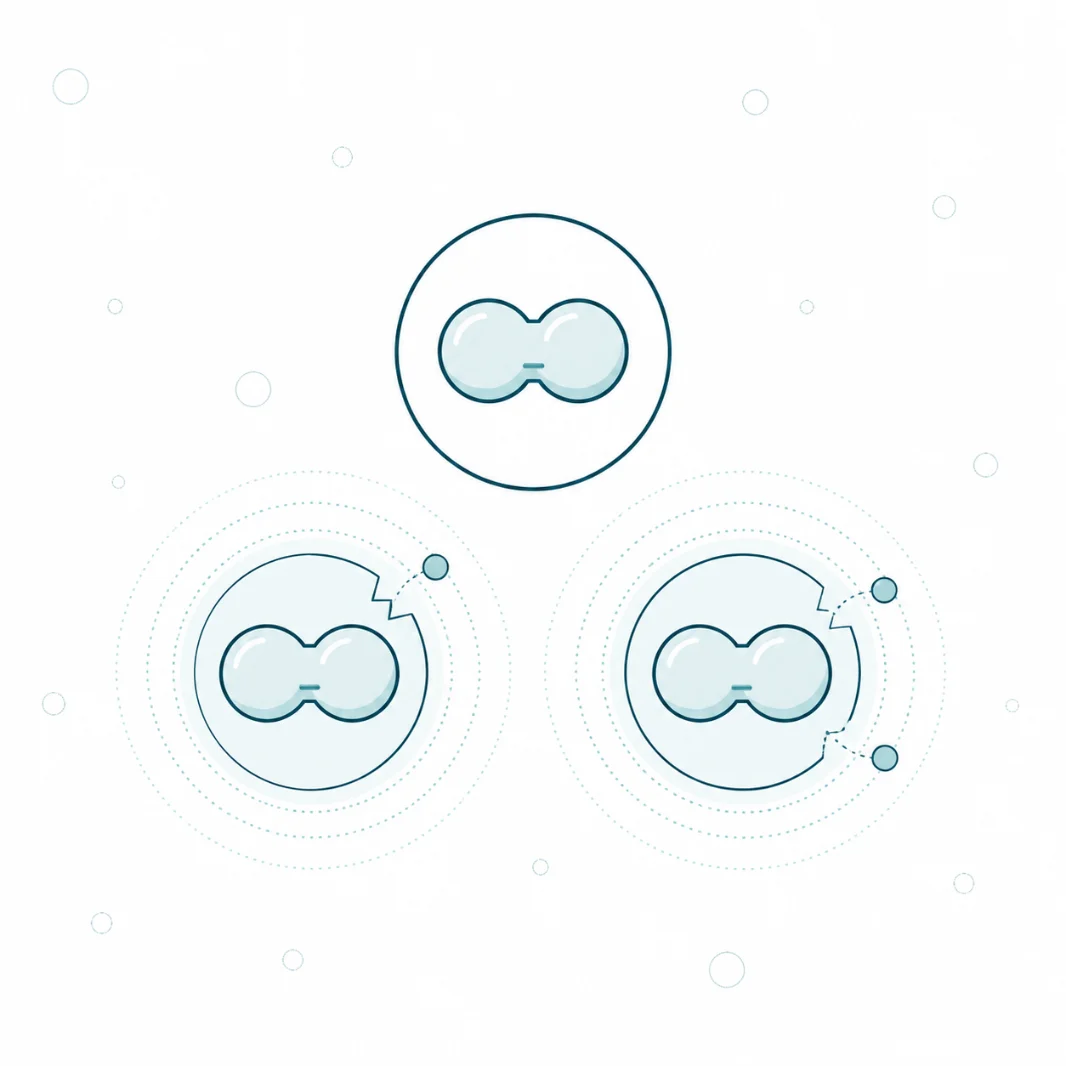
Reaktywne formy tlenu, oznaczane skrótem ROS od angielskiego reactive oxygen species, to grupa pochodnych tlenu cząsteczkowego zdolnych do utleniania biocząsteczek szybciej, niż robi to tlen w postaci wyjściowej. Wspólną cechą tej grupy nie jest budowa, lecz zdolność do przyjmowania elektronów od składników komórki. Sam tlen cząsteczkowy jest utleniaczem słabym kinetycznie, ponieważ jego dwa niesparowane elektrony mają równoległe spiny i reakcja z większością cząsteczek organicznych jest przez to zablokowana. Dopiero przyjęcie pojedynczego elektronu albo wzbudzenie energetyczne usuwa to ograniczenie.
Podział wewnętrzny grupy przebiega według obecności niesparowanego elektronu. Do rodników zalicza się anion ponadtlenkowy, rodnik hydroksylowy, rodnik nadtlenkowy i alkoksylowy. Do pochodnych nierodnikowych należą nadtlenek wodoru, kwas podchlorawy, wodoronadtlenki organiczne oraz tlen singletowy. Podział ten ma znaczenie praktyczne, gdyż formy nierodnikowe są trwalsze i mogą przemieszczać się między przedziałami komórki [1].
Trzy pojęcia sąsiadujące bywają z reaktywnymi formami tlenu mylone. Reaktywne formy azotu obejmują tlenek azotu, dwutlenek azotu i nadtlenoazotyn, czyli produkt reakcji tlenku azotu z anionem ponadtlenkowym [19, 20]. Reaktywne formy siarki, w tym persiarczki i polisiarczki, tworzą osobną rodzinę o własnych celach molekularnych [22]. Wreszcie wolny rodnik jest pojęciem szerszym: rodniki białkowe i węglowe powstają w komórce, nie będąc pochodnymi tlenu. Piśmiennictwo ostatnich lat obejmuje te rodziny wspólnym określeniem sieci reaktywnych cząsteczek, ponieważ reagują one ze sobą nawzajem i konkurują o te same cele [21].
Zakres pojęcia obejmuje zarówno cząsteczki powstające przypadkowo, jak i wytwarzane celowo przez wyspecjalizowane enzymy. To rozróżnienie zastąpiło dawniejsze ujęcie, w którym każda reaktywna forma tlenu była produktem ubocznym oddychania. Osobne hasło jest uzasadnione tym, że ta sama cząsteczka pełni w komórce rolę przekaźnika i rolę czynnika uszkadzającego, a granicę między nimi wyznacza stężenie, nie tożsamość chemiczna [1, 2].
1.2. Budowa i właściwości
O biologicznym zachowaniu każdej formy decydują trzy parametry: stała szybkości reakcji z typowymi celami, wynikający z niej czas życia oraz zdolność przenikania przez błony. Te trzy wielkości rozstrzygają, czy cząsteczka działa w miejscu powstania, czy przenosi informację dalej.
| Forma | Powstawanie | Czas życia | Zasięg działania | Główny cel molekularny |
| Anion ponadtlenkowy (O₂˙⁻) | przyjęcie jednego elektronu przez tlen | mikrosekundy | przedział powstania, ładunek utrudnia przejście przez błonę | centra żelazowo-siarkowe enzymów |
| Nadtlenek wodoru (H₂O₂) | dysmutacja anionu ponadtlenkowego, oksydazy | sekundy do minut | przenika błony, także przez akwaporyny | reszty cysteinowe białek |
| Rodnik hydroksylowy (˙OH) | reakcja Fentona z udziałem żelaza | nanosekundy | kilka średnic cząsteczki od miejsca powstania | dowolna napotkana cząsteczka |
| Kwas podchlorawy (HOCl) | mieloperoksydaza w fagosomie | sekundy | wnętrze fagosomu i jego otoczenie | reszty metioniny, cysteiny i tyrozyny |
| Tlen singletowy (¹O₂) | wzbudzenie energetyczne, reakcje fotouczulaczy | mikrosekundy | ograniczony do przedziału | wiązania podwójne kwasów tłuszczowych |
| Wodoronadtlenki lipidowe | atak na wielonienasycone kwasy tłuszczowe | minuty do godzin | wnętrze błony, wzdłuż fazy lipidowej | sąsiednie kwasy tłuszczowe błony |
Zestawienie pokazuje, dlaczego funkcja sygnałowa przypadła nadtlenkowi wodoru, a nie formom bardziej agresywnym. Cząsteczka przenosząca informację musi przeżyć drogę do celu i wybierać cel, natomiast rodnik hydroksylowy reaguje z pierwszą napotkaną strukturą i żadnego z tych warunków nie spełnia [1].
1.3. Powstawanie i źródła reaktywnych form tlenu
Najobficiej reaktywne formy tlenu powstają w mitochondriach. W łańcuchu oddechowym część elektronów przechodzi na tlen przedwcześnie, zamiast dotrzeć do oksydazy cytochromowej, i tworzy anion ponadtlenkowy. Przegląd obejmujący ssacze mitochondria wyodrębnił jedenaście miejsc takiego przekazania, związanych z utlenianiem substratów i z fosforylacją oksydacyjną [4]. Największy udział przypada kompleksowi I oraz kompleksowi III, a tempo zależy od siły protonomotorycznej i od stopnia zredukowania puli ubichinonu [3, 13].
Szczególny tryb pracy kompleksu I nazywa się wstecznym transportem elektronów. Powstaje on przy wysokim potencjale błonowym i nagromadzeniu bursztynianu, gdy elektrony płyną z ubichinolu z powrotem na dinukleotyd nikotynamidoadeninowy zamiast dalej łańcuchem. W makrofagach pobudzonych lipopolisacharydem właśnie ten mechanizm wytwarza ponadtlenek regulujący uwalnianie interleukiny 1β [5]. Ten sam tryb odpowiada za gwałtowny wyrzut utleniaczy po przywróceniu przepływu krwi w tkance niedokrwionej [6, 23].
Drugim źródłem są oksydazy NADPH, rodzina siedmiu białek błonowych wytwarzających ponadtlenek albo nadtlenek wodoru w sposób zamierzony, na polecenie czynnika wzrostu, cytokiny albo receptora [7, 8]. Izoforma NOX2 działa w fagocytach, NOX4 w nerce i w naczyniach, a DUOX1 i DUOX2 w nabłonkach tarczycy i jelita. W przeciwieństwie do mitochondriów enzymy te nie wytwarzają utleniaczy ubocznie, tylko w odpowiedzi na sygnał i w określonym miejscu błony.
Pozostałe źródła mają znaczenie w warunkach szczególnych. Oksydaza ksantynowa wytwarza ponadtlenek podczas rozkładu puryn, cytochromy P450 uwalniają go przy rozprzężeniu cyklu katalitycznego, peroksysomy wytwarzają nadtlenek wodoru w utlenianiu kwasów tłuszczowych, a katecholaminy i hemoglobina utleniają się samorzutnie. Osobną drogą jest reakcja Fentona, w której jony żelaza dwuwartościowego rozkładają nadtlenek wodoru do rodnika hydroksylowego. Stąd dostępność wolnego żelaza rozstrzyga, czy nadtlenek wodoru pozostanie przekaźnikiem, czy stanie się źródłem uszkodzeń [12, 23].
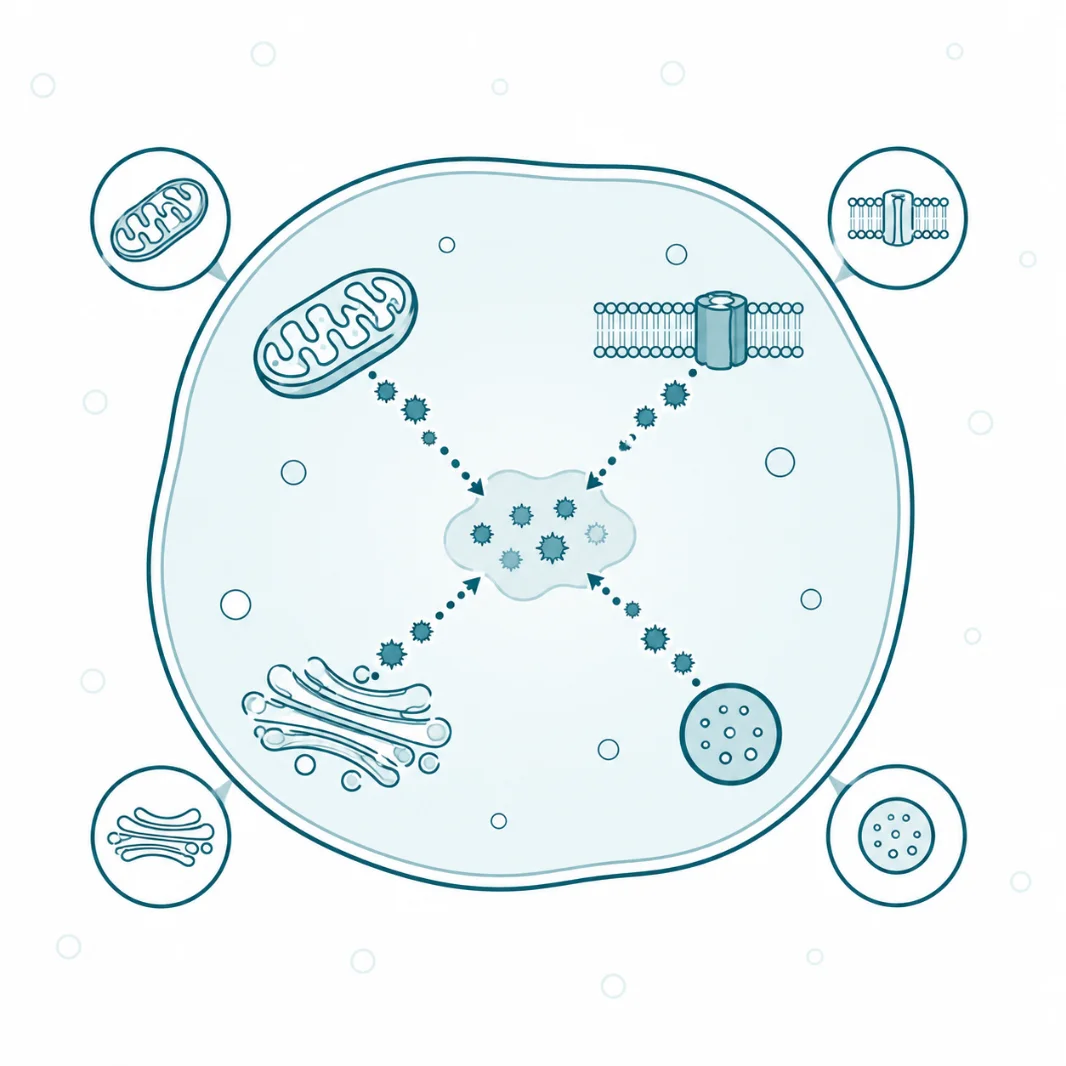
Rodniki nie mają jednego źródła. Powstają w mitochondrium, na błonowej oksydazie NADPH, w siateczce śródplazmatycznej i w peroksysomach — udział każdego z nich zmienia się wraz ze stanem komórki.
1.4. Rys historyczny
Do połowy XX wieku wolne rodniki uznawano za zjawisko chemii radiacyjnej, niewystępujące w żywej komórce. Rebeca Gerschman zaproponowała w 1954 roku, że zatrucie tlenem i uszkodzenie popromienne mają wspólny mechanizm oparty na rodnikach tlenowych, a dwa lata później Denham Harman sformułował na tej podstawie wolnorodnikową teorię starzenia.
Rozstrzygnięcie przyniosło odkrycie dysmutazy ponadtlenkowej przez Josepha McCorda i Irwina Fridovicha w 1969 roku. Enzym usuwający anion ponadtlenkowy nie mógłby powstać w toku ewolucji, gdyby substrat nie występował w komórce stale. Odkrycie przeniosło więc rodniki tlenowe z chemii napromieniania do fizjologii i wyznaczyło ramy, w których pracowano przez następne trzydzieści lat.
Drugi zwrot nastąpił na przełomie wieków i dotyczył nie istnienia utleniaczy, lecz ich roli. Wykrycie oksydaz wytwarzających nadtlenek wodoru poza fagocytami oraz opis odwracalnego utleniania cystein w białkach regulatorowych pokazały, że komórka wytwarza utleniacze celowo [1, 7]. Dotychczasowy obraz uszkodzenia ustąpił ujęciu dwudzielnemu, w którym niskie stężenia niosą sygnał, a wysokie powodują szkodę [2].
2. Mechanizm działania i funkcje
2.1. Powstawanie i regulacja wytwarzania
Losy każdej cząsteczki tlenu, która przyjęła pojedynczy elektron, układają się w krótki łańcuch o dwóch rozgałęzieniach. Punktem wyjścia jest anion ponadtlenkowy. Dysmutazy ponadtlenkowe, obecne w matriks mitochondrialnej, w cytozolu i w przestrzeni pozakomórkowej, przekształcają go w nadtlenek wodoru z szybkością bliską granicy dyfuzji. Ten pierwszy krok jest nieunikniony, ponieważ ponadtlenek dysmutuje również samorzutnie, tyle że wolniej.
Nadtlenek wodoru stoi przed dwiema drogami, a wybór między nimi rozstrzyga o wszystkim, co dzieje się dalej. Droga pierwsza prowadzi do wody i biegnie przez peroksyredoksyny, peroksydazy glutationowe i katalazę. Droga druga prowadzi do rodnika hydroksylowego i wymaga jonu metalu przejściowego, najczęściej żelaza uwolnionego z centrów żelazowo-siarkowych uszkodzonych przez sam ponadtlenek [12].
Punkty regulacji tego układu są cztery. Pierwszym jest tempo wytwarzania, zależne od potencjału błonowego mitochondrium i od pobudzenia oksydaz. Drugim jest wydolność układów redukujących, ograniczona ostatecznie dostępnością fosforanu dinukleotydu nikotynamidoadeninowego, czyli NADPH, który oddaje elektrony potrzebne do odtworzenia glutationu i tioredoksyny. Trzecim jest pula wolnego żelaza, utrzymywana na niskim poziomie przez ferrytynę. Czwartym jest rozdzielenie przedziałów, dzięki któremu utleniacz powstały w jednym miejscu nie dociera do celów w innym [1, 9].
2.2. Działanie sygnałowe i strukturalne
Sygnalizacja redoks opiera się na jednej reakcji chemicznej: utlenieniu reszty cysteinowej w białku. Nadtlenek wodoru przekształca tiolan cysteiny w kwas sulfenowy, a ta modyfikacja zmienia kształt i aktywność białka. Reakcja jest odwracalna, gdyż układ tioredoksyny i glutationu przywraca postać wyjściową. Dalsze utlenienie do kwasu sulfinowego i sulfonowego zachodzi przy wyższych stężeniach i odwracalności już nie zapewnia, co wyznacza chemiczną granicę między sygnałem a uszkodzeniem [10, 11].
Bezpośrednia reakcja nadtlenku wodoru z większością białek jest jednak zbyt wolna, żeby tłumaczyć szybkość obserwowanych odpowiedzi. Rozwiązaniem okazał się mechanizm przekazywania przez pośrednika. Peroksyredoksyny reagują z nadtlenkiem wodoru kilka rzędów wielkości szybciej niż typowe białko, a następnie przenoszą stan utlenienia na białko docelowe przez przejściowy mostek dwusiarczkowy [9]. Komórka zyskuje w ten sposób czułość detektora i wybiórczość przekazu naraz.
Białka docelowe tej ścieżki należą do kilku klas. Fosfatazy tyrozynowe, w tym PTP1B i PTEN, mają w centrum aktywnym cysteinę o obniżonym pK, przez co ich zahamowanie przedłuża sygnał fosforylacyjny zapoczątkowany przez receptor. Białko Keap1 traci po utlenieniu zdolność kierowania czynnika Nrf2 do degradacji, wobec czego czynnik ten przechodzi do jądra i uruchamia geny enzymów obronnych [26]. Kanały wapniowe, kinazy i czynniki transkrypcyjne z rodziny NF-κB reagują na ten sam bodziec własnymi resztami cysteinowymi.
Działanie strukturalne obejmuje modyfikacje nieodwracalne. Utlenienie reszt metioniny, karbonylacja łańcuchów bocznych i tworzenie mostków dwusiarczkowych między białkami zmieniają ich zwinięcie i kierują je na drogę degradacji proteasomalnej.
Komórka dendrytyczna dojrzewa z czujnika w nauczyciela: przestaje pochłaniać, wciąga wypustki i pokrywa powierzchnię cząsteczkami prezentującymi.
2.3. Funkcje
2.3.1. Przekazywanie sygnału wewnątrzkomórkowego
Pobudzenie receptora dla czynnika wzrostu albo dla cytokiny uruchamia oksydazę NADPH w tej samej części błony, przez co w pobliżu receptora powstaje miejscowy obłok nadtlenku wodoru [7]. Utlenienie fosfataz tyrozynowych w tym obszarze przedłuża fosforylację białek szlaku i wzmacnia odpowiedź. Sygnał wygasa, gdy peroksyredoksyny usuną nadtlenek, a układ tioredoksyny odtworzy fosfatazy.
Zakres stężeń, przy których zachodzi ta regulacja, jest wąski. Stężenia rzędu pojedynczych nanomoli w cytozolu odpowiadają sygnalizacji, a stężenia przekraczające setki nanomoli przesuwają układ w stronę uszkodzeń [2]. Takiej precyzji nie dałoby się uzyskać bez rozdzielenia przedziałów, dlatego wytwarzanie i usuwanie utleniaczy są w komórce ściśle zlokalizowane. Konsekwencją tej organizacji jest zależność wielu szlaków wzrostowych od nienaruszonego układu redukującego: komórka pozbawiona glutationu traci nie tylko obronę, lecz również zdolność prowadzenia sygnału.
2.3.2. Zabijanie drobnoustrojów w fagocytach
Po sfagocytowaniu drobnoustroju oksydaza NOX2 składa się w błonie fagosomu i przenosi elektrony z NADPH na tlen, wytwarzając ponadtlenek w tempie wielokrotnie przewyższającym spoczynkowy pobór tlenu przez komórkę. Zjawisko to nosi nazwę wybuchu tlenowego. Ponadtlenek dysmutuje do nadtlenku wodoru, a mieloperoksydaza uwalniana z ziarnistości azurofilnych łączy go z jonem chlorkowym i wytwarza kwas podchlorawy [15].
Kwas podchlorawy chloruje reszty tyrozynowe białek, a pomiar 3-chlorotyrozyny w materiale fagosomalnym pokazał, że stopień chlorowania wiąże się ilościowo ze skutecznością zabijania gronkowca złocistego [14]. Wytwarzanie utleniaczy uruchamia ponadto wyrzucanie sieci zewnątrzkomórkowych przez neutrofile, przy czym część bodźców pobudza ten proces drogą niezależną od oksydazy [16]. Skutkiem tej organizacji jest obrona oparta na chemii nieselektywnej i zamknięta w przedziale, którego ściany chronią resztę komórki.
2.3.3. Regulacja odpowiedzi na niedotlenienie i napięcia naczyń
Utleniacze pochodzące z kompleksu III uczestniczą w wykrywaniu niedoboru tlenu. Ich wzrost stabilizuje czynnik indukowany hipoksją, który uruchamia geny glikolizy, erytropoetyny i czynnika wzrostu śródbłonka naczyniowego. Mechanizm ten wydaje się paradoksalny, ponieważ wytwarzanie utleniaczy rośnie przy spadku stężenia tlenu, jednak wynika ze zwiększonego zredukowania przenośników łańcucha oddechowego.
W ścianie naczynia ten sam anion ponadtlenkowy działa przeciwstawnie do tlenku azotu. Reakcja obu cząsteczek biegnie z szybkością bliską granicy dyfuzji i daje nadtlenoazotyn, przez co ponadtlenek zmniejsza dostępność tlenku azotu i osłabia rozkurcz naczynia [19, 20]. Nadtlenoazotyn nitruje tyrozynę 34 w mitochondrialnej dysmutazie ponadtlenkowej i unieczynnia ten enzym, co zamyka pętlę dodatniego sprzężenia [19]. Stąd bierze się związek między nadmiarem utleniaczy w ścianie naczynia a upośledzeniem rozkurczu zależnego od śródbłonka.
2.3.4. Uruchamianie programów adaptacyjnych i śmierci komórki
Umiarkowany wzrost stężenia utleniaczy uruchamia programy przystosowawcze. Szlak Keap1-Nrf2 podnosi ekspresję kilkuset genów obejmujących enzymy antyoksydacyjne, enzymy sprzęgania i białka transportujące, przez co komórka wychodzi z epizodu lepiej wyposażona, niż weszła [26]. Ten sam mechanizm leży u podstaw przystosowań do wysiłku fizycznego w mięśniu szkieletowym [27].
Wzrost większy i dłuższy przesuwa układ w stronę śmierci komórki. Utlenienie lipidów błon mitochondrialnych sprzyja otwarciu poru przejścia przepuszczalności i uwolnieniu cytochromu c, co uruchamia apoptozę. Odrębną drogą jest ferroptoza, w której niekontrolowana peroksydacja fosfolipidów błonowych postępuje wskutek utraty aktywności peroksydazy glutationowej 4 [24, 25]. Różnica między adaptacją a śmiercią komórki nie polega zatem na rodzaju utleniacza, tylko na jego stężeniu i czasie działania.
2.4. Usuwanie i przedziałowość
Usuwanie reaktywnych form tlenu odbywa się trzema torami o odmiennej wydajności. Dysmutazy ponadtlenkowe działają na ponadtlenek, przy czym izoforma manganowa pracuje w matriks mitochondrialnej, miedziowo-cynkowa w cytozolu i w przestrzeni międzybłonowej, a trzecia postać poza komórką. Katalaza rozkłada nadtlenek wodoru w peroksysomach i radzi sobie z dużymi stężeniami, natomiast przy stężeniach niskich przewagę mają peroksyredoksyny i peroksydazy glutationowe, których powinowactwo jest znacznie wyższe [9].
Rodnik hydroksylowy nie ma własnego enzymu usuwającego i mieć go nie może. Jego reakcja z dowolną cząsteczką biegnie z szybkością ograniczoną tylko dyfuzją, wobec czego żaden enzym nie zdążyłby go przechwycić. Obrona przed nim polega wyłącznie na zapobieganiu jego powstaniu, czyli na wiązaniu jonów żelaza i miedzi przez ferrytynę, transferynę i ceruloplazminę [23].
Podział na przedziały jest trzecim elementem układu. Nadtlenek wodoru przechodzi przez błony, lecz nie swobodnie: część transportu odbywa się przez akwaporyny przepuszczające tę cząsteczkę, nazywane peroksyporynami [2]. Komórka reguluje w ten sposób nie tylko ilość utleniacza, ale też miejsce, w którym ten utleniacz zadziała. Dzięki temu sygnał powstały przy receptorze nie rozprzestrzenia się na całą komórkę.
3. Zaburzenia i modyfikacja poziomu
3.1. Nadmiar reaktywnych form tlenu i jego następstwa
Przekroczenie pojemności układów redukujących prowadzi do trzech rodzajów uszkodzeń o odmiennej dynamice. Uszkodzenie lipidów zaczyna się od oderwania atomu wodoru od wielonienasyconego kwasu tłuszczowego i przebiega jako reakcja łańcuchowa, w której każdy krok wytwarza kolejny rodnik. Produkty rozpadu wodoronadtlenków, w tym aldehydy o właściwościach elektrofilowych, przenoszą uszkodzenie poza miejsce jego powstania i wiążą się z białkami [24].
Uszkodzenie białek polega na utlenieniu łańcuchów bocznych i na karbonylacji, która czyni białko substratem proteasomu. Uszkodzenie DNA obejmuje modyfikacje zasad, z których najlepiej poznaną jest 8-oksoguanina, powstająca z guaniny w reakcji z rodnikiem hydroksylowym. Naprawa zachodzi przez wycinanie zasady, a wydajność tego mechanizmu decyduje o tym, czy zmiana utrwali się jako mutacja.
Osobną postacią następstw jest ferroptoza, czyli śmierć komórki napędzana peroksydacją fosfolipidów zawierających kwas arachidonowy i adrenowy. Zachodzi wtedy, gdy peroksydaza glutationowa 4 przestaje redukować wodoronadtlenki lipidowe w błonie, a wolne żelazo podtrzymuje reakcję łańcuchową [24, 25]. W przeciwieństwie do apoptozy ferroptoza nie wymaga kaspaz i nie ma własnego programu genetycznego, przez co długo pozostawała nierozpoznana jako odrębna forma śmierci.

Uszkodzeniu ulegają lipidy, białka i DNA. Tylko utlenienie lipidów błonowych uruchamia ferroptozę — osobny typ śmierci komórki, nietożsamy z apoptozą.
3.2. Niedostateczne wytwarzanie reaktywnych form tlenu
Brak reaktywnych form tlenu jest stanem chorobowym, co najlepiej pokazuje przewlekła choroba ziarniniakowa. Wrodzony defekt jednej z podjednostek oksydazy NOX2 pozbawia fagocyty wybuchu tlenowego, przez co komórki pochłaniają drobnoustroje, lecz ich nie zabijają [17]. Chorzy przechodzą nawracające zakażenia bakteryjne i grzybicze o ciężkim przebiegu, wywołane przez drobnoustroje katalazododatnie.
Obraz kliniczny obejmuje jednak również nadmiar zapalenia, a nie tylko jego niedobór. U chorych obserwuje się ziarniniaki, zapalenie jelit i objawy autoimmunizacyjne, mimo że komórki żerne wytwarzają mniej utleniaczy [17]. Wyjaśnienie wskazuje na regulacyjną rolę utleniaczy: brak sygnału redoks zaburza wygaszanie odpowiedzi zapalnej, zwiększa wytwarzanie cytokin prozapalnych i przesuwa równowagę limfocytów pomocniczych.
Ta sama grupa chorych dostarczyła danych o roli oksydazy NOX2 w naczyniach. Osoby z jej niedoborem mają mniejsze nasilenie miażdżycy tętnic szyjnych oraz osłabioną agregację płytek, przy zachowanej hemostazie pierwotnej [18]. Obserwacja ta pokazuje, że ten sam enzym pełni w organizmie dwie role, a jego zahamowanie pociągałoby koszt i korzyść równocześnie.
3.3. Rola reaktywnych form tlenu w patogenezie chorób
W chorobie niedokrwiennej rozstrzygający jest moment przywrócenia przepływu. Podczas niedokrwienia gromadzi się bursztynian, a po dopływie tlenu jego szybkie utlenienie napędza wsteczny transport elektronów w kompleksie I i daje wyrzut ponadtlenku [6, 23]. Uszkodzenie reperfuzyjne nie jest zatem następstwem samego niedotlenienia, tylko gwałtownego powrotu tlenu do tkanki o zmienionym składzie metabolitów.
W miażdżycy utleniacze działają na dwóch poziomach. Zmniejszają dostępność tlenku azotu w śródbłonku, a równocześnie utleniają lipoproteiny o małej gęstości, których zmodyfikowana postać jest pochłaniana przez makrofagi z utworzeniem komórek piankowatych [18]. W chorobach neurozwyrodnieniowych tkanka nerwowa jest podatna szczególnie, ponieważ zużywa dużo tlenu, zawiera dużo wielonienasyconych kwasów tłuszczowych i gromadzi żelazo wraz z wiekiem.
W nowotworach zależność jest dwukierunkowa. Umiarkowany wzrost stężenia utleniaczy sprzyja proliferacji i przeżyciu komórek przez pobudzenie szlaków wzrostowych, natomiast wzrost dalszy prowadzi do śmierci komórki, co bywa wykorzystywane terapeutycznie [2]. Komórki nowotworowe podnoszą przy tym aktywność szlaku Nrf2, przez co zyskują oporność na leczenie oparte na wywoływaniu uszkodzeń utleniających [26].
3.4. Czynniki wpływające na stan reaktywnych form tlenu
Czynniki kształtujące funkcjonowanie reaktywnych form tlenu dzielą się na zależne od genotypu i podatne na wpływ. Do pierwszej grupy należą warianty genów dysmutaz i peroksydaz, sprawność naprawy DNA oraz gospodarka żelazem, w tym mutacje prowadzące do jego przeciążenia. Ich znaczenie polega na tym, że wyznaczają pojemność układu, wewnątrz której działają czynniki pozostałe.
Grupa druga obejmuje przede wszystkim stan metaboliczny komórki. Wysoka podaż substratów energetycznych przy niskim zapotrzebowaniu utrzymuje wysoki potencjał błonowy mitochondrium i zredukowaną pulę ubichinonu, czyli dokładnie te warunki, w których przeciek elektronów rośnie [3, 13]. Czynniki środowiskowe działające w tę samą stronę obejmują promieniowanie jonizujące i nadfioletowe, dym tytoniowy, metale przejściowe oraz przewlekłe zapalenie, które utrzymuje pobudzenie oksydaz w komórkach żernych [8].
Trzecim obszarem jest podaż składników potrzebnych do odtwarzania układów redukujących. Selen wchodzi w skład peroksydaz glutationowych, cynk i miedź w skład dysmutazy cytozolowej, a mangan w skład mitochondrialnej. Niedobór któregokolwiek obniża pojemność usuwania niezależnie od tempa wytwarzania.
Czwarty czynnik ma znaczenie praktyczne i bywa pomijany. Podaż dużych dawek przeciwutleniaczy niskocząsteczkowych obniża sygnał redoks towarzyszący wysiłkowi, a wraz z nim część przystosowań mięśnia szkieletowego do treningu [27]. Wynika stąd, że obniżanie stężenia utleniaczy nie jest korzystne samo przez się, a punktem odniesienia pozostaje zakres fizjologiczny, nie wartość najniższa z możliwych.
4. Uwagi praktyczne
4.1. Jak to zbadać
Bezpośredni pomiar stężenia reaktywnych form tlenu u człowieka nie jest wykonalny, ponieważ czasy życia tych cząsteczek są krótsze niż czas potrzebny na pobranie i przygotowanie materiału. Badania czynnościowe wykorzystują sondy fluorescencyjne wprowadzane do hodowli komórkowej, przede wszystkim dihydroetydynę i pochodne dichlorofluoresceiny. Obie mają istotne ograniczenia: dichlorofluoresceina reaguje z wieloma utleniaczami naraz i nie rozróżnia ich, a jej utlenianie zależy od obecności jonów metali, wobec czego wynik bywa interpretowany jako miara stężenia, choć opisuje jedynie sumaryczną aktywność utleniającą [28].
W materiale ludzkim oznacza się wskaźniki pośrednie, czyli trwałe produkty reakcji utleniaczy z biocząsteczkami. Peroksydację lipidów ocenia się przez pomiar substancji reagujących z kwasem tiobarbiturowym oraz izoprostanów w moczu, uszkodzenie białek przez oznaczenie grup karbonylowych, a uszkodzenie DNA przez oznaczenie 8-okso-2′-deoksyguanozyny. Stan układu redukującego opisuje stosunek glutationu zredukowanego do utlenionego w erytrocytach.
Trzy czynniki zakłócają odczyt tych oznaczeń. Pierwszym jest samorzutne utlenianie materiału po pobraniu, dlatego próbki wymagają szybkiego zamrożenia i dodatku środków chelatujących. Drugim jest zależność większości wskaźników od równowagi między wytwarzaniem a usuwaniem produktu, przez co wynik zbiorczy nie wskazuje źródła. Trzecim jest zmienność wewnątrzosobnicza związana z porą dnia, posiłkiem i wysiłkiem poprzedzającym pobranie. Żadne z tych oznaczeń nie należy do badań rutynowych, a ich zastosowanie ogranicza się do badań naukowych i do wybranych pytań klinicznych.
4.2. Na co zwrócić uwagę
Najczęstszym nieporozumieniem jest traktowanie reaktywnych form tlenu wyłącznie jako czynnika szkodliwego. Obraz utrwalony przez wolnorodnikową teorię starzenia pomija to, że komórka wytwarza te cząsteczki celowo i że ich brak daje obraz chorobowy [17, 18]. Właściwym ujęciem jest zakres: stężenia w dolnej części zakresu niosą sygnał, a przekroczenie górnej granicy daje uszkodzenie [1, 2].
Drugie zastrzeżenie dotyczy traktowania całej grupy jako jednorodnej. Nadtlenek wodoru, rodnik hydroksylowy i kwas podchlorawy różnią się czasem życia o sześć rzędów wielkości, mają odmienne cele molekularne i podlegają odmiennym mechanizmom obrony. Twierdzenie o „podwyższonym poziomie ROS” bez wskazania formy i przedziału komórkowego nie niesie zatem informacji, którą dałoby się zweryfikować.
Trzecie zastrzeżenie odnosi się do wskaźników laboratoryjnych oferowanych jako miara stresu utleniającego. Oznaczenia „całkowitej zdolności antyoksydacyjnej” osocza w znacznej części odzwierciedlają stężenie kwasu moczowego i albuminy, przez co zmiana wyniku nie mówi o stanie przedziałów wewnątrzkomórkowych, w których rozgrywa się sygnalizacja redoks. Wskaźniki uszkodzeń opisują skutek, a nie stężenie utleniacza, i tak też wymagają odczytania [28].
Czwarte zastrzeżenie dotyczy wniosków praktycznych. Z tego, że nadmiar utleniaczy uszkadza, nie wynika, że ich obniżanie poprawia czynność. Duże dawki przeciwutleniaczy niskocząsteczkowych osłabiają przystosowania do wysiłku [27], a komórki nowotworowe korzystają z nasilonej odpowiedzi Nrf2 [26]. Kierunek zależności zmienia się wraz ze stężeniem i kontekstem, wobec czego wnioski wyprowadzone z jednego zakresu nie przenoszą się na drugi.
Piąte zastrzeżenie dotyczy stanu dowodów. Większość szczegółowych mechanizmów sygnalizacji redoks opisano w liniach komórkowych i w modelach zwierzęcych, a przeniesienie na człowieka opiera się na zgodności wskaźników pośrednich. Dane dotyczące stężeń bezwzględnych w tkankach ludzkich pozostają nieliczne, ponieważ metod pomiaru o wystarczającej rozdzielczości czasowej dotąd nie opracowano [2, 28].