
1. Charakterystyka procesu
1.1. Definicja i zakres
Szlak kynureninowy to ciąg reakcji enzymatycznych, w którym tryptofan zostaje rozłożony przez otwarcie pierścienia indolowego. Powstałe fragmenty służą do zbudowania dinukleotydu nikotynamidoadeninowego (NAD), czyli nośnika elektronów obsługującego w komórce reakcje utleniania i redukcji. Szlak należy do przemian katabolicznych aminokwasów. Tryptofan ma trzy drogi przemiany, a ta jest ilościowo najważniejsza z nich. Pozostałe dwie to droga serotoninowa, otwierana hydroksylacją pierścienia, oraz droga indolowa prowadzona przez bakterie jelitowe [2, 4].
Szlak kynureninowy nie jest tożsamy z metabolizmem tryptofanu, choć bywa z nim utożsamiany. Metabolizm tryptofanu obejmuje wszystkie trzy drogi razem z wbudowaniem aminokwasu w białka. Szlak kynureninowy jest jedną z nich, tą, która nie wytwarza ani serotoniny, ani melatoniny. Nie jest też tożsamy z wytwarzaniem kwasu chinolinowego. Kwas chinolinowy jest metabolitem pośrednim jednej z gałęzi, a nie produktem końcowym całości. Osobnego rozróżnienia wymagają dwie nazwy o podobnym brzmieniu. Kynurenina stoi w środku szlaku i rozgałęzia go na dwie strony. Kwas kynureninowy jest produktem jednej z tych stron i dalej już nie jest przetwarzany.
Zakres pojęcia obejmuje odcinek wątrobowy, odpowiadający za usuwanie nadmiaru aminokwasu z krwi. Obejmuje też odcinki pozawątrobowe, uruchamiane w komórkach odpornościowych, w łożysku, w nerce i w mózgu [1, 5]. Do szlaku zalicza się również odgałęzienia ślepe, kończące się związkami wydalanymi z moczem: kwasem kynureninowym, ksanturenowym i antranilowym.
Osobne hasło uzasadnia zbieg trzech ról w jednym ciągu reakcji. Gospodarka energetyczna komórki, odpowiedź odpornościowa i pobudliwość neuronów opierają się tutaj na tych samych enzymach. Ten sam ciąg dostarcza kofaktora niezbędnego do oddychania komórkowego. Wytwarza też związki tłumiące odpowiedź limfocytów T oraz dwa metabolity działające na receptory glutaminianu w przeciwnych kierunkach [2, 3].
1.2. Umiejscowienie szlaku kynureninowego
Szlak kynureninowy zachodzi w kilku narządach naraz, a jego przebieg zależy od tego, które enzymy dana tkanka wytwarza. Ilościowo dominuje wątroba. W hepatocytach rozkładana jest przeważająca część tryptofanu niewykorzystanego do syntezy białek, a tamtejszy odcinek odpowiada za około 90% strumienia [1]. Odcinki pozawątrobowe są mniejsze i uruchamiają się dopiero przy pobudzeniu układu odpornościowego. To one jednak decydują o stężeniach metabolitów w tkankach obwodowych i w ośrodkowym układzie nerwowym [1, 5].
Wewnątrz komórki reakcje rozkładają się między dwa przedziały. Dioksygenazy otwierające pierścień i aminotransferazy pracują w cytozolu. Monooksygenaza kynureninowa jest natomiast białkiem zewnętrznej błony mitochondrium. Jej działanie zależy od dinukleotydu flawinoadeninowego (FAD), czyli kofaktora przenoszącego elektrony w reakcjach utleniania [15]. Umiejscowienie to ma następstwo praktyczne, gdyż gałąź prowadząca do kwasu chinolinowego jest związana z powierzchnią mitochondriów, a gałąź prowadząca do kwasu kynureninowego biegnie w cytozolu.
W mózgu tryptofan i kynurenina pochodzą z dwóch źródeł. Około 40% kynureniny mózgowej powstaje na miejscu, a pozostałe 60% napływa z krwi [10]. Napływ ten jest możliwy, ponieważ kynurenina korzysta z przenośnika dużych aminokwasów obojętnych w barierze krew-mózg. Kwas kynureninowy, kwas chinolinowy i kwas 3-hydroksyantranilowy przenikają przez nią biernie i o rzędy wielkości wolniej [9]. Mózg dostaje z obwodu półprodukt, a nie gotowe metabolity końcowe, i stąd sam rozstrzyga, w którą stronę go przetworzy.
Podział pracy między komórkami glejowymi opisano głównie na hodowlach i na modelach zwierzęcych. W hodowlach ludzkich komórek mózgu pobudzonych interferonem gamma dioksygenazę indoloaminową stwierdzono w astrocytach, neuronach i mikrogleju. Wykrywalne ilości kwasu chinolinowego wytwarzał jednak wyłącznie mikroglej, a astrocyty i neurony okazały się zdolne do rozkładania tego związku [7]. Obraz ten nie jest prostym przypisaniem jednego enzymu jednemu typowi komórek. W mysim modelu krwawienia śródmózgowego zwiększona monooksygenaza kynureninowa występowała równocześnie w neuronach, w mikrogleju i w astrocytach [18]. Danych opisujących ten podział bezpośrednio w mózgu żywego człowieka brakuje, dlatego wnioski o roli poszczególnych komórek glejowych opierają się na przeniesieniu wyników z hodowli i z gryzoni.
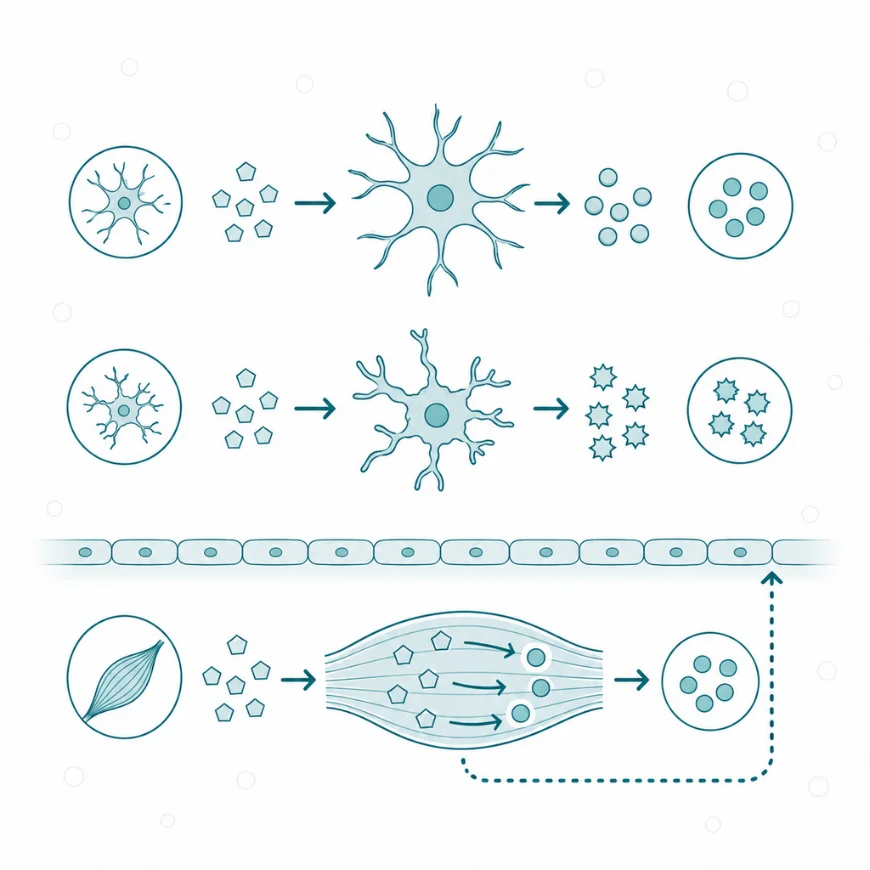
Mięsień szkieletowy przekształca kynureninę w postać nieprzechodzącą przez barierę krew-mózg. Aktywność fizyczna działa więc jak filtr obwodowy, chroniący układ nerwowy przed nadmiarem kynureniny.
1.3. Rys historyczny
Szlak kynureninowy przez kilkadziesiąt lat opisywano jako drogę rozkładu tryptofanu do kwasu nikotynowego, czyli jako odcinek gospodarki witaminowej bez własnego znaczenia neurologicznego [1]. Jednocześnie badania nad uszkodzeniem neuronów przez aminokwasy pobudzające prowadzono na związkach obcych organizmowi. Kwas kainowy i ibotenowy podawano do mózgu, żeby wywołać kontrolowany ubytek komórek [12].
Rozstrzygnięcie przyniosła praca Roberta Schwarcza, Williama Whetsella i Roberta Mangano z 1983 roku. Autorzy podali do mózgu szczura kwas chinolinowy, czyli metabolit powstający w samym organizmie. Uzyskali uszkodzenie o tym samym charakterze co po ekscytotoksynach podawanych z zewnątrz: neurony ginęły, a przechodzące przez okolicę aksony pozostawały nienaruszone [11]. Wynik oznaczał, że organizm wytwarza własny związek o właściwościach ekscytotoksyny. W podsumowaniu opublikowanym rok później kwas chinolinowy nazwano najbardziej obiecującym kandydatem na taką substancję endogenną. Zaznaczono przy tym, że jego obecność w tkance mózgowej potwierdzono niedługo wcześniej [12].
Od tej pory szlak opisywano już nie jako drogę rozkładu aminokwasu, lecz jako układ wytwarzający związki neuroaktywne. Drugą połowę obrazu dało rozpoznanie kwasu kynureninowego jako endogennego antagonisty receptora NMDA, działającego w miejscu wiążącym glicynę [10]. Dopiero to pozwoliło patrzeć na kynureninę jako na punkt wyboru między dwoma przeciwnymi skutkami.
2. Przebieg i regulacja szlaku kynureninowego
2.1. Etapy procesu
Punktem wyjścia szlaku jest wolny tryptofan obecny w cytozolu komórki, który nie został wbudowany w białko ani skierowany na drogę serotoninową. Bodźcem uruchamiającym jest albo nadmiar samego aminokwasu, albo sygnał zapalny indukujący enzym otwierający. Dalej reakcje biegną w ustalonej kolejności, a ich rozgałęzienie w połowie drogi decyduje o tym, co ostatecznie z tryptofanu powstanie.
Pierwszy krok polega na rozerwaniu pierścienia indolowego. Komórka niszczy w ten sposób tę część cząsteczki, która nadaje tryptofanowi właściwości aromatyczne, a bez której przemiana do serotoniny jest niemożliwa. Reakcję przeprowadzają dwa enzymy hemowe o tym samym skutku i odmiennym rozmieszczeniu. Dioksygenaza tryptofanowa działa w hepatocytach, a dioksygenaza indoloaminowa w komórkach pozawątrobowych [1, 8]. Produktem jest N-formylokynurenina, związek nietrwały. Drugi krok wykonuje formamidaza kynureninowa, która odcina od niej resztę formylową i uwalnia kynureninę. Krok ten przebiega szybko i nie ogranicza tempa całości. O szybkości szlaku rozstrzyga zatem ilość i aktywność enzymu otwierającego [1].
Kynurenina jest miejscem, w którym szlak się rozgałęzia, i to rozgałęzienie jest jego najważniejszą cechą. Trzy enzymy konkurują o tę samą cząsteczkę, a wygrywa ten, którego w danej komórce jest więcej. Aminotransferazy kynureninowe przenoszą grupę aminową z kynureniny i zamykają powstały szkielet w pierścień, dając kwas kynureninowy. Jest to ślepa odnoga, bo powstały kwas nie wraca już do szlaku i zostaje wydalony [1]. Monooksygenaza kynureninowa przyłącza do kynureniny grupę hydroksylową i kieruje ją tym samym na odnogę prowadzącą do kofaktora, dając 3-hydroksykynureninę. Kynureninaza odcina od kynureniny łańcuch boczny i uwalnia kwas antranilowy, przy czym jest to trzecia, ilościowo najmniejsza odnoga.
Odnoga zapoczątkowana przez monooksygenazę biegnie dalej przez trzy reakcje. Kynureninaza odcina od 3-hydroksykynureniny łańcuch boczny i uwalnia kwas 3-hydroksyantranilowy. Enzym ten wymaga fosforanu pirydoksalu, czyli czynnej postaci witaminy B6 [1]. Przy jego niedoborze reakcja zwalnia, a nagromadzona 3-hydroksykynurenina zostaje przekierowana przez aminotransferazy na kwas ksanturenowy. Zwiększone wydalanie tego kwasu z moczem stwierdzono u osób otrzymujących antagonistę witaminy B6 [35]. Następnie 3,4-dioksygenaza kwasu 3-hydroksyantranilowego otwiera pierścień i daje nietrwały półaldehyd, który samorzutnie zamyka się w kwas chinolinowy. Na tym samym półaldehydzie odchodzi jeszcze jedno odgałęzienie. Dekarboksylacja kieruje go w stronę kwasu pikolinowego i dalszego utlenienia, zamiast w stronę kofaktora [3].
Ostatni krok wykonuje fosforybozylotransferaza chinolinianowa, która przyłącza do kwasu chinolinowego resztę rybozofosforanową i przekształca go w mononukleotyd kwasu nikotynowego, bezpośredni prekursor NAD [3, 31]. Stanem końcowym szlaku jest zatem albo gotowy kofaktor, albo jeden ze związków wydalanych z moczem, zależnie od tego, którą odnogą cząsteczka poszła.
tryptofan → N-formylokynurenina → kynurenina ─┬─→ kwas kynureninowy (ślepa odnoga) ├─→ kwas antranilowy └─→ 3-hydroksykynurenina → kwas 3-hydroksyantranilowy → kwas chinolinowy → mononukleotyd kwasu nikotynowego → NAD
Konsekwencja tego układu jest dwojaka. Kwas chinolinowy nie jest odpadem, lecz obowiązkowym przystankiem na drodze do kofaktora. Komórka wytwarzająca NAD z tryptofanu musi zatem po drodze wytworzyć związek pobudzający receptor NMDA. Druga konsekwencja dotyczy odnogi przeciwnej. Każda cząsteczka skierowana na kwas kynureninowy jest cząsteczką zabraną syntezie kofaktora, bo ta odnoga nie ma powrotu. Rozstrzygnięcie na rozgałęzieniu ustala więc jednocześnie bilans energetyczny komórki i skład wytwarzanych przez nią związków neuroaktywnych.
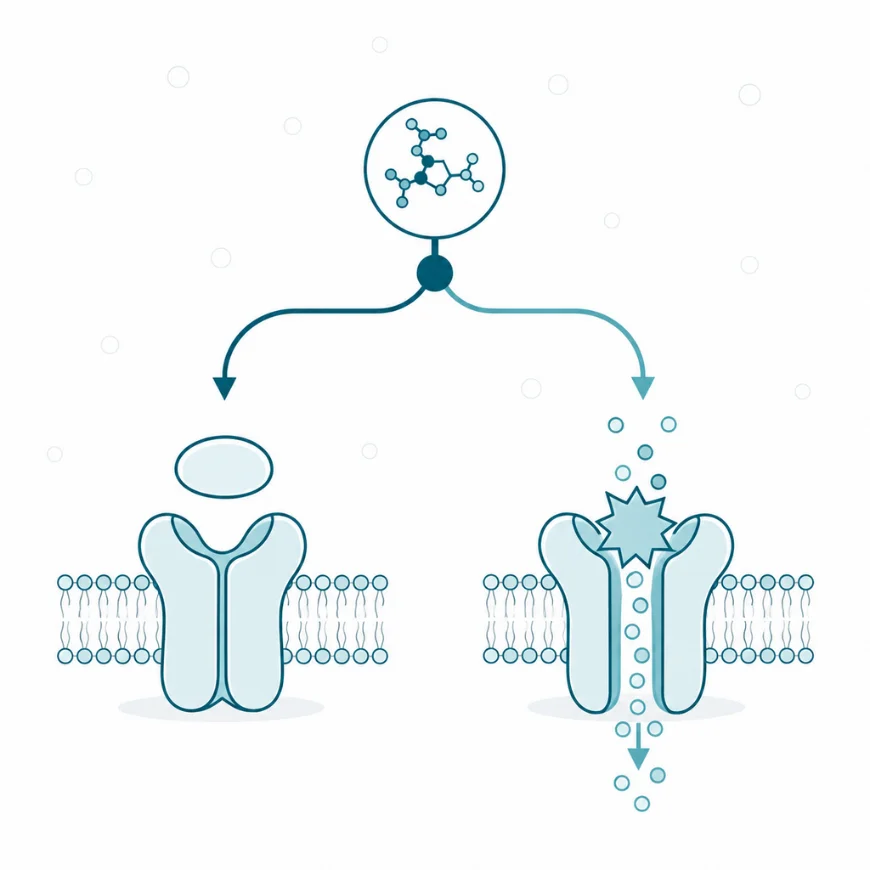
Dwa metabolity działają przeciwstawnie na receptor NMDA: jeden go blokuje, drugi pobudza. Bilans między nimi rozstrzyga o skutku.
2.2. Białka i kluczowe enzymy
Enzymy szlaku kynureninowego różnią się reakcją, którą katalizują, tkanką, w której występują, i sygnałem, który je uruchamia. Z tej niejednorodności bierze się odmienny przebieg tego samego szlaku w wątrobie i w ognisku zapalnym.
Dwa enzymy otwierające mają tę samą reakcję i całkowicie odmienną regulację. Dioksygenaza tryptofanowa występuje przede wszystkim w wątrobie, gdzie indukują ją glikokortykosteroidy, aktywuje własny substrat, a hamuje zredukowany dinukleotyd nikotynamidoadeninowy jako produkt końcowy [1]. Dioksygenaza indoloaminowa jest rozproszona po tkankach pozawątrobowych, a włącza ją interferon gamma [5, 8]. Do tej pary dochodzi dioksygenaza indoloaminowa typu 2 o znacznie mniejszej wydajności katalitycznej i niejasnym udziale ilościowym [2]. Ta odrębność ma następstwo kliniczne. Substancje hamujące jeden z tych enzymów nie wyłączają szlaku, bo drugi przejmuje przepływ, co opisano w modelu włóknienia wątroby i w guzach opornych na inhibitory [2, 37].
Monooksygenaza kynureninowa jest enzymem rozstrzygającym o kierunku, a wymaga dinukleotydu flawinoadeninowego jako przenośnika elektronów i tlenu jako drugiego substratu. Jej cząsteczka jest zakotwiczona w zewnętrznej błonie mitochondrialnej [15]. Aminotransferazy kynureninowe występują w czterech izoformach i wszystkie wymagają fosforanu pirydoksalu. W ludzkim mięśniu szkieletowym ich zawartość jest większa we włóknach typu I niż typu II i wiąże się z zawartością mitochondriów [29]. Kynureninaza pracuje dwukrotnie, na kynureninie i na 3-hydroksykynureninie, i również wymaga fosforanu pirydoksalu [1].
| Enzym | Reakcja | Umiejscowienie | Sygnał regulujący |
| Dioksygenaza tryptofanowa | otwarcie pierścienia indolowego tryptofanu | hepatocyt, cytozol | glikokortykosteroidy, tryptofan, hem, hamowanie przez zredukowany NAD [1] |
| Dioksygenaza indoloaminowa 1 | ta sama reakcja poza wątrobą | makrofag, komórka dendrytyczna, śródbłonek, mikroglej, łożysko | indukcja przez interferon gamma, hamowanie przez tlenek azotu [1, 8] |
| Aminotransferazy kynureninowe I–IV | przeniesienie grupy aminowej z kynureniny | cytozol, w mięśniu głównie włókna typu I | fosforan pirydoksalu jako kofaktor, ekspresja zależna od PGC-1α [28, 29] |
| Monooksygenaza kynureninowa | hydroksylacja kynureniny | zewnętrzna błona mitochondrialna, mikroglej, nerka, wątroba | dinukleotyd flawinoadeninowy jako kofaktor, indukcja w zapaleniu [15, 18] |
| Kynureninaza | odcięcie łańcucha bocznego | cytozol | fosforan pirydoksalu jako kofaktor [1] |
| Fosforybozylotransferaza chinolinianowa | przekształcenie kwasu chinolinowego w prekursor NAD | cytozol, głównie wątroba i nerka | dostępność substratu, obniżona w makrofagach starych i pobudzonych [31] |
Z zestawienia wynika reguła porządkująca całą regulację szlaku. Tempo nadaje enzym otwierający, a kierunek nadaje proporcja między monooksygenazą a aminotransferazami. Warianty utraty funkcji kynureninazy i 3,4-dioksygenazy kwasu 3-hydroksyantranilowego opisano u osób z mnogimi wadami wrodzonymi i obniżonym stężeniem NAD w krążeniu [33].
2.3. Warunki i bodźce uruchamiające
Szlak kynureninowy nie jest procesem włączanym od zera. Biegnie stale z niewielkim natężeniem, a jego dwa wejścia otwierają się na różne sygnały. Wejście wątrobowe obsługuje dioksygenaza tryptofanowa, a pracuje ono wtedy, gdy w krążeniu pojawia się tryptofan niewykorzystany do syntezy białek. Wejście pozawątrobowe obsługuje dioksygenaza indoloaminowa i pozostaje w spoczynku, dopóki komórka nie odbierze sygnału zapalnego.
Wątrobowy enzym otwierający reaguje na cztery bodźce o różnym charakterze. Glikokortykosteroidy, w tym kortyzol, zwiększają jego ilość na drodze indukcji genu. Sam tryptofan działa dwojako: aktywuje enzym i stabilizuje jego cząsteczkę, przez co wzrost podaży aminokwasu przyspiesza jego własny rozkład. Hem aktywuje enzym jako kofaktor, natomiast zredukowany dinukleotyd nikotynamidoadeninowy hamuje go jako produkt końcowy szlaku [1]. Układ ten ma cechy sprzężenia zwrotnego: przy dostatku kofaktora otwarcie szlaku słabnie.
Wejście pozawątrobowe uruchamia stan zapalny. Najsilniejszym znanym czynnikiem indukującym dioksygenazę indoloaminową jest interferon gamma, a jego działanie wzmacniają inne cytokiny prozapalne [1, 8]. Enzym pojawia się wtedy w makrofagach, komórkach dendrytycznych, śródbłonku i mikrogleju, czyli w komórkach mających w ognisku zapalnym kontakt z limfocytami. Tlenek azotu działa w kierunku przeciwnym i hamuje ten enzym [1]. Zapalenie nie zmienia więc tylko tempa istniejącego procesu. Otwiera nowe miejsca, w których szlak zaczyna działać, i tym indukcja pozawątrobowa różni się od stałej pracy wątroby.
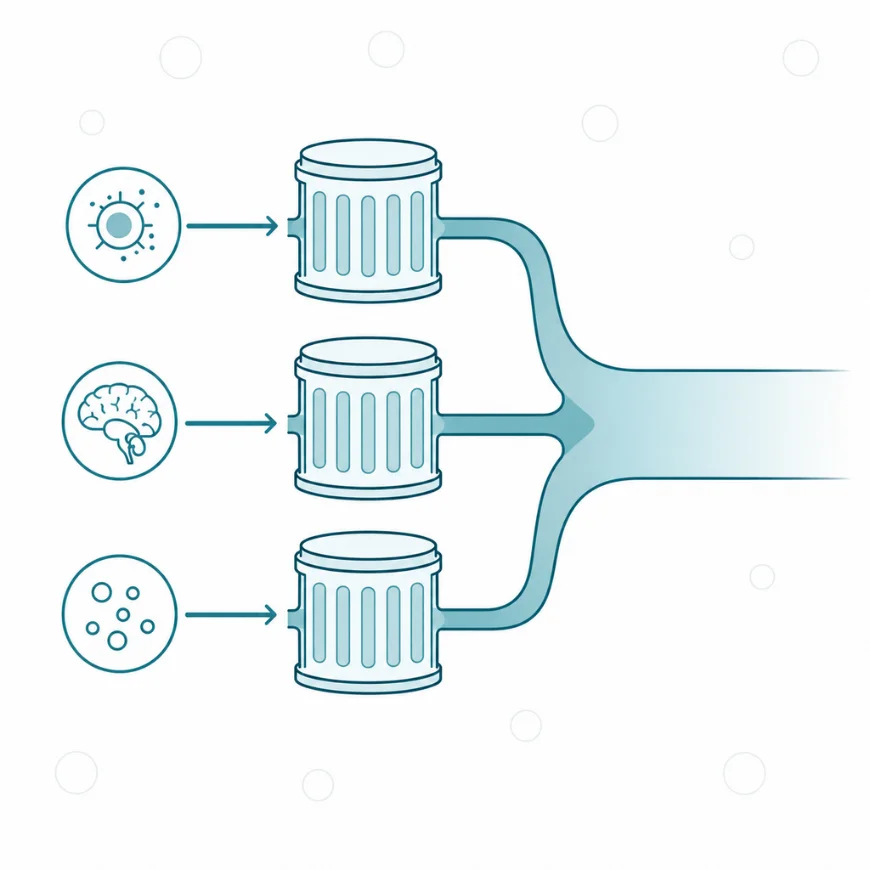
Szlak ten jest uruchamiany przez trzy różne enzymy wejściowe, z których każdy reaguje na inny bodziec — stan zapalny, wyrzut kortyzolu lub po prostu zwiększoną podaż samego tryptofanu.
2.4. Czynniki nasilające działanie szlaku kynureninowego
Pierwszym i najlepiej udokumentowanym czynnikiem nasilającym szlak kynureninowy jest pobudzenie układu odpornościowego. Wielkość nasilenia daje się zmierzyć jako spadek tryptofanu z równoczesnym wzrostem kynureniny. Najczystszy obraz dała obserwacja chorych leczonych interferonem alfa. Metaanaliza dziesięciu badań objęła 315 chorych na przewlekłe choroby somatyczne. Leczenie obniżyło u nich stężenie tryptofanu, a podniosło stężenie kynureniny i stosunek kynureniny do tryptofanu. Równolegle wzrosło nasilenie objawów depresyjnych, i to zarówno po czterech, jak i po dwudziestu czterech tygodniach [23].
Przewlekłe zapalenie o mniejszym nasileniu działa w tym samym kierunku wolniej. W otyłości makrofagi tkanki tłuszczowej pobudzają limfocyty pomocnicze do wytwarzania interferonu gamma. Ekspresja genów szlaku rośnie, a stosunek kynureniny do tryptofanu podnosi się razem ze stężeniem neopteryny, czyli drugiego markera aktywacji makrofagów [6]. Ten sam wzorzec opisano po urazie mózgu. Podwyższone stężenia kwasu chinolinowego w płynie mózgowo-rdzeniowym i we krwi wiązały się tam z gorszym rokowaniem oraz z nasileniem objawów depresyjnych i lękowych [22]. Cytokiny prozapalne, w tym czynnik martwicy nowotworów, wzmacniają działanie interferonu gamma na enzym otwierający [37].
Drugim czynnikiem nasilającym jest pobudzenie osi podwzgórze-przysadka-nadnercza, ponieważ glikokortykosteroidy indukują enzym wątrobowy [1]. Trzecim czynnikiem jest sam wiek: w makrofagach starych zwierząt bodziec zapalny podnosił aktywność początkowego odcinka szlaku. Równocześnie ograniczał przekształcanie kwasu chinolinowego w kofaktor [31]. Nasilenie szlaku nie oznacza więc większej produkcji NAD, bo oba odcinki są regulowane niezależnie.
2.5. Czynniki hamujące działanie szlaku kynureninowego
Hamowanie szlaku kynureninowego zachodzi na trzech poziomach, a każdy z nich daje inny skutek dla składu powstających metabolitów. Zablokowanie enzymu otwierającego zmniejsza cały przepływ, podczas gdy zablokowanie enzymu rozgałęziającego przesuwa go na drugą odnogę. Niedobór kofaktora zatrzymuje szlak w środku i pozostawia nagromadzone metabolity pośrednie.
Mechanizmem fizjologicznym pierwszego poziomu jest hamowanie produktem końcowym. Zredukowany dinukleotyd nikotynamidoadeninowy tłumi aktywność dioksygenazy tryptofanowej, a tlenek azotu tłumi aktywność dioksygenazy indoloaminowej [1]. Na tym samym poziomie działają substancje badane w onkologii: epakadostat, nawoksymod i 1-metylotryptofan, a ich celem jest zniesienie miejscowej immunosupresji wytwarzanej przez komórki nowotworowe [6]. Aktywność dioksygenazy indoloaminowej obniżały też flawony roślinne w hodowli ludzkich komórek macierzystych układu nerwowego pobudzonych interferonem gamma. Skuteczne okazały się apigenina, bajkaleina i wogonina. Kurkumina hamowała enzym silnie, ale w stosowanych stężeniach była dla tych komórek toksyczna [36].
Drugi poziom jest przedmiotem odrębnego nurtu badań, ponieważ pozwala zmienić kierunek szlaku bez zmiany jego natężenia. Zablokowanie monooksygenazy kynureninowej odcina odnogę prowadzącą do 3-hydroksykynureniny, a wskutek tego nagromadzoną kynureninę przejmują aminotransferazy i zamieniają ją na kwas kynureninowy [17]. Budowę cząsteczkową tego zablokowania ustalono na krysztale enzymu związanego z inhibitorem UPF 648. Inhibitor wiąże się obok kofaktora flawinowego i zniekształca miejsce aktywne tak, że kynurenina nie może się w nim ułożyć [15]. W mysim modelu krwawienia śródmózgowego inhibitor Ro 61-8048 obniżył stosunek kwasu chinolinowego do kynureninowego, a zarazem zmniejszył obrzęk mózgu i ubytek neuronów wokół krwiaka [18]. Danych z badań u ludzi dotyczących hamowania tego enzymu brakuje.
Trzeci poziom obejmuje niedobory kofaktorów. Ograniczona dostępność fosforanu pirydoksalu spowalnia kynureninazę i aminotransferazy, przez co część strumienia zostaje przekierowana na kwas ksanturenowy [1, 35]. Obniżenie ilości monooksygenazy kynureninowej ma natomiast następstwo odwrotne do zamierzonego w neurologii. W ludzkich wycinkach nerki badanych poza ustrojem silne obniżenie tego enzymu zatrzymywało przemiany na etapie kynureniny i uniemożliwiało wytworzenie NAD z tryptofanu. Przywrócenie enzymu w hodowli trójwymiarowej syntezę tę odtwarzało [34].
2.6. Powiązania z innymi szlakami
Szlak kynureninowy styka się z czterema innymi ciągami przemian, a w każdym z tych styków dzieli z nimi albo substrat, albo produkt, albo receptor. Powiązania te tłumaczą, dlaczego zmiana natężenia szlaku daje skutki w układach pozornie od niego odległych.
Pierwszym stykiem jest droga serotoninowa, korzystająca z tego samego tryptofanu. Nasilenie szlaku kynureninowego zmniejsza pulę aminokwasu dostępną dla hydroksylazy tryptofanu, a przez to dla syntezy serotoniny [1, 4]. Podział podaży prekursora między te dwie drogi i wpływ konkurencji transportowej z innymi aminokwasami opisuje osobne hasło o tryptofanie. Drugim stykiem jest gospodarka kofaktorowa. NAD powstaje nie tylko z tryptofanu, ale też ze szlaku odzysku z nikotynamidu i z kwasu nikotynowego, czyli z witaminy B3, przy czym oba źródła wzajemnie się zastępują [32]. Dostępność witaminy B3 obniża więc zapotrzebowanie na syntezę z tryptofanu, a jej brak to zapotrzebowanie podnosi.
Trzecim stykiem jest sygnalizacja receptorowa poza układem glutaminianergicznym. Kynurenina i kwas kynureninowy są ligandami receptora węglowodorów aromatycznych, czyli czynnika transkrypcyjnego sterującego różnicowaniem limfocytów T regulatorowych [2, 14]. W badaniu na ludzkich komórkach niedobór tryptofanu zwiększał ilość tego receptora i nasilał pobieranie kynureniny przez przenośnik dużych aminokwasów obojętnych [39]. Dwa skutki działania enzymu, zubożenie substratu i nagromadzenie produktu, wzmacniały się przez to nawzajem. Kwas kynureninowy wiąże się ponadto z receptorem GPR35 i blokuje receptor nikotynowy alfa7 [13, 14]. Czwartym stykiem jest przekaźnictwo glutaminianergiczne, do którego szlak wnosi jednocześnie antagonistę i agonistę receptora NMDA [10, 19].
3. Fizjologia a patologia
3.1. Rola szlaku kynureninowego w warunkach prawidłowych
W organizmie zdrowym szlak kynureninowy pełni trzy zadania jednocześnie, a żadnego z nich nie da się sprowadzić do usuwania zbędnego aminokwasu. Pierwszym jest utrzymanie stałego stężenia tryptofanu we krwi. Enzym wątrobowy aktywuje własny substrat, więc wzrost podaży aminokwasu przyspiesza jego rozkład. Stężenie wraca przez to do zakresu, w którym pozostaje stabilne mimo dużych wahań podaży pokarmowej [1, 4].
Drugim zadaniem jest zaopatrzenie komórki w NAD, ponieważ w makrofagach znaczna część kofaktora pochodzi właśnie z rozkładu tryptofanu. Zablokowanie tej syntezy obniżało oddychanie mitochondrialne, upośledzało fagocytozę i opóźniało wygaszanie odczynu zapalnego [31]. Szlak jest w tym ujęciu przełącznikiem metabolicznym wyznaczającym, na co komórkę odpornościową stać energetycznie. Skalę zależności pokazują wrodzone warianty utraty funkcji enzymów tego odcinka. U chorych z takimi wariantami stężenie NAD w krążeniu było obniżone, a u myszy pozbawionych tych samych genów rozwijały się wady serca, kręgosłupa i nerek [33].
Trzecim zadaniem jest utrzymanie tolerancji immunologicznej. Miejscowe zużycie tryptofanu przez dioksygenazę indoloaminową wraz z nagromadzeniem kynureniny tłumi odpowiedź limfocytów T. Opisano to w łożysku, w przeszczepionym narządzie i w mikrośrodowisku guza [5, 8, 39]. W ośrodkowym układzie nerwowym stale obecny kwas kynureninowy utrzymuje podstawową blokadę receptorów pobudzających. W mięśniu szkieletowym aminotransferazy przekształcają napływającą kynureninę w kwas kynureninowy, który słabo przenika do mózgu. Mięsień nie zwiększa przez to mózgowej puli metabolitów [9, 29].
3.2. Skutki nadmiernego nasilenia aktywności
Nadmierne natężenie szlaku kynureninowego daje trzy następstwa, które nakładają się na siebie i w piśmiennictwie bywają mylone. Pierwszym jest zubożenie puli tryptofanu, drugim przesunięcie proporcji metabolitów w stronę odnogi hydroksylowej, a trzecim nagromadzenie związków o działaniu utleniającym.
Zubożenie substratu ma skutek natychmiastowy dla syntezy serotoniny, ale jego wielkość zależy od tego, co uruchomiło szlak. Przy leczeniu interferonem alfa spadek tryptofanu był wyraźny i towarzyszył mu wzrost objawów depresyjnych [23]. W zaburzeniach afektywnych bez takiego bodźca obraz jest inny, o czym świadczy metaanaliza obejmująca 121 prac i 15 470 osób. Stężenie wolnego i całkowitego tryptofanu było w nich obniżone, ale kynurenina również była obniżona, a nie podwyższona. Autorzy wiążą to z obniżonym stężeniem albuminy w przebiegu odczynu zapalnego, a nie z nasileniem samego szlaku [25].
Przesunięcie proporcji dotyczy rozgałęzienia, gdyż nasilenie odnogi hydroksylowej podnosi stężenia 3-hydroksykynureniny i kwasu chinolinowego. Oba te związki są opisywane jako szkodliwe, ale z dwóch różnych powodów. Pierwszy nasila utlenianie struktur komórkowych, drugi natomiast pobudza receptor NMDA i przy utrzymującym się stężeniu wywołuje śmierć neuronów z zachowaniem przechodzących aksonów [11, 20]. Nagromadzenie kwasu chinolinowego udokumentowano u osób po próbie samobójczej. W płynie mózgowo-rdzeniowym pobieranym u nich wielokrotnie przez dwa lata stężenie tego związku było podwyższone, a kwasu kynureninowego obniżone wobec osób zdrowych. Niższe stężenie kwasu kynureninowego wiązało się przy tym z cięższymi objawami depresyjnymi [27].
Zakres tych uogólnień wymaga nazwania. Przesunięcie w stronę odnogi hydroksylowej udokumentowano w stanach z jawną aktywacją odpornościową: w leczeniu interferonem, po urazie mózgu i w chorobach neurozwyrodnieniowych [22, 23]. Nie jest ono stałą cechą depresji jako rozpoznania, ponieważ w zebranych danych klinicznych bez takiego bodźca wskaźniki oparte na metabolitach dalszego odcinka pozostawały niezmienione albo obniżone [25].
3.3. Skutki osłabionej aktywności
Niedostateczne natężenie szlaku kynureninowego przez lata pomijano jako możliwość teoretyczną, ponieważ zapotrzebowanie na NAD pokrywa też szlak odzysku z witaminy B3. Obserwacje z ostatniej dekady zmieniły ten obraz. W części tkanek i w części stanów chorobowych synteza z tryptofanu jest niezastąpiona, a jej zatrzymanie daje następstwa strukturalne, nie tylko metaboliczne.
Najmocniejszy dowód pochodzi z badań genetycznych. U chorych z wadami serca, kręgosłupa i nerek stwierdzono warianty dwóch genów szlaku: kynureninazy i 3,4-dioksygenazy kwasu 3-hydroksyantranilowego. Zmienione enzymy miały silnie obniżoną aktywność, a stężenie NAD w krążeniu chorych było niskie. Myszy pozbawione tych samych genów rozwijały odpowiadające wady zarodkowe. Niedopuszczenie do niedoboru NAD w okresie ciąży wadom tym u myszy zapobiegało [33]. W warunkach niedostatecznej podaży witaminy B3 szlak kynureninowy jest zatem w rozwoju zarodkowym jedynym wystarczającym źródłem kofaktora.
Zatrzymanie szlaku w środku daje skutek zależny od miejsca zatrzymania. Obniżenie monooksygenazy kynureninowej w ludzkiej nerce badanej poza ustrojem blokowało przemiany na etapie kynureniny i uniemożliwiało syntezę NAD. Dostarczenie kwasu 3-hydroksyantranilowego, czyli metabolitu leżącego za blokadą, syntezę tę przywracało [34]. Ten sam enzym jest jednak celem badanych substancji neuroprotekcyjnych, stąd jego zahamowanie ma dwa przeciwne następstwa w dwóch różnych narządach.
Osobną postacią niedostatecznego natężenia jest niedobór po stronie odnogi kynureninowej. W surowicy chorych na psychozę w przebiegu zaburzeń afektywnych stwierdzono obniżone stężenie kwasu kynureninowego oraz obniżony stosunek tego kwasu do kwasu chinolinowego. Największe obniżenie dotyczyło chorych z objawami psychotycznymi w przebiegu zaburzeń nastroju, a nie chorych na schizofrenię [26]. Podobnie obniżone stężenia obu tych kwasów opisano w surowicy chorych na klasterowy ból głowy [38].
3.4. Udział szlaku kynureninowego w chorobach
Szlak kynureninowy pojawia się w opisie patogenezy chorób z trzech różnych grup. Wspólnym ogniwem jest w nich przesunięcie proporcji metabolitów, nie sama obecność szlaku. Znaczenie tego ogniwa jest różne w różnych jednostkach, a w części z nich pozostaje hipotezą opartą na danych korelacyjnych.
W chorobach neurozwyrodnieniowych opisywanym mechanizmem jest nadmiar metabolitów odnogi hydroksylowej przy niedoborze kwasu kynureninowego. W chorobie Alzheimera peptyd amyloidu beta indukował dioksygenazę indoloaminową w hodowlach ludzkich makrofagów i mikrogleju. Wytwarzanie kwasu chinolinowego rosło, a sam kwas chinolinowy pobudzał astrocyty do wytwarzania interleukiny 1 beta [8]. W chorobie Parkinsona zmiany w metabolizmie kynurenin opisano w mózgu i na obwodzie, z udziałem pobudzonego mikrogleju w istocie czarnej [21]. W chorobie Huntingtona istotność przesunięcia w stronę 3-hydroksykynureniny i kwasu chinolinowego potwierdziło zahamowanie monooksygenazy kynureninowej, które łagodziło objawy w modelach drożdżowych, owadzich i mysich [17].
W chorobach naczyniowych mózgu udział szlaku opisano po stronie uszkodzenia wtórnego. W udarze niedokrwiennym mechanizmem podstawowym jest masywne uwolnienie glutaminianu i przeciążenie wapniowe neuronów. Metabolity kynureninowe modyfikują jego nasilenie w obie strony [19]. W mysim modelu krwawienia śródmózgowego trombina indukowała monooksygenazę kynureninową w mikrogleju, co podnosiło stosunek kwasu chinolinowego do kynureninowego. Zahamowanie tego enzymu zmniejszało obrzęk i ubytek neuronów [18].
W zaburzeniach psychicznych obraz jest najbardziej niejednolity, a metaanalizy badań klinicznych dają wyniki rozbieżne. W pierwszej stężenie kynureniny w depresji jednobiegunowej było obniżone, przy braku różnic w stężeniu tryptofanu i w stosunku kynureniny do tryptofanu [24]. W drugiej obniżony był tryptofan przy niezmienionych wskaźnikach dalszego odcinka [25]. W trzeciej wyraźny wzrost stosunku kynureniny do tryptofanu wystąpił tylko przy zapaleniu wywołanym leczeniem interferonem [23]. W depresji szlak jest zatem lepiej udokumentowany jako ogniwo między zapaleniem a objawami niż jako cecha samego rozpoznania. W schizofrenii rozważanym mechanizmem jest kierunek przeciwny: nadmiar kwasu kynureninowego blokującego receptory NMDA i nikotynowe alfa7 w korze przedczołowej [14].
3.5. Modyfikacja behawioralna i dietetyczna
Na przebieg szlaku kynureninowego wpływają czynniki zależne od zachowania człowieka. Ich działanie polega raczej na przesunięciu proporcji między odnogami niż na zmianie całkowitego natężenia. Najlepiej zbadanym z nich jest wysiłek fizyczny, którego mechanizmem jest zmiana ilości aminotransferaz w mięśniu szkieletowym.
Mięsień pracujący zwiększa ilość koaktywatora transkrypcyjnego PGC-1α, który podnosi ekspresję genów aminotransferaz kynureninowych. W badaniu z randomizacją u zdrowych mężczyzn w wieku podeszłym program treningowy podniósł ekspresję czterech izoform tego enzymu w mięśniu od 2,1 do 6,5 raza. Równolegle wzrosła ekspresja trzech czynników transkrypcyjnych z rodziny receptorów aktywowanych przez proliferatory peroksysomów. Stężenia kynurenin w osoczu pozostały jednak niezmienione [28]. Wynik ten wyznacza granicę ostrożności: udokumentowana jest zmiana w mięśniu, nie zmiana stężeń krążących metabolitów. Zależność tych enzymów od zawartości mitochondriów potwierdza ich większa zawartość we włóknach typu I niż typu II [29]. W mysim modelu przewlekłego stresu kofeina pobudzała tę samą ścieżkę transkrypcyjną, odtwarzała prawidłowy przebieg szlaku w mięśniu i znosiła objawy depresyjne [30]. Odpowiadających danych u ludzi brakuje.
Po stronie żywieniowej znaczenie mają dwie rzeczy: podaż samego tryptofanu i stan witamin z grupy B pełniących funkcję kofaktorów. Enzym wątrobowy aktywuje własny substrat, więc wzrost podaży tryptofanu przyspiesza jego rozkład. Aminokwas przechodzi wtedy w większości w kynureniny, a nie w serotoninę [1, 4]. Stan zaopatrzenia w witaminę B6 rozstrzyga natomiast, czy strumień dojdzie do kwasu chinolinowego, czy zostanie przekierowany na kwas ksanturenowy. Stwierdzono to w badaniach z antagonistą tej witaminy i u kobiet przyjmujących złożone środki antykoncepcyjne [35]. Trzecim czynnikiem jest masa ciała. W otyłości ekspresja genów szlaku i stosunek kynureniny do tryptofanu rosną, a redukcja masy ciała po operacji bariatrycznej nie sprowadzała aktywności enzymu do wartości prawidłowych [6].
3.6. Wsparcie suplementacyjne
Substancje z katalogu platformy wpływają na szlak kynureninowy w trzech miejscach. Dostarczają kofaktorów enzymom rozgałęzienia, hamują enzym otwierający albo zmniejszają zapotrzebowanie na syntezę kofaktora z tryptofanu. Tabela zestawia te, których punkt uchwytu dotyczy samego przebiegu szlaku, wraz z kierunkiem działania i siłą dowodów w skali od A do C.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Pirydoksyna | Fosforan pirydoksalu jest kofaktorem kynureninazy i aminotransferaz kynureninowych; jego niedobór przekierowuje strumień z kwasu chinolinowego na kwas ksanturenowy, co stwierdzono po podaniu antagonisty witaminy u ludzi [35] | ~ (przekierowanie) | B |
| Ryboflawina | Dinukleotyd flawinoadeninowy jest kofaktorem monooksygenazy kynureninowej, czyli enzymu otwierającego odnogę prowadzącą do kwasu chinolinowego [15] | ↑ | C |
| Niacyna | Podaż witaminy B3 zasila szlak odzysku NAD i przez hamowanie dioksygenazy tryptofanowej produktem końcowym zmniejsza zapotrzebowanie na syntezę kofaktora z tryptofanu [1, 33] | ↓ | C |
| Kurkuma | Kurkumina hamuje dioksygenazę indoloaminową, czyli enzym otwierający odcinek pozawątrobowy, w hodowli ludzkich komórek macierzystych układu nerwowego pobudzonych interferonem gamma [36] | ↓ | C |
Z zestawienia wynika wniosek mechanistyczny i ograniczenie dowodowe. Trzy z czterech substancji nie zmieniają natężenia szlaku, lecz jego kierunek albo zapotrzebowanie na jego produkt. Określenie „wsparcie” oznacza tu zatem przesunięcie proporcji, a nie wzmocnienie procesu. Tylko wiersz dotyczący witaminy B6 opiera się na obserwacji u ludzi. Pozostałe trzy opierają się na danych mechanistycznych i na hodowlach komórkowych, a kurkumina w stężeniach hamujących enzym była w tej hodowli toksyczna dla komórek [36]. Szczegóły dawkowania, łączenia i interakcji zawierają karty substancji w dziale Suplementy.
4. Uwagi praktyczne
4.1. Jak to zbadać
Metabolity szlaku kynureninowego oznacza się w surowicy, osoczu, płynie mózgowo-rdzeniowym i w moczu. Służy do tego chromatografia cieczowa sprzężona z tandemową spektrometrią mas, która pozwala zmierzyć kilkanaście związków w jednej próbce. Typowy zestaw obejmuje tryptofan, kynureninę, kwas kynureninowy, 3-hydroksykynureninę, kwas 3-hydroksyantranilowy, kwas antranilowy, kwas ksanturenowy i kwas chinolinowy [38]. Oznaczenia te nie należą do diagnostyki rutynowej i wykonuje się je przede wszystkim w badaniach naukowych.
Podstawowym wskaźnikiem wyliczanym z tych wyników jest stosunek stężenia kynureniny do stężenia tryptofanu, opisywany jako miara aktywności enzymu otwierającego [6, 25]. Drugim wskaźnikiem jest stosunek kwasu kynureninowego do chinolinowego, opisujący rozstrzygnięcie na rozgałęzieniu [18, 26]. Trzecim jest neopteryna, oznaczana obok kynurenin jako niezależny marker pobudzenia makrofagów przez interferon gamma. Pozwala ona rozdzielić wzrost wskaźnika wynikający z zapalenia od wzrostu o innej przyczynie [6].
Na wynik wpływa kilka czynników przedanalitycznych i biologicznych. Tryptofan krąży w dwóch postaciach, wolnej i związanej z albuminą, dlatego oznaczenie tryptofanu całkowitego daje inną wartość niż oznaczenie frakcji wolnej. Obniżone stężenie albuminy w przebiegu odczynu zapalnego obniża wartość całkowitą niezależnie od natężenia szlaku [25]. Stężenia w surowicy i w osoczu nie są wymienne, bo w metaanalizie różnice stężenia kynureniny w zaburzeniach afektywnych były istotne w osoczu i nieistotne w surowicy [25]. Wyniki obwodowe nie odzwierciedlają też wprost stanu w mózgu, bo przez barierę krew-mózg swobodnie przechodzi kynurenina, a kwas kynureninowy i chinolinowy przechodzą wolno [9].
4.2. Na co zwrócić uwagę
Pierwszym rozpowszechnionym uproszczeniem jest czytanie stosunku kynureniny do tryptofanu jako miary aktywności dioksygenazy indoloaminowej. Wskaźnik ten reaguje na cztery niezależne rzeczy naraz. Licznik zależy nie tylko od tempa wytwarzania kynureniny, ale też od tempa jej usuwania przez enzymy dalszego odcinka. Mianownik zależy od podaży pokarmowej aminokwasu i od stężenia albuminy, która go wiąże. Sam licznik ma ponadto dwa źródła enzymatyczne, ponieważ w warunkach podstawowych większość układowego rozkładu tryptofanu przypada na enzym wątrobowy, a nie na indukowany zapaleniem enzym pozawątrobowy [1, 4]. Rozbieżność między badaniami staje się wtedy zrozumiała. Przy leczeniu interferonem alfa wskaźnik rósł wyraźnie razem z objawami depresyjnymi [23]. W zebranych danych o zaburzeniach afektywnych bez takiego bodźca pozostawał niezmieniony albo obniżony mimo obniżonego tryptofanu [25]. Wskaźnik opisuje stan całego układu, nie aktywność jednego enzymu. Bez równoczesnego oznaczenia neopteryny nie rozstrzyga też o udziale interferonu gamma [6].
Drugim uproszczeniem jest podział metabolitów na ochronny kwas kynureninowy i szkodliwy kwas chinolinowy. Podział ten oddaje kierunek działania obu związków na receptor NMDA i nie oddaje ich roli w organizmie. Kwas chinolinowy jest obowiązkowym prekursorem NAD, więc komórka wytwarzająca ten kofaktor z tryptofanu wytwarza po drodze związek pobudzający. Zablokowanie tego odcinka obniża oddychanie mitochondrialne i upośledza czynność makrofagów [31]. W nerce badanej poza ustrojem obniżenie enzymu otwierającego tę samą odnogę uniemożliwiało syntezę kofaktora [34]. Kwas kynureninowy również nie jest korzystny w każdym stężeniu. Przy stężeniach podwyższonych blokuje receptor nikotynowy alfa7 i hamuje uwalnianie glutaminianu, co stanowi podstawę glutaminianergicznego modelu schizofrenii [13, 14]. Jego obniżone, nie podwyższone stężenie stwierdzono natomiast w surowicy chorych na psychozę w przebiegu zaburzeń afektywnych [26] oraz w surowicy chorych na klasterowy ból głowy [38]. Zakres obu uogólnień wymaga zatem nazwania populacji i stanu, w którym są prawdziwe.
Trzecim ograniczeniem jest podstawa dowodowa podziału pracy między komórkami mózgu. Twierdzenie o wytwarzaniu kwasu chinolinowego przez mikroglej, a kwasu kynureninowego przez astrocyty, pochodzi z hodowli ludzkich komórek pobudzanych interferonem gamma [7] oraz z modeli zwierzęcych [18]. Wyniki tych dwóch źródeł nie są ze sobą w pełni zgodne. W modelu mysim monooksygenaza kynureninowa pojawiała się bowiem we wszystkich trzech typach komórek. Bezpośrednich danych z mózgu żywego człowieka brakuje, a większość wniosków o roli mikrogleju opiera się na przeniesieniu wyników z tych modeli.
Czwarte ograniczenie dotyczy przełożenia na leczenie. Substancje hamujące monooksygenazę kynureninową przesuwają szlak w stronę kwasu kynureninowego w modelach zwierzęcych i komórkowych [17, 18]. Ich zastosowanie w neurologii wymaga jednak przenikania do mózgu, co pozostaje głównym problemem projektowania tych cząsteczek [15, 16]. Inhibitory enzymu otwierającego badano przede wszystkim w onkologii, a ich skuteczność ograniczyła obecność drugiego enzymu o tej samej reakcji, przejmującego przepływ po zahamowaniu pierwszego [2, 37]. Żadna substancja działająca na szlak kynureninowy nie jest zarejestrowana we wskazaniu neurologicznym ani psychiatrycznym.