1. Profil substancji
1.1. Definicja i klasyfikacja
Glukagon (ang. glucagon) to hormon peptydowy należący do rodziny sekretyny i glukagonu, wydzielany głównie przez komórki alfa wysp trzustkowych [1, 2]. Jego podstawową postacią jest łańcuch 29 aminokwasów [3]. Komórki alfa oddają go do krwi żyły wrotnej, więc hormon działa przede wszystkim na wątrobę [4]. Tam podtrzymuje uwalnianie glukozy do krwi na czczo i zwiększa je w stresie, także w stresie, jakim jest hipoglikemia [4]. Pełni zatem rolę przeciwną do insuliny, która obniża stężenie glukozy.
W klasyfikacji hormonów glukagon należy do rodziny peptydów o pokrewnej budowie. Obejmuje ona również glukagonopodobny peptyd 1 i 2, glukozozależny polipeptyd insulinotropowy, somatoliberynę i sekretynę [2]. Każdy z tych peptydów działa przez własny receptor, a wszystkie te receptory tworzą jedną klasę receptorów sprzężonych z białkami G [2]. Receptor glukagonu nosi nazwę swojego jedynego ligandu o znaczeniu fizjologicznym [2].
Glukagon bywa mylony z dwiema grupami pojęć. Pierwszą jest glikogen, czyli wielocukier, w którym wątroba i mięśnie magazynują glukozę. Kryterium różnicującym jest rola: glikogen jest zapasem, a glukagon sygnałem, który uruchamia rozkład tego zapasu w wątrobie [4]. Drugą grupą są peptydy o podobnej nazwie, przede wszystkim glukagonopodobny peptyd 1 (GLP-1) i oksyntomodulina. Powstają one z tego samego białka prekursorowego co glukagon, ale w komórkach jelita, i obniżają stężenie glukozy we krwi [5]. Oksyntomodulina zawiera całą sekwencję glukagonu wydłużoną o osiem aminokwasów, dlatego niektóre testy laboratoryjne nie odróżniają obu peptydów [6].
Zakres pojęcia obejmuje glukagon trzustkowy i glukagon o identycznej budowie wydzielany poza trzustką. U 10 chorych po całkowitym usunięciu trzustki we krwi krążył glukagon złożony z 29 aminokwasów, a jego stężenie rosło po doustnym podaniu glukozy [3]. Poza zakresem pozostają leki działające na receptor glukagonu. Dasiglukagon jest syntetycznym analogiem hormonu [7], a agoniści podwójni i potrójni łączą działanie na receptor glukagonu z działaniem na receptory hormonów jelitowych [8].
Glukagon jest jednym z dwóch hormonów trzustki, które wspólnie ustalają stężenie glukozy we krwi [9]. Jego nadmiar współtworzy hiperglikemię w cukrzycy typu 2 [10]. Działanie glukagonu obejmuje również wątrobowe przemiany aminokwasów i tłuszczów, a jego receptor stał się celem nowych leków na cukrzycę i otyłość [8].
1.2. Budowa i właściwości decydujące o działaniu
Glukagon jest krótkim peptydem, a trzy cechy jego budowy mają bezpośrednie następstwa dla działania i leczenia. Pierwszą jest znaczenie początkowego odcinka łańcucha, czyli końca aminowego. Enzym dipeptydylopeptydaza 4 (DPP-4), który odcina od peptydów po dwa aminokwasy z tego końca, skraca glukagon do postaci obejmujących aminokwasy 3–29 i 5–29 [11]. W badaniu in vitro skrócone cząsteczki wiązały się z receptorem od 5 do 18 razy słabiej niż glukagon pełnej długości [11]. Pobudzały przy tym receptor tylko częściowo, jako tak zwani częściowi agoniści, czyli ligandy dające słabszą odpowiedź niż hormon natywny [11]. Koniec aminowy jest zatem potrzebny do pełnego pobudzenia receptora.
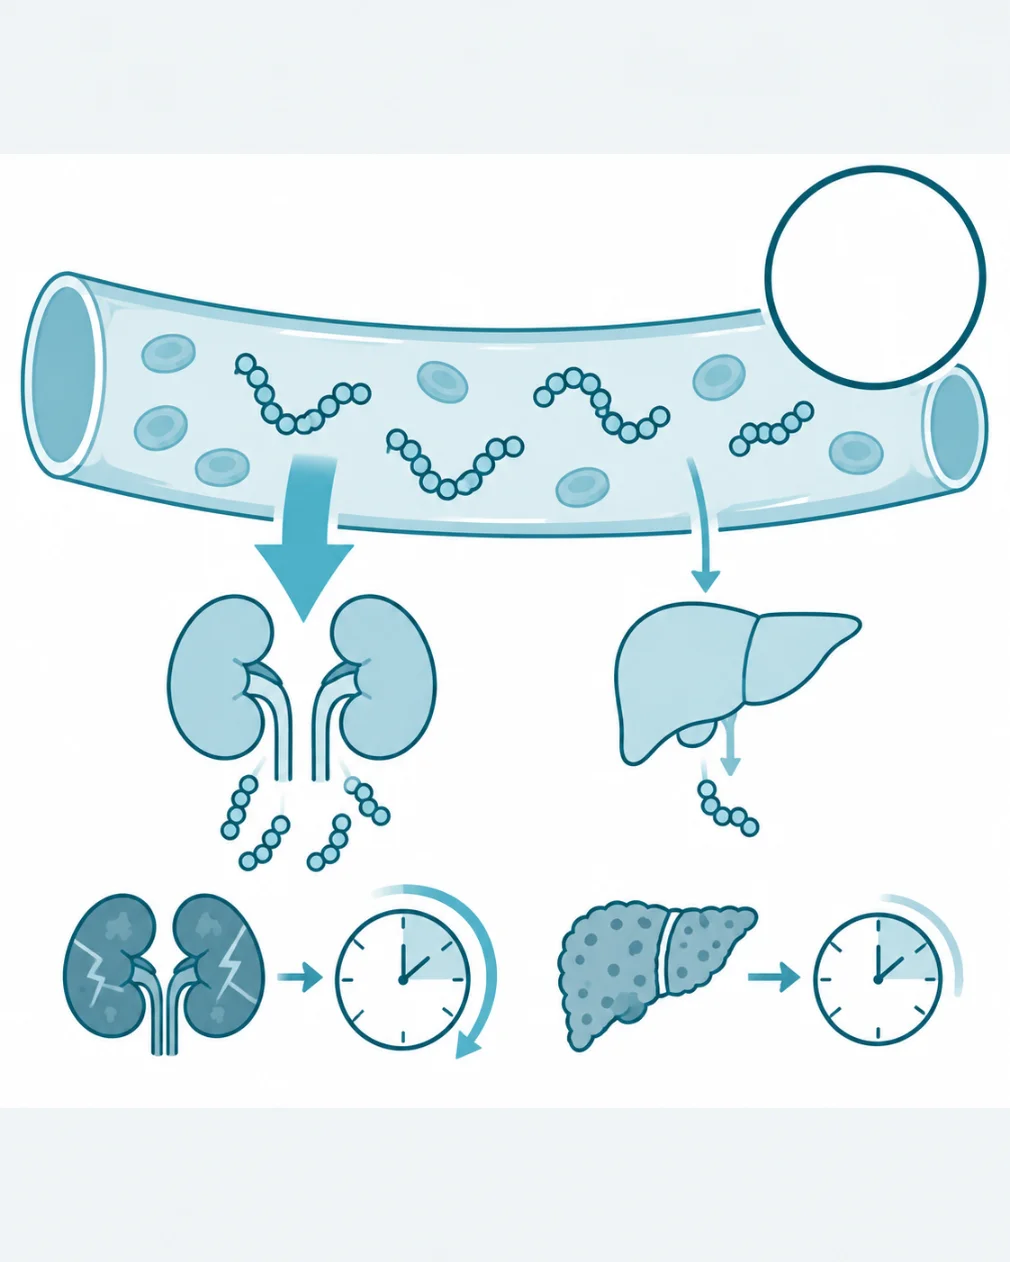
Drugą cechą jest krótki czas krążenia. U osób zdrowych okres półtrwania glukagonu we krwi wynosi kilka minut [12]. Działanie hormonu zależy więc od ciągłego wydzielania przez komórki alfa, a nie od zapasu krążącego we krwi.
Trzecią cechą są właściwości fizykochemiczne peptydu. Klasyczny zestaw ratunkowy zawierał glukagon w postaci proszku, który rozpuszczano tuż przed wstrzyknięciem [13]. Otrzymanie analogów trwałych i rozpuszczalnych w roztworach wodnych ułatwiło badania nad biologią hormonu i jego wykorzystanie w leczeniu [14]. Przykładem jest dasiglukagon w postaci wodnego roztworu, gotowy do podania z automatycznego wstrzykiwacza przechowywanego w temperaturze pokojowej [7]. Budowa glukagonu wyjaśnia więc zarówno krótkotrwałość jego działania, jak i trudności w przygotowaniu stabilnego leku.
1.3. Rys historyczny
Glukagon odkryto przy okazji prac nad insuliną. Około sto lat temu kilka zespołów zauważyło, że wyciągi z trzustki wywołują krótki wzrost stężenia glukozy, zanim nastąpi spadek przypisywany insulinie [1]. W 1923 roku Charles P. Kimball i John R. Murlin wyodrębnili z trzustki czynnik podnoszący glikemię i nazwali go glukagonem [15]. Nazwa powstała z angielskiego określenia glucose agonist [16]. Przez następne dekady substancję traktowano raczej jako zanieczyszczenie wczesnych preparatów insuliny niż jako hormon [17]. Status hormonu ugruntowało dopiero ustalenie budowy w latach 50. dwudziestego wieku i opracowanie przez Rogera Ungera pierwszej metody radioimmunologicznej, która pozwoliła mierzyć wydzielanie glukagonu [17].
Kolejne rozstrzygnięcie dotyczyło roli glukagonu w cukrzycy. Do połowy lat 70. cukrzycę tłumaczono samym niedoborem insuliny [18]. W 1975 roku Unger i Orci wskazali, że nadmiar glukagonu występuje we wszystkich postaciach hiperglikemii wewnątrzpochodnej, także u psów po całkowitym usunięciu trzustki [18]. Według tej tak zwanej hipotezy dwuhormonalnej niedobór insuliny odpowiada za słabsze zużycie glukozy, a nadmiar glukagonu za jej nadprodukcję w wątrobie [18]. Waga tego mechanizmu w patogenezie cukrzycy pozostaje przedmiotem badań [8].
1.4. Synteza i źródła
Glukagon powstaje z proglukagonu, białka prekursorowego, z którego różne komórki wycinają różne peptydy. Gen proglukagonu ulega ekspresji w komórkach endokrynnych trzustki, w komórkach endokrynnych nabłonka jelita i w wyspecjalizowanych neuronach mózgu [2]. O tym, który peptyd powstanie, decyduje zestaw enzymów tnących obecny w danej komórce.
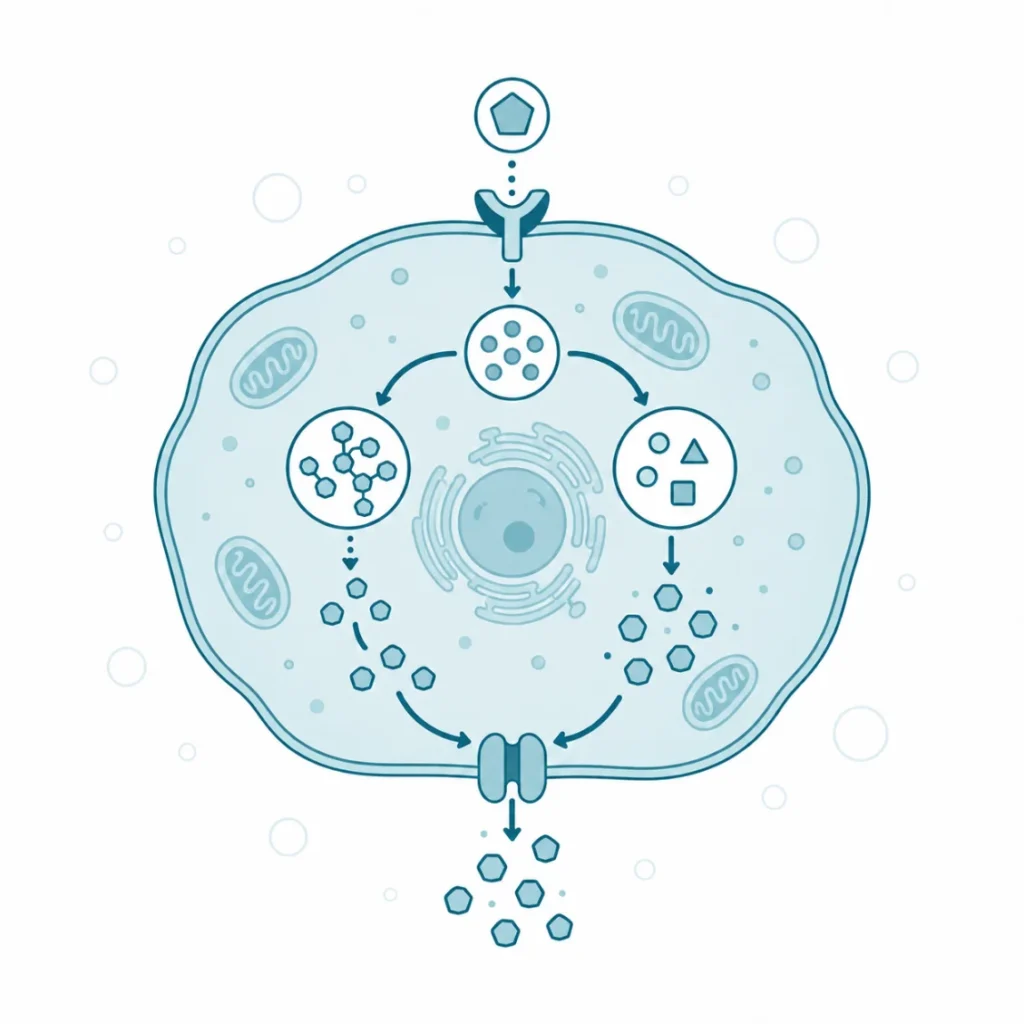
W komórkach alfa proglukagon tnie konwertaza prohormonów 2 (PC2) i powstaje glukagon [5]. W komórkach L jelita, czyli komórkach endokrynnych wydzielających hormony po posiłku, ten sam prekursor tnie konwertaza prohormonów 1/3 (PC1/3) [5]. Powstają wtedy GLP-1, oksyntomodulina i glukagonopodobny peptyd 2 (GLP-2), który pobudza wzrost nabłonka jelita [5]. Glukagon odpowiada odcinkowi proglukagonu od 33. do 61. aminokwasu, a glicentyna, dłuższy produkt jelitowy, obejmuje aminokwasy od 1. do 69. [6].
Znaczenie tego podziału pokazał eksperyment na myszach. Przeszczepione komórki alfa zawierające PC2 podnosiły stężenie glukagonu i wywoływały łagodną hiperglikemię na czczo [5]. Komórki alfa przestawione na PC1/3 zwiększały natomiast stężenie GLP-1 i GLP-2 oraz poprawiały tolerancję glukozy [5]. Chroniły też zwierzęta przed hiperglikemią wywołaną streptozotocyną, toksyną niszczącą komórki beta [5]. Wynik uzyskano u myszy i nie przenosi się go wprost na człowieka.
Komórki alfa stanowią mniejszość komórek wyspy trzustkowej i leżą w kierunku przepływu krwi za komórkami beta [4]. Krew docierająca do komórek alfa niesie więc insulinę wydzieloną chwilę wcześniej przez komórki beta [1]. Oprócz komórek alfa glukagon wytwarzają w mniejszym stopniu komórki endokrynne jelita i niektóre neurony [1]. Źródło glukagonu krążącego u chorych po usunięciu trzustki nie jest pewne, a autorzy badania nad takimi chorymi wskazali jelito jako źródło prawdopodobne [3]. Z jednego genu powstają zatem hormony o przeciwnym wpływie na glikemię, a o wyniku decyduje enzym tnący obecny w komórce.
2. Mechanizm działania i funkcje
2.1. Receptory i punkty uchwytu
Glukagon działa przez jeden własny receptor, receptor glukagonu (ang. glucagon receptor, GCGR), który przekazuje sygnał hormonu do wnętrza komórki. Receptor ten jest członkiem klasy 2 receptorów metabotropowych, czyli receptorów sprzężonych z białkami G, razem z receptorami GLP-1, GLP-2, glukozozależnego polipeptydu insulinotropowego, somatoliberyny i sekretyny [2]. Jak inne receptory tej grupy przechodzi on przez błonę komórkową siedmiokrotnie, a hormon wiąże od strony zewnętrznej komórki.
Rozmieszczenie receptora w tkankach długo pozostawało niepewne. Receptor występuje w małej ilości, a przeciwciała służące do jego wykrywania bywają nieswoiste [19]. W ocenie 12 przeciwciał dostępnych w handlu najlepsze z nich wykazało receptor w nerkach, wątrobie, prekursorach komórek tłuszczowych, trzustce i sercu [19]. Trzy metody niezależne od przeciwciał potwierdziły jego obecność w trzustce, wątrobie i nerkach [19]. U szczura informacyjny RNA (mRNA) receptora, czyli matryca jego syntezy, występował obficie w wątrobie, nerkach, sercu, tkance tłuszczowej, śledzionie i wyspach trzustkowych, a w mniejszej ilości w mięśniach szkieletowych [20]. Obecność mRNA nie przesądza jednak, że hormon w danej tkance działa w stężeniach fizjologicznych.
Najważniejszym punktem uchwytu glukagonu jest wątroba. Hormon dociera do niej krwią żyły wrotnej, zanim rozcieńczy się w krążeniu ogólnym [4]. U ochotników głodzonych przez kilka tygodni niższe stężenia glukagonu zmieniały stężenia aminokwasów we krwi, a dopiero stężenia odpowiadające krwi wrotnej pobudzały wytwarzanie glukozy w wątrobie [21]. Drugim ważnym punktem uchwytu są komórki beta wysp, w których glukagon przez białko G pobudza wydzielanie insuliny [1]. Nerki są natomiast głównym miejscem usuwania glukagonu z krwi [12]. Działanie hormonu skupia się więc w wątrobie, a pozostałe narządy z receptorem odpowiadają za działania pozawątrobowe, słabiej poznane.
2.2. Kaskada sygnałowa
Kaskada sygnałowa glukagonu zamienia związanie hormonu z receptorem w zmianę pracy wielu enzymów komórki wątrobowej, czyli hepatocytu. Stanem wyjściowym jest hepatocyt z niskim stężeniem cyklicznego adenozynomonofosforanu (cAMP), przekaźnika wtórnego, który przenosi sygnał hormonów z błony do wnętrza komórki. Bodźcem jest związanie glukagonu z receptorem, który aktywuje białko G pobudzające, oznaczane Gs. Białko Gs włącza w błonie cyklazę adenylanową, a ta wytwarza cAMP z adenozynotrifosforanu. Cykliczny AMP wiąże się z podjednostkami regulatorowymi kinazy białkowej A (PKA), enzymu fosforylującego białka docelowe, i uwalnia jej podjednostki katalityczne.
Pierwsza odpowiedź dotyczy enzymów już obecnych w komórce. Fosforylacja przez PKA uruchamia w wątrobie rozkład glikogenu i zwiększa uwalnianie glukozy do krwi [4]. Druga odpowiedź obejmuje geny i trwa dłużej. Glukagon zwiększa na czczo wytwarzanie glukozy, pobudzając transkrypcję genów glukoneogenezy przez CREB, czyli białko wiążące element odpowiedzi na cAMP, czynnik transkrypcyjny aktywowany przez ten przekaźnik [22]. Po posiłku koaktywator TORC2, nazywany też CRTC2, czyli białko wzmacniające działanie CREB, pozostaje w cytoplazmie [22]. Na czczo ulega defosforylacji i przechodzi do jądra, gdzie wzmacnia działanie CREB na promotorach genów glukoneogenezy [22, 23].
Kaskada ma własne hamulce. Kompleks CREB i TORC2 zwiększa także ekspresję genu substratu receptora insuliny 2 (IRS2), białka przekazującego sygnał insuliny w wątrobie [23]. U myszy ten mechanizm ograniczał wytwarzanie glukozy przez wątrobę na czczo [23]. Kinaza białkowa aktywowana przez AMP (AMPK), czujnik niedoboru energii w komórce, działa odwrotnie do glukagonu: fosforyluje TORC2, zatrzymuje go w cytoplazmie i osłabia program glukoneogenezy [22]. Sygnał wygasa, gdy fosfodiesterazy rozkładają cAMP [24].
glukagon → receptor glukagonu → Gs → cyklaza adenylanowa → cAMP ↑ → PKA → rozkład glikogenu · CREB z TORC2 → geny glukoneogenezy
Stanem końcowym jest hepatocyt, który uwalnia glukozę z glikogenu i wytwarza ją z innych substratów. Dwie odpowiedzi o różnym tempie pozwalają glukagonowi podtrzymywać stężenie glukozy zarówno między posiłkami, jak i w dłuższym głodzie.
2.3. Funkcje
2.3.1. Przemiany glukozy
Przemiany glukozy są najlepiej poznanym obszarem działania glukagonu. We krwi człowieka o masie ciała 70 kg krąży tylko około 4 g glukozy, a ilość ta pozostaje stała dzięki układowi sterowania, w którym główną rolę odgrywają glukagon i insulina [9]. Glukagon podnosi stężenie glukozy, zwiększając jej napływ z wątroby do krwi. Wątroba uzyskuje tę glukozę dwiema drogami. Pierwszą jest rozkład glikogenu, czyli zapasu glukozy w hepatocytach, uruchamiany przez kaskadę cAMP i PKA [4]. Drugą jest glukoneogeneza, czyli synteza glukozy z substratów niecukrowych, takich jak aminokwasy, mleczan i glicerol. Glukagon pobudza ją przez transkrypcję genów enzymów tego szlaku [22].
Obie drogi różnią się tempem i pojemnością. Rozkład glikogenu dostarcza glukozę szybko, ale zapas glikogenu w wątrobie jest ograniczony. Glukoneogeneza rusza wolniej, lecz może trwać tak długo, jak długo wątroba otrzymuje substraty. Glukagon zapewnia w ten sposób stały dopływ glukozy do komórek, których czynność zależy od glukozy [9].
2.3.2. Przemiany aminokwasów
Aminokwasy są drugim głównym przedmiotem działania glukagonu. Jego udział w wytwarzaniu mocznika znano od dziesięcioleci, a metody metabolomiczne pozwoliły opisać go dokładniej [25]. Wątroba pobiera aminokwasy z krwi, usuwa z nich azot w cyklu mocznikowym, a pozostałe szkielety węglowe może zużyć w glukoneogenezie. Glukagon przyspiesza ten proces. W ciągu kilku minut zwiększał wytwarzanie mocznika u myszy, w izolowanej wątrobie szczura i w ludzkich hepatocytach w hodowli [26]. U myszy leczonych antagonistą receptora glukagonu oraz u myszy transgenicznych, u których liczba komórek alfa była mniejsza o 95%, aminokwasy znikały z krwi wolniej, a mocznika powstawało mniej [26].
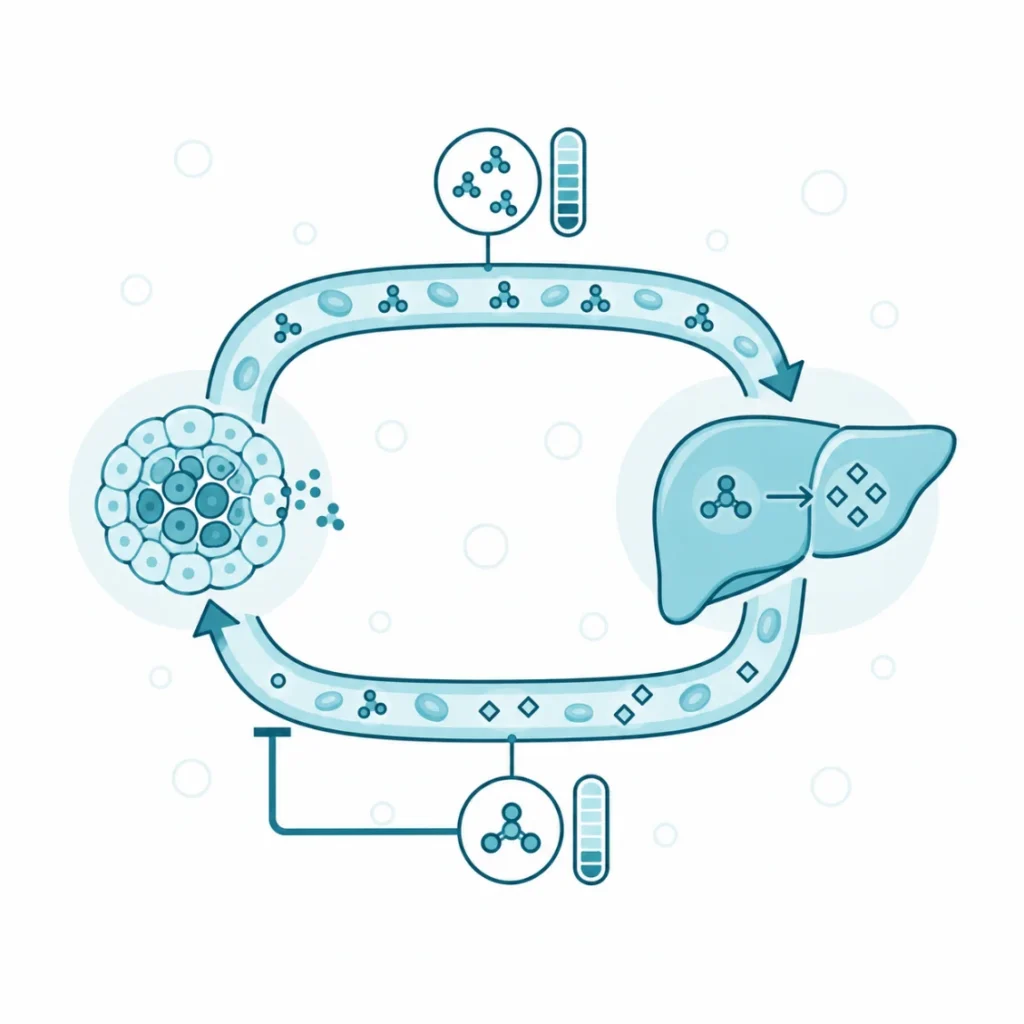
Zależność działa w obie strony. Myszy bez receptora glukagonu miały we krwi nadmiar aminokwasów, wysokie stężenie glukagonu oraz rozrost komórek alfa [27]. Mieszanina aminokwasów zwiększała w hodowli wydzielanie glukagonu przez komórki alfa około sześciokrotnie, a ich namnażanie około dwukrotnie [27]. Wątroba i komórki alfa tworzą więc pętlę sprzężenia zwrotnego, nazywaną osią wątroba–komórka alfa [8]. Glukagon usuwa z krwi nadmiar aminokwasów, a ich stężenie zwrotnie reguluje jego wydzielanie.
2.3.3. Przemiany tłuszczów
Wpływ glukagonu na tłuszcze dotyczy głównie wątroby, a nie tkanki tłuszczowej. U siedmiu zdrowych młodych mężczyzn podniesiono stężenie glukagonu z wartości typowych dla czczo, 20–40 pg/ml, do 110–130 pg/ml [28]. Lipoliza, czyli rozkład tłuszczu zapasowego, w podskórnej tkance tłuszczowej brzucha nie wzrosła [28]. W wątrobie glukagon uczestniczy natomiast w przemianach ciał ketonowych. U ochotników głodzonych przez kilka tygodni zmieniały je stężenia glukagonu odpowiadające krwi wrotnej [21].
O roli glukagonu w wątrobowych przemianach lipidów najwięcej mówią skutki jego braku. U osób leczonych antagonistami receptora glukagonu obserwowano zaburzenia lipidowe i zwiększenie ilości tłuszczu w wątrobie [25]. W badaniu antagonisty MK-0893 u chorych na cukrzycę typu 2 stężenie cholesterolu frakcji LDL, czyli lipoprotein o małej gęstości przenoszących cholesterol do tkanek, rosło zależnie od dawki [29]. Autorzy powiązali ten efekt z większym wchłanianiem cholesterolu w jelicie, a nie z jego syntezą [29]. Utrata sygnału glukagonu sprzyja więc gromadzeniu tłuszczu w wątrobie i wzrostowi stężenia cholesterolu LDL we krwi.
2.3.4. Wydatek energetyczny
Glukagon zwiększa wydatek energetyczny organizmu, czyli ilość energii zużywanej w jednostce czasu. U 11 zdrowych mężczyzn wlew glukagonu zwiększył wydatek energetyczny o 15%, a ekspozycja na zimno o 14% [30]. Podobny wynik miał jednak inne podłoże. Zimno podnosiło temperaturę skóry nad obojczykami i stężenie noradrenaliny we krwi, a glukagon nie zmieniał żadnego z tych parametrów [30]. W podgrupie badanych z aktywną po zimnie brunatną tkanką tłuszczową glukagon nie zwiększał jej aktywności metabolicznej w pozytonowej tomografii emisyjnej [30].
Brunatna tkanka tłuszczowa, wyspecjalizowana w wytwarzaniu ciepła, nie odpowiada zatem za dodatkowe zużycie energii po glukagonie. Autorzy uznali, że zwiększanie wydatku energetycznego bez udziału brunatnej tkanki tłuszczowej ma znaczenie dla rozwoju bezpiecznych leków na otyłość [30]. Pobudzanie receptora glukagonu stało się jednym z głównych elementów leków zmniejszających masę ciała [14]. Wpływ glukagonu na bilans energii wykracza więc poza samą regulację glikemii.
2.4. Regulacja wydzielania i zmienność dobowa
Wydzielanie glukagonu przez komórki alfa zależy od stężenia glukozy, od sygnałów z sąsiednich komórek wyspy, od układu nerwowego i od aminokwasów. Niskie stężenie glukozy pobudza wydzielanie glukagonu, a wysokie je hamuje [1]. Insulina hamuje wydzielanie glukagonu, a glukagon pobudza wydzielanie insuliny, więc oba hormony regulują się nawzajem [1].
Znaczenie insuliny wydzielanej wewnątrz wyspy pokazało badanie u 14 osób bez cukrzycy. W jednej próbie hamowano wydzielanie insuliny somatostatyną jeszcze przed wywołaniem hipoglikemii, tak aby w czasie hipoglikemii nie mogło ono już spaść [31]. Stężenie glukagonu było wtedy o około 30% mniejsze niż w próbie bez somatostatyny [31]. Spadek insuliny w wyspie jest więc jednym z sygnałów uruchamiających wyrzut glukagonu w hipoglikemii. Pozostałe dwa proponowane mechanizmy to bezpośrednie działanie niskiej glukozy na komórkę alfa i pobudzenie nerwów autonomicznego układu nerwowego unerwiających wyspę [4]. Wśród czynników działających w obrębie wyspy wymienia się oprócz insuliny również somatostatynę, kwas gamma-aminomasłowy, glutaminian i cynk [32].
Aminokwasy pobudzają komórki alfa także przy wysokim stężeniu glukozy. W izolowanej trzustce myszy arginina zwiększała wydzielanie glukagonu tak samo przy niskim, jak przy wysokim stężeniu glukozy [33]. U ludzi po wypiciu roztworów białkowych wzrost stężenia glukagonu był liniowo związany ze wzrostem stężenia aminokwasów, a równolegle rosło stężenie insuliny [34]. Stężenie glukagonu zmienia się też w ciągu doby. U 24 zdrowych mężczyzn ze stałymi porami snu i posiłków glukagon osiągał maksimum o 18.26, a minimum w nocy [35]. Zmiany te nie korelowały ze stężeniem glukozy, a autorzy powiązali je z rytmem dobowym [35]. Komórka alfa łączy zatem sygnały o dostępności glukozy i aminokwasów z sygnałami nerwowymi i porą doby.
2.5. Inaktywacja i wydalanie
Glukagon krąży we krwi krótko, a o tempie jego usuwania decydują narządy, które go wychwytują i rozkładają. Przez długi czas nie było jasne, które narządy odgrywają tu główną rolę u człowieka [12]. Rozstrzygnięcie przyniosło badanie z udziałem 16 chorych z przewlekłą chorobą nerek w stadium 4, 16 chorych z marskością wątroby i 16 osób z grupy kontrolnej [12]. Wszyscy otrzymywali glukagon we wlewie przez 60 minut.
U osób z grupy kontrolnej klirens metaboliczny glukagonu, czyli objętość osocza oczyszczana z hormonu w jednostce czasu, wynosił 20,4 ml/kg/min, a okres półtrwania 5,7 minuty [12]. W przewlekłej chorobie nerek klirens spadł do 14,0 ml/kg/min, a okres półtrwania wydłużył się do 7,5 minuty [12]. W marskości wątroby oba parametry nie różniły się od wartości w grupie kontrolnej [12]. Autorzy uznali więc nerki za główne miejsce eliminacji glukagonu u człowieka.
W rozkładzie hormonu uczestniczą enzymy trawiące peptydy. U uśpionych świń kandoksatril, inhibitor obojętnej endopeptydazy 24.11, zwiększył stężenie własnego glukagonu z 6,3 do 20,7 pmol/l [36]. Ten sam inhibitor zmniejszył wychwyt glukagonu przez nerki z 40,4% do 18,6% [36]. Endopeptydaza uczestniczy zatem w nerkowym usuwaniu glukagonu, choć wynik uzyskano u świń. Przy niewydolności nerek glukagon krąży dłużej, co może sprzyjać jego wyższym stężeniom we krwi [12].

3. Zaburzenia i modyfikacja
3.1. Niedobór – przyczyny i następstwa
Niedobór działania glukagonu u człowieka najlepiej poznano na przykładzie wrodzonej wady jego receptora. W tym stanie hormon krąży we krwi, a nawet jest go dużo, ale komórki docelowe na niego nie odpowiadają. Wada receptora glukagonu, nazywana chorobą Mahvasha, dziedziczy się autosomalnie recesywnie, czyli ujawnia się, gdy obie kopie genu niosą mutację [37].
Mechanizm opisano na przykładzie mutacji P86S, czyli zamiany jednego aminokwasu w receptorze. Zmutowany receptor zatrzymywał się w siateczce śródplazmatycznej, zamiast docierać do błony komórkowej, i słabiej wiązał glukagon [38]. U chorych z tą mutacją w obu kopiach genu stwierdzano wysokie stężenie glukagonu, rozrost komórek alfa i guzy neuroendokrynne trzustki [38]. Wątroba bez działającego receptora słabiej rozkłada aminokwasy, a ich nadmiar pobudza komórki alfa do wydzielania hormonu i do namnażania [27].
Następstwa metaboliczne wady odpowiadają funkcjom glukagonu w wątrobie. U siedmioletniej dziewczynki, u której wadę wykryto dzięki podwyższonemu stężeniu argininy w badaniu przesiewowym noworodków, utrzymywał się nadmiar wielu aminokwasów we krwi, w tym glutaminy, alaniny, argininy i lizyny [37]. Stężenie glukagonu było u niej bardzo wysokie [37]. Dziewczynka miała też podwyższone stężenie cholesterolu LDL, choć była bardzo szczupła [37]. Ten sam układ zaburzeń, czyli nadmiar aminokwasów i rozrost komórek alfa, opisano u myszy pozbawionych receptora glukagonu [27]. Brak działania glukagonu przejawia się zatem przede wszystkim zaburzeniami przemian aminokwasów i lipidów, a u dorosłych także rozrostem wysp i ryzykiem guzów [37].
3.2. Nadmiar – przyczyny i następstwa
Bezwzględny nadmiar glukagonu występuje między innymi wtedy, gdy wydziela go guz z komórek alfa, czyli glukagonoma. Zespół glukagonoma, czyli zespół objawów wywołanych takim guzem, obejmuje utratę masy ciała, nekrolityczny rumień wędrujący, cukrzycę, zapalenie jamy ustnej i biegunkę [39]. Nekrolityczny rumień wędrujący to zapalna zmiana skóry, która zmienia swoje położenie.
W serii 21 chorych leczonych w Mayo Clinic w latach 1975–1991 najczęstszymi objawami na początku choroby były utrata masy ciała (71%) i nekrolityczny rumień wędrujący (67%) [39]. Cukrzycę miało wtedy 8 chorych, ale w dalszym przebiegu rozwinęła się ona u 16 z 21 [39]. Połączenie rumienia z cukrzycą prowadziło do rozpoznania w ciągu 7 miesięcy, a każdy z tych objawów osobno dopiero po 4 latach [39]. W chwili rozpoznania wszyscy chorzy mieli przerzuty [39]. Cukrzyca w tym zespole wynika z nadprodukcji glukozy w wątrobie pobudzanej przez nadmiar hormonu.
Zespół ten obejmuje również niedokrwistość i niedobór aminokwasów we krwi [40]. Nadmiar glukagonu przyspiesza bowiem rozkład aminokwasów w wątrobie [26]. Hipoteza łączy nekrolityczny rumień wędrujący z tym niedoborem. Przemawia za nią opis chorej, u której zmiany skórne ustąpiły po dożylnym podawaniu aminokwasów, choć wcześniej nie reagowały na analog somatostatyny, operację zmniejszającą masę guza ani chemioterapię [40].
Znacznie częstszy od guza jest względny nadmiar glukagonu, czyli stężenie zbyt wysokie w stosunku do stężenia glukozy. Towarzyszy on cukrzycy typu 2 i stłuszczeniu wątroby [10]. Nadmiar glukagonu zwiększa więc przede wszystkim stężenie glukozy, a przy długim trwaniu, jak w zespole glukagonoma, obniża stężenie aminokwasów we krwi.
3.3. Rola w patogenezie chorób
Glukagon jest ogniwem w mechanizmie cukrzycy obu typów i stłuszczeniowej choroby wątroby. W cukrzycy typu 2 problemem jest glukagon wydzielany w nieodpowiednim momencie i w zbyt dużej ilości wobec panującej glikemii. U chorych z otyłością i bez otyłości stężenie glukagonu było podwyższone przez cały dzień, a jego suma korelowała z sumą stężeń glukozy (r = 0,57) [41]. Udział tego nadmiaru w hiperglikemii potwierdza obserwacja, że antagoniści receptora glukagonu wyraźnie obniżają u tych chorych glikemię na czczo [10]. Po doustnym podaniu glukozy glukagon rósł nawet u chorych bez trzustki, co wskazuje na współudział jelita w nadmiarze hormonu [3].
Z cukrzycą typu 2 łączy się stłuszczenie wątroby, a przez nie tak zwana oporność na glukagon, czyli słabsza odpowiedź wątroby na hormon. W badaniu 15 szczupłych mężczyzn i 15 mężczyzn z otyłością i stłuszczeniem wątroby ci drudzy mieli na czczo więcej glukagonu i aminokwasów we krwi [42]. Wysokie stężenie glukagonu nie obniżało u nich stężenia aminokwasów, choć wytwarzanie glukozy przez wątrobę było w obu grupach podobne [42]. W wątrobach chorych bez cukrzycy z niealkoholową stłuszczeniową chorobą wątroby ekspresja genów cyklu mocznikowego i genu receptora glukagonu była obniżona [43]. Hipoteza osi wątroba–komórka alfa zakłada, że stłuszczona wątroba gorzej rozkłada aminokwasy, a ich nadmiar pobudza wydzielanie glukagonu [10]. Nadmiar glukagonu miałby z czasem zwiększać wytwarzanie glukozy, co zbliża stłuszczenie wątroby do cukrzycy typu 2 [10].
W cukrzycy typu 1 zaburzenie ma dwie strony. Komórki alfa nie odpowiadają na hipoglikemię: u sześciu chorych w młodym wieku glukagon nie wzrósł w ciężkiej hipoglikemii wywołanej insuliną, choć reagował nadmiernie na wlew argininy [44]. Odpowiedź ta słabnie wkrótce po zachorowaniu, a do jej przyczyn należą utrata komórek beta i utrata nerwów współczulnych w wyspach [4]. Brak wyrzutu glukagonu zwiększa ryzyko hipoglikemii wywołanej insuliną [45]. Jednocześnie wydzielanie glukagonu przy braku insuliny jest zbyt duże i przyczynia się do hiperglikemii oraz do narastania ciał ketonowych i kwasicy w cukrzycowej kwasicy ketonowej [4].
Znaczenie glukagonu w cukrzycy z niedoboru insuliny pokazały doświadczenia na zwierzętach. Zwierzęta pozbawione receptora glukagonu nie zapadały na cukrzycę po zniszczeniu komórek beta streptozotocyną [17]. U chorych na cukrzycę typu 1 antagoniści receptora glukagonu nie normalizowali jednak glikemii [17]. Glukagon jest zatem współsprawcą hiperglikemii w obu typach cukrzycy, ale w cukrzycy typu 1 samo zahamowanie jego działania nie wyrównuje glikemii.
3.4. Punkt uchwytu leków
Glukagon jest jednocześnie hormonem i lekiem, a na jego receptor działają trzy grupy leków: glukagon i jego analogi, antagoniści receptora oraz agoniści kilku receptorów naraz, wśród których jest receptor glukagonu. Każda grupa wykorzystuje inną właściwość hormonu.
Glukagon i jego analogi są lekami ratunkowymi w ciężkiej hipoglikemii u chorych na cukrzycę leczonych insuliną [7, 8]. Pobudzają receptor w wątrobie, która uwalnia glukozę z glikogenu do krwi. W badaniu u 48 dzieci i nastolatków z cukrzycą typu 1 glukagon podany domięśniowo podniósł glikemię o co najmniej 25 mg/dl (1,4 mmol/l) w ciągu 20 minut po wszystkich 24 podaniach [13]. Proszek glukagonu podawany donosowo dał taki sam efekt po 58 z 59 podań [13]. Przemijające nudności wystąpiły w 67% sesji z podaniem domięśniowym i w 42% sesji z podaniem donosowym [13]. Dasiglukagon, analog w postaci gotowego roztworu, podniósł glikemię u dorosłych z cukrzycą typu 1 w medianie 10 minut, wobec 35 minut po placebo [7]. W metaanalizie 5 badań z randomizacją obejmujących 347 chorych dasiglukagon przywracał glikemię szybciej niż glukagon, a jego bezpieczeństwo było porównywalne [46]. Nudności i wymioty są typowymi działaniami niepożądanymi tej grupy leków [7].
Glukagon hamuje też perystaltykę jelit i z tego powodu stosuje się go w diagnostyce obrazowej. W badaniu rezonansu magnetycznego u sześciu ochotników glukagon podany dożylnie zatrzymywał ruchy jelita cienkiego średnio po 65 sekundach na 23,3 minuty [47]. W przesiewowej kolonografii tomografii komputerowej glukagon otrzymywały osoby, u których nie można było podać butylobromku hioscyny [48]. Jelito grube było odpowiednio rozdęte u 96% z nich i u 100% osób otrzymujących butylobromek hioscyny, a nudności zgłosiło 13% badanych po glukagonie [48].
Glukagon bywa podawany w zatruciach antagonistami receptorów beta-adrenergicznych. Postulowany mechanizm zakłada, że hormon pobudza w sercu własny receptor i zwiększa stężenie cAMP z pominięciem zablokowanych receptorów beta. Przegląd systematyczny z 2003 roku nie znalazł jednak kontrolowanych badań u ludzi, a w modelach zwierzęcych glukagon przyspieszał rytm serca, nie zmieniając średniego ciśnienia tętniczego [49]. W nowszym przeglądzie ryzyko błędu systematycznego oceniono jako wysokie dla wszystkich metod leczenia takich zatruć [50].
Antagoniści receptora glukagonu wykorzystują udział hormonu w hiperglikemii cukrzycy typu 2. W dwóch badaniach fazy 2 doustny antagonista LY2409021 obniżył po 24 tygodniach odsetek hemoglobiny glikowanej (HbA1c), wskaźnika średniej glikemii z ostatnich miesięcy, o 0,92 punktu procentowego przy najwyższej badanej dawce, wobec 0,15 przy placebo [51]. Częstość hipoglikemii nie różniła się od placebo [51]. Rosły jednak aktywność aminotransferaz, czyli enzymów wskazujących na obciążenie wątroby, oraz stężenia glukagonu i GLP-1 na czczo, a zmiany te ustępowały po odstawieniu leku [51]. Inny antagonista, MK-0893, zmniejszał HbA1c zależnie od dawki, najwyżej o 1,5 punktu procentowego po 12 tygodniach [29].
Agoniści wielu receptorów działają odwrotnie: pobudzają receptor glukagonu razem z receptorami hormonów jelitowych [8]. Hipoteza leżąca u podstaw tego połączenia zakłada, że działanie glukagonu na wątrobę uzupełni działanie agonisty GLP-1, na przykład w stłuszczeniowym zapaleniu wątroby [52]. Retatrutyd pobudza receptory glukagonu, GLP-1 i glukozozależnego polipeptydu insulinotropowego (GIP), hormonu jelitowego wzmacniającego wydzielanie insuliny [53]. Tirzepatyd jest agonistą dwóch z tych receptorów, GIP i GLP-1 [54]. W badaniu fazy 2 u 338 dorosłych z otyłością lub nadwagą masa ciała po 48 tygodniach zmniejszyła się o 24,2% przy najwyższej badanej dawce retatrutydu, wobec 2,1% przy placebo [53]. Najczęstsze działania niepożądane dotyczyły przewodu pokarmowego, a przyspieszenie rytmu serca zależało od dawki, osiągało szczyt w 24. tygodniu i potem malało [53].
W badaniu fazy 3 u 537 chorych na cukrzycę typu 2 leczonych wcześniej tylko dietą i wysiłkiem retatrutyd obniżył po 40 tygodniach HbA1c o 1,69–1,94 punktu procentowego, wobec 0,81 przy placebo [55]. Masa ciała zmniejszyła się o 11,5–15,3%, wobec 2,6% przy placebo, i nie odnotowano ciężkiej hipoglikemii [55]. Leczenie z powodu działań niepożądanych przerwało 2–5% chorych otrzymujących retatrutyd i nikt w grupie placebo [55].
Survodutyd pobudza receptory glukagonu i GLP-1. W badaniu fazy 2 u 293 chorych ze stłuszczeniowym zapaleniem wątroby związanym z zaburzeniami metabolicznymi i włóknieniem poprawę histologiczną bez nasilenia włóknienia uzyskało po 48 tygodniach 43–62% chorych, wobec 14% przy placebo [52]. Nudności wystąpiły u 66% chorych wobec 23%, a wymioty u 41% wobec 4% [52]. Mazdutyd, również agonista receptorów GLP-1 i glukagonu, zmniejszył w badaniu fazy 3 u 610 dorosłych w Chinach z nadwagą lub otyłością masę ciała po 48 tygodniach o 11,00% i 14,01%, wobec wzrostu o 0,30% przy placebo [56]. Działania niepożądane dotyczyły głównie przewodu pokarmowego i były przeważnie łagodne lub umiarkowane [56]. Pobudzenie receptora glukagonu w połączeniu z receptorami hormonów jelitowych obniża więc glikemię i masę ciała, choć sam glukagon glikemię podnosi.
3.5. Modyfikacja behawioralna i dietetyczna
Wydzielanie glukagonu zmienia się pod wpływem głodzenia, składu posiłku i wysiłku fizycznego. W badaniu nad kilkutygodniowym głodzeniem stężenie glukagonu wzrosło dwukrotnie do trzeciego dnia, a potem spadło do wartości równej wartości po nocnym poście albo nieco wyższej [21]. Stężenie insuliny obniżyło się w tym czasie do stałego poziomu [21]. Autorzy uznali współdziałanie niskiej insuliny i względnie wysokiego glukagonu za mechanizm, który ustala tempo pobierania przez wątrobę substratów glukoneogenezy [21].
Skład posiłku zmienia przebieg odpowiedzi glukagonu. U sześciu osób roztwory hydrolizatów białek grochu lub serwatki podnosiły glukagon szybciej, a roztwór pełnych białek mleka wywoływał wzrost bardziej długotrwały [34]. Wielkość odpowiedzi była przy tym podobna dla trzech roztworów o tej samej zawartości azotu [34]. Tempo pojawiania się aminokwasów we krwi wyznacza więc tempo odpowiedzi glukagonu.
Wysiłek fizyczny zwiększa stosunek stężenia glukagonu do stężenia insuliny we krwi [57]. Gdy stężenia obu hormonów utrzymywano na stałym poziomie tak zwaną klamrą trzustkową, wysiłek słabiej zwiększał stężenie białka GDF15, czyli czynnika różnicowania wzrostu 15, sygnału wydzielanego przez wątrobę [57]. Regularny trening nie zmienił natomiast stężenia glukagonu na czczo. W analizie post hoc badania z randomizacją u 120 osób z nadwagą i stanem przedcukrzycowym ani trening, ani metformina, ani dapagliflozyna nie zmieniły stężenia glukagonu na czczo i jego spadku po doustnej glukozie [58]. Zachowania wpływają zatem na wydzielanie glukagonu głównie doraźnie, a trwałej zmiany stężenia na czczo w tej grupie nie obserwowano.
3.6. Wsparcie suplementacyjne
Wpływ substancji stosowanych jako suplementy na glukagon badano głównie w małych badaniach u ludzi i w modelach zwierzęcych. Glutamina jest aminokwasem, który w modelach zwierzęcych działa jako czynnik z wątroby pobudzający namnażanie komórek alfa [45]. W badaniu z randomizacją kolejności u 24 osób, szczupłych, z otyłością oraz z otyłością i cukrzycą typu 2 lub nietolerancją glukozy, doustna glutamina zwiększała wydzielanie glukagonu we wszystkich trzech grupach [59]. Równocześnie rosły stężenia GLP-1, GIP i insuliny [59].
Cynk, wydzielany z komórek beta razem z insuliną, hamował wydzielanie glukagonu, gdy podawano go z zewnątrz w doświadczeniach na zwierzętach [32]. U myszy z mniejszą zawartością cynku w komórkach beta wydzielanie glukagonu było jednak prawidłowe [32]. U 28 chorych na dobrze wyrównaną cukrzycę typu 2 z prawidłowym zaopatrzeniem w cynk roczna suplementacja cynku nie zmieniła stężenia glukagonu na czczo ani jego odpowiedzi na wlew glukozy i insuliny [60]. U 44 kobiet z umiarkowaną otyłością, uczestniczących w programie ćwiczeń, pikolinian chromu przyjmowany przez 12 tygodni nie zmienił stężenia glukagonu [61].
Berberyna, alkaloid roślinny, działa na kaskadę glukagonu w wątrobie, a nie na jego wydzielanie. U myszy z cukrzycą aktywowała fosfodiesterazy, obniżała stężenie cAMP w hepatocytach i osłabiała wywołane glukagonem wytwarzanie glukozy [24]. Dane te pochodzą z modeli mysich i nie przenosi się ich wprost na ludzi.
Kierunek wpływu i siła dowodu różnią się między tymi substancjami:
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| L-glutamina | aminokwas pobudzający komórki alfa | ↑ stężenie | B |
| Cynk | hamowanie wydzielania w doświadczeniach na zwierzętach, brak zmiany po rocznej suplementacji w cukrzycy typu 2 | ~ | B |
| Chrom | brak zmiany stężenia po 12 tygodniach u kobiet z otyłością | ~ | B |
| Berberyna | aktywacja fosfodiesteraz i spadek cAMP w hepatocytach | ↓ działanie w wątrobie | C (myszy) |
Żadna z tych substancji nie ma dobrze udokumentowanego wpływu na glukagon u ludzi. Glutamina podnosi jego stężenie doraźnie, cynk i chrom w badaniach z randomizacją go nie zmieniały, a osłabienie działania glukagonu przez berberynę opisano dotąd u myszy.
4. Uwagi praktyczne
4.1. Jak to zbadać
Stężenie glukagonu oznacza się w osoczu metodami immunochemicznymi, a wynik zależy od metody i od obchodzenia się z próbką. Oznaczenie wykonuje się między innymi przy podejrzeniu guza wydzielającego glukagon, w którym stężenie hormonu jest podwyższone [40]. U dziecka z wadą receptora glukagonu stężenie hormonu było bardzo wysokie, a do rozpoznania prowadził nadmiar aminokwasów we krwi [37].
Swoistość testów jest ich główną słabością. W ocenie 10 zestawów dostępnych w handlu tylko trzy oznaczały swoiście glukagon [6]. Jeden zestaw mierzył w równym stopniu glukagon, oksyntomodulinę i glicentynę, czyli tak zwany glukagon całkowity [6]. Czułość i precyzja większości testów były słabe, a najlepszy z nich wykrywał stężenia od około 10 pmol/l [6]. Dokładniejsze pomiary umożliwiły testy kanapkowe, w których dwa przeciwciała rozpoznają dwa różne fragmenty cząsteczki [17]. W badaniach naukowych stosuje się także spektrometrię mas [3].
Glukagon rozkłada się w pobranej krwi. W osoczu z dodatkiem inhibitorów enzymów jego odzysk pogarszał się, gdy próbka stała w temperaturze pokojowej dłużej niż godzinę, a pozostawał prawidłowy w lodzie do 3 godzin [62]. Zamrożenie próbki zmniejszało odzysk glukagonu o prawie 50% w porównaniu z analizą natychmiastową [62]. Wynik zależy również od pory pobrania, bo stężenie glukagonu ma rytm dobowy [35].
Wynik podaje się w pg/ml, czyli ng/l, albo w pmol/l, jednostce częstej w publikacjach badawczych. U 120 osób ze stanem przedcukrzycowym mediana stężenia na czczo wynosiła 11 pmol/l [58]. Zakres referencyjny zależy od zestawu, a wyniki uzyskane różnymi metodami nie są porównywalne [6].
Glukagon służy też jako bodziec w testach czynnościowych. W teście z glukagonem mierzy się peptyd C, fragment proinsuliny wydzielany w ilości równomolowej z insuliną, który odzwierciedla wydzielanie insuliny przez komórki beta [63]. Autorzy przeglądu uznali ten test za dobry kompromis między czułością a prostotą wykonania [63]. Test z glukagonem jest również jednym z testów stymulacyjnych w rozpoznawaniu niedoboru hormonu wzrostu u dorosłych [64].
4.2. Na co warto zwrócić uwagę
Podwyższone stężenie glukagonu nie jest rozpoznaniem. Hiperglukagonemię opisano w cukrzycy typu 2, u osób z otyłością i stłuszczeniem wątroby oraz przy zmniejszonym klirensie hormonu w przewlekłej chorobie nerek [12, 41, 42]. Zespół glukagonoma jest wśród tych przyczyn chorobą rzadką [39]. Wynik oznaczenia nabiera więc znaczenia dopiero w zestawieniu z glikemią, czynnością nerek i obrazem klinicznym.
Glukagon bywa przedstawiany jako hormon, który w głodzie spala tłuszcz zapasowy. W stężeniach fizjologicznych nie zwiększał on jednak lipolizy w podskórnej tkance tłuszczowej człowieka [28]. Zmniejszenie masy ciała po lekach pobudzających receptor glukagonu ma zatem inne źródła, a jednym z badanych jest zwiększony wydatek energetyczny [30].
Hamowanie działania glukagonu nie jest obojętne dla wysp trzustkowych. U samic myszy przewlekłe podawanie przeciwciała hamującego receptor glukagonu zmniejszało rozkład aminokwasów i wytwarzanie mocznika, a także wywoływało rozrost komórek alfa i utratę komórek beta [65]. Przewlekłe pobudzanie receptora długodziałającym analogiem glukagonu dawało obraz odwrotny, z niedorozwojem komórek alfa [65]. Przełożenie tych wyników na ludzi wymaga badań.
Wiele ustaleń o mechanizmach działania glukagonu pochodzi z doświadczeń na zwierzętach. Rolę koaktywatora TORC2, pętlę wątroba–komórka alfa i następstwa zmiany enzymu tnącego proglukagon opisano u myszy [5, 22, 27]. Badania agonistów receptora glukagonu u ludzi trwały od 40 do 48 tygodni [52, 53, 55, 56]. Skutki wieloletniego pobudzania tego receptora pozostają więc nieznane. Decyzję o stosowaniu glukagonu jako leku ratunkowego i leków działających na jego receptor podejmuje lekarz prowadzący.