1. Charakterystyka białka
1.1. Definicja i przynależność
Receptor glukokortykoidowy (ang. glucocorticoid receptor, GR) i receptor mineralokortykoidowy (ang. mineralocorticoid receptor, MR) to białka wewnątrzkomórkowe należące do nadrodziny receptorów jądrowych. Każde z nich działa jako czynnik transkrypcyjny aktywowany ligandem, czyli białko, które po związaniu hormonu steroidowego przyłącza się do DNA i zmienia odczyt genów [1]. Receptor glukokortykoidowy pośredniczy w działaniu fizjologicznych i syntetycznych glikokortykoidów na niemal wszystkie tkanki [1, 2]. Receptor mineralokortykoidowy przenosi sygnał aldosteronu, ale z równie dużym powinowactwem wiąże kortyzol [3].
W klasyfikacji receptorów jądrowych oba białka należą do podrodziny NR3C, nazywanej podrodziną receptorów oksosteroidowych. Gen receptora glukokortykoidowego nosi oznaczenie NR3C1, a gen receptora mineralokortykoidowego NR3C2 [4]. Do tej samej podrodziny należą receptor progesteronowy (NR3C3) i receptor androgenowy (NR3C4), natomiast receptory estrogenowe tworzą odrębną grupę NR3A [4]. Pokrewieństwo jest bliskie: domeny wiążące DNA receptorów glukokortykoidowego i mineralokortykoidowego są identyczne w 95% i rozpoznają te same sekwencje genów docelowych [2]. Podobnym receptorem jądrowym, choć z innej podrodziny, są receptory PPAR, aktywowane przez kwasy tłuszczowe.
Receptory te różnią się od receptorów hormonów peptydowych, które tkwią w błonie komórkowej i przekazują sygnał przez białka pośredniczące. Kryterium różnicującym jest miejsce wiązania hormonu i rodzaj odpowiedzi. Receptor glukokortykoidowy i mineralokortykoidowy wiążą steroid wewnątrz komórki, a podstawowym skutkiem jest zmiana ilości białek kodowanych przez geny docelowe [1]. Nazwa receptora nie wyznacza przy tym jego jedynego liganda. Receptor mineralokortykoidowy nie odróżnia aldosteronu od kortyzolu, a wybiórczość wobec aldosteronu zapewnia mu dopiero enzym obecny w komórkach nerki, ślinianki przyusznej i jelita grubego [3].
Zakres pojęcia obejmuje oba receptory wraz z ich odmianami powstającymi z jednego genu, w tym izoformy α i β receptora glukokortykoidowego [1, 5]. Pojęcie nie obejmuje enzymów syntezy hormonów ani pozostałych ogniw osi podwzgórze–przysadka–nadnercza, w której receptory pełnią rolę ogniwa odbiorczego. Od tych dwóch białek zależy działanie przeciwzapalne glikokortykoidów, gospodarka sodem i potasem w nerce oraz hamowanie odpowiedzi na stres. Oba są też punktem uchwytu leków stosowanych w chorobach zapalnych, niewydolności serca i przewlekłej chorobie nerek [1, 6, 7].
1.2. Budowa receptora
Receptory glukokortykoidowy i mineralokortykoidowy mają budowę wspólną dla receptorów steroidowych. Łańcuch białka dzieli się na odcinki o odrębnych zadaniach, a każdy z nich odpowiada za inny etap przekazania sygnału [1]. Receptor mineralokortykoidowy człowieka jest białkiem o masie około 107 kDa, a jego sekwencja przypomina sekwencję receptora glukokortykoidowego [8].
Odcinek N-końcowy zawiera obszar aktywujący transkrypcję, który wiąże białka współregulujące odczyt genów [1]. Dalej leży domena wiążąca DNA, bogata w cysteinę, lizynę i argininę [5]. W tej domenie dwa jony cynku stabilizują dwie struktury o odmiennej funkcji, nazywane palcami cynkowymi [9]. Po zetknięciu z DNA domeny dwóch cząsteczek receptora łączą się w parę i układają w sąsiednich bruzdach helisy. Odstęp między dwiema połówkami sekwencji docelowej decyduje więc o tym, czy receptor rozpozna dany fragment genu [9]. Za domeną wiążącą DNA znajduje się odcinek zawiasowy, a na końcu C domena wiążąca ligand, w której zamyka się cząsteczka hormonu [1].
Z jednego genu NR3C1 powstaje kilka odmian receptora glukokortykoidowego. W 1985 roku opisano dwie z nich, GRα złożoną z 777 aminokwasów i GRβ złożoną z 742 aminokwasów, które różnią się końcem C [5]. Postać GRα wiąże hormon i odpowiada za klasyczne działanie glikokortykoidów. Postać GRβ ma skróconą domenę wiążącą ligand i nie wiąże glikokortykoidów, choć wiąże mifepriston [10]. Kolejne odmiany powstają przez alternatywne składanie transkryptu, alternatywne miejsca rozpoczęcia translacji i modyfikacje po translacji, a każda z nich ma własny profil działania w tkankach [1].
Rola postaci GRβ pozostaje przedmiotem sporu. Przy jednoczesnej obecności z GRα może ona hamować jej działanie jako tak zwany inhibitor dominujący negatywnie, czyli białko, które blokuje działanie postaci prawidłowej [10]. W warunkach fizjologicznych jej ilość w komórkach jest jednak bardzo mała, więc wpływ na wrażliwość tkanek u człowieka nie został rozstrzygnięty [10]. Różnorodność odmian tłumaczy, dlaczego ten sam hormon wywołuje odmienną odpowiedź w różnych tkankach [1].
1.3. Rys historyczny
Poznanie receptorów kortykosteroidowych zaczęło się od sklonowania genów, a doprowadziło do paradoksu wybiórczości. W 1985 roku Hollenberg i współpracownicy opisali sekwencję ludzkiego receptora glukokortykoidowego i wykazali, że białko uzyskane in vitro wiąże steroid [5]. W tym samym roku Reul i de Kloet opisali w mózgu szczura dwa układy receptorów dla kortykosteronu. Pierwszy, o właściwościach receptora mineralokortykoidowego, występował głównie w przegrodzie i hipokampie, a drugi odpowiadał receptorowi glukokortykoidowemu i był rozmieszczony szerzej [11].
W 1987 roku Arriza i współpracownicy, posługując się sekwencją receptora glukokortykoidowego jako sondą, znaleźli gen receptora mineralokortykoidowego [8]. Nowe białko wiązało aldosteron z dużym powinowactwem, ale równie silnie wiązało glikokortykoidy [8]. Wynik ten podważył przekonanie, że wybiórczość tkanek wobec aldosteronu zapewnia sam receptor. Receptor mineralokortykoidowy wiązał bowiem z jednakowym powinowactwem aldosteron, kortyzol i kortykosteron, a glikokortykoidy krążą w stężeniach znacznie wyższych niż aldosteron [3].
W 1988 roku Funder i współpracownicy rozwiązali ten paradoks. Wykazali, że wybiórczość zapewnia enzym, dehydrogenaza 11β-hydroksysteroidowa, który przekształca kortyzol i kortykosteron w pochodne niewiążące się z receptorem [3]. Równolegle Edwards i współpracownicy pokazali w badaniach na szczurach, że enzym ten jest skupiony w tkankach wybiórczych wobec aldosteronu, a jego zahamowanie znosi ochronę receptora [12]. Ustalenie to pokazało, że o działaniu receptora mineralokortykoidowego decyduje nie tylko on sam, ale także metabolizm hormonu w komórce.
2. Działanie molekularne
2.1. Ligandy endogenne i egzogenne
Ligandy endogenne receptorów glukokortykoidowego i mineralokortykoidowego to hormony kory nadnerczy. U człowieka głównym glikokortykoidem jest kortyzol, a u gryzoni kortykosteron, natomiast głównym mineralokortykoidem jest aldosteron [3, 12]. Receptor glukokortykoidowy jest aktywowany prawie wyłącznie przez glikokortykoidy [2]. Receptor mineralokortykoidowy wiąże aldosteron, kortyzol i kortykosteron z jednakowym powinowactwem [3].
Ponieważ kortyzolu we krwi jest znacznie więcej niż aldosteronu, bez dodatkowej ochrony to on zajmowałby receptor mineralokortykoidowy [3]. W komórkach nerki i jelita grubego dehydrogenaza 11β-hydroksysteroidowa przekształca kortyzol w kortyzon, a kortykosteron w 11-dehydrokortykosteron [3, 12]. Powstałe pochodne 11-ketonowe nie wiążą się z receptorem, aldosteron zaś nie ulega tej przemianie [3]. W tkankach, gdzie enzymu jest znacznie mniej, na przykład w hipokampie i w sercu, receptor mineralokortykoidowy pozostaje dostępny dla kortyzolu [12].
Receptor mineralokortykoidowy reaguje też na inne steroidy. Progesteron i steroidy pozbawione grupy hydroksylowej przy węglu 21 są dla prawidłowego receptora antagonistami, czyli wiążą się z nim bez jego aktywacji [13]. Wynika to z budowy kieszeni wiążącej, w której grupa 21-hydroksylowa agonisty oddziałuje z jedną z helis domeny wiążącej ligand [13].
Ligandy egzogenne obejmują trzy grupy leków. Syntetyczne glikokortykoidy, takie jak deksametazon, są agonistami receptora glukokortykoidowego [14]. Mifepriston jest antagonistą tego receptora [15]. Antagonistami receptora mineralokortykoidowego są steroidowe leki spironolakton i eplerenon oraz niesteroidowy finerenon [7, 16]. Swoistość wiązania wyznacza więc nie tylko budowa receptora, ale też to, która cząsteczka dociera do niego w danej komórce.
2.2. Podtypy receptora i ich rozmieszczenie
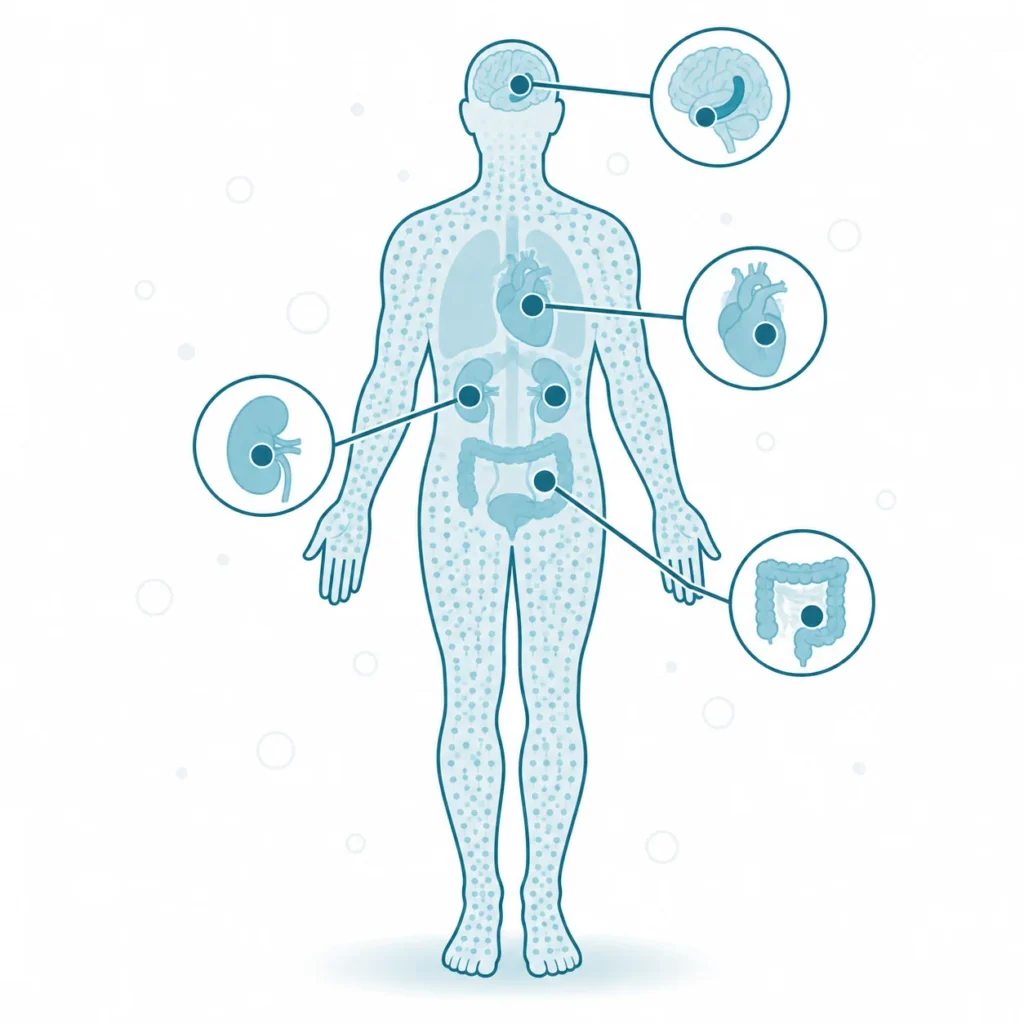
Receptory glukokortykoidowy i mineralokortykoidowy różnią się przede wszystkim zasięgiem w organizmie. Receptor glukokortykoidowy występuje w praktycznie wszystkich typach komórek [2]. Receptor mineralokortykoidowy ma rozmieszczenie ograniczone. Występuje w nabłonkach nerki, ślinianki przyusznej i jelita grubego, które odpowiadają za transport sodu, a także w hipokampie i w sercu [3].
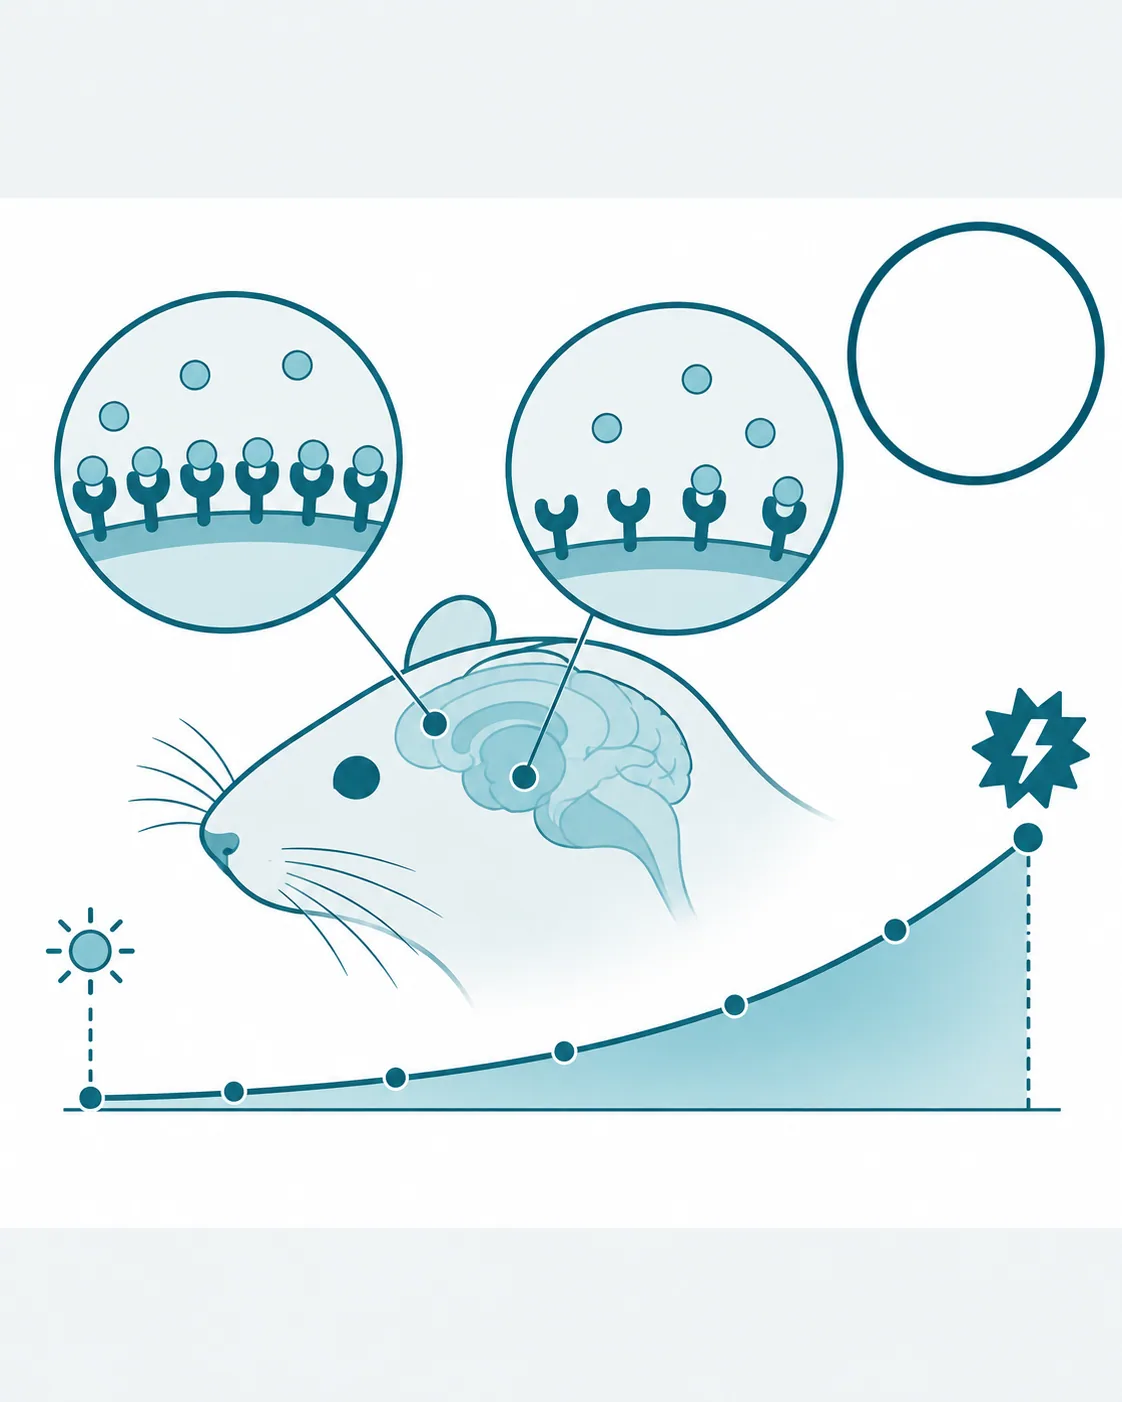
W mózgu oba receptory tworzą układ dwóch czujników o różnej czułości. U szczura receptor mineralokortykoidowy jest skupiony głównie w przegrodzie bocznej i w hipokampie, gdzie największą gęstość osiąga w polu CA1 z podkładką oraz w zakręcie zębatym [11]. Receptor glukokortykoidowy jest rozmieszczony szerzej. Dużo go w przegrodzie bocznej, zakręcie zębatym, jądrze pasma samotnego i jądrze środkowym ciała migdałowatego, a znaczne ilości występują w jądrze przykomorowym podwzgórza i w miejscu sinawym [11]. Hipokamp zawiera więc oba typy receptorów, a podwzgórze głównie receptor glukokortykoidowy.
Różnica powinowactwa decyduje o tym, kiedy każdy z receptorów jest zajęty. W mózgu szczura receptor mineralokortykoidowy wiązał kortykosteron ze stałą dysocjacji około 0,5 nM, a powinowactwo receptora glukokortykoidowego było od 6 do 10 razy mniejsze [11]. W porannym minimum wydzielania hormonu receptor mineralokortykoidowy był zajęty w 89,5% [11]. Receptor glukokortykoidowy zaczynał wiązać hormon dopiero przy stężeniach osiąganych w stresie i w dobowym szczycie wydzielania [11]. Autorzy wywnioskowali, że receptor mineralokortykoidowy wywiera stały, przyzwalający wpływ na czynność mózgu, a receptor glukokortykoidowy uczestniczy w hamowaniu reakcji na stres przez ujemne sprzężenie zwrotne [11].
Oba receptory różnią się genem, rozmieszczeniem, zestawem ligandów i zakresem stężeń hormonu, w którym są zajęte.
| Cecha | Receptor glukokortykoidowy (GR) | Receptor mineralokortykoidowy (MR) |
| Gen | NR3C1 | NR3C2 |
| Rozmieszczenie | praktycznie wszystkie komórki | nabłonki nerki, ślinianki i jelita grubego, hipokamp, serce |
| Ligandy fizjologiczne | glikokortykoidy | aldosteron, kortyzol, kortykosteron z jednakowym powinowactwem |
| Powinowactwo do kortykosteronu (mózg szczura) | 6–10 razy mniejsze niż MR | stała dysocjacji ok. 0,5 nM |
| Zajęcie przy podstawowym stężeniu hormonu | małe, rośnie w stresie | blisko 90% |
| Źródło wybiórczości wobec aldosteronu | nie dotyczy | dehydrogenaza 11β-hydroksysteroidowa w komórce |
Porównanie pokazuje, że oba receptory odczytują to samo stężenie hormonu w odmiennym zakresie. Dane o zajęciu receptorów pochodzą z badań na szczurach, u których głównym glikokortykoidem jest kortykosteron, a nie kortyzol [12]. Przeniesienie liczb na człowieka wymaga zatem ostrożności.
2.3. Kaskada po aktywacji
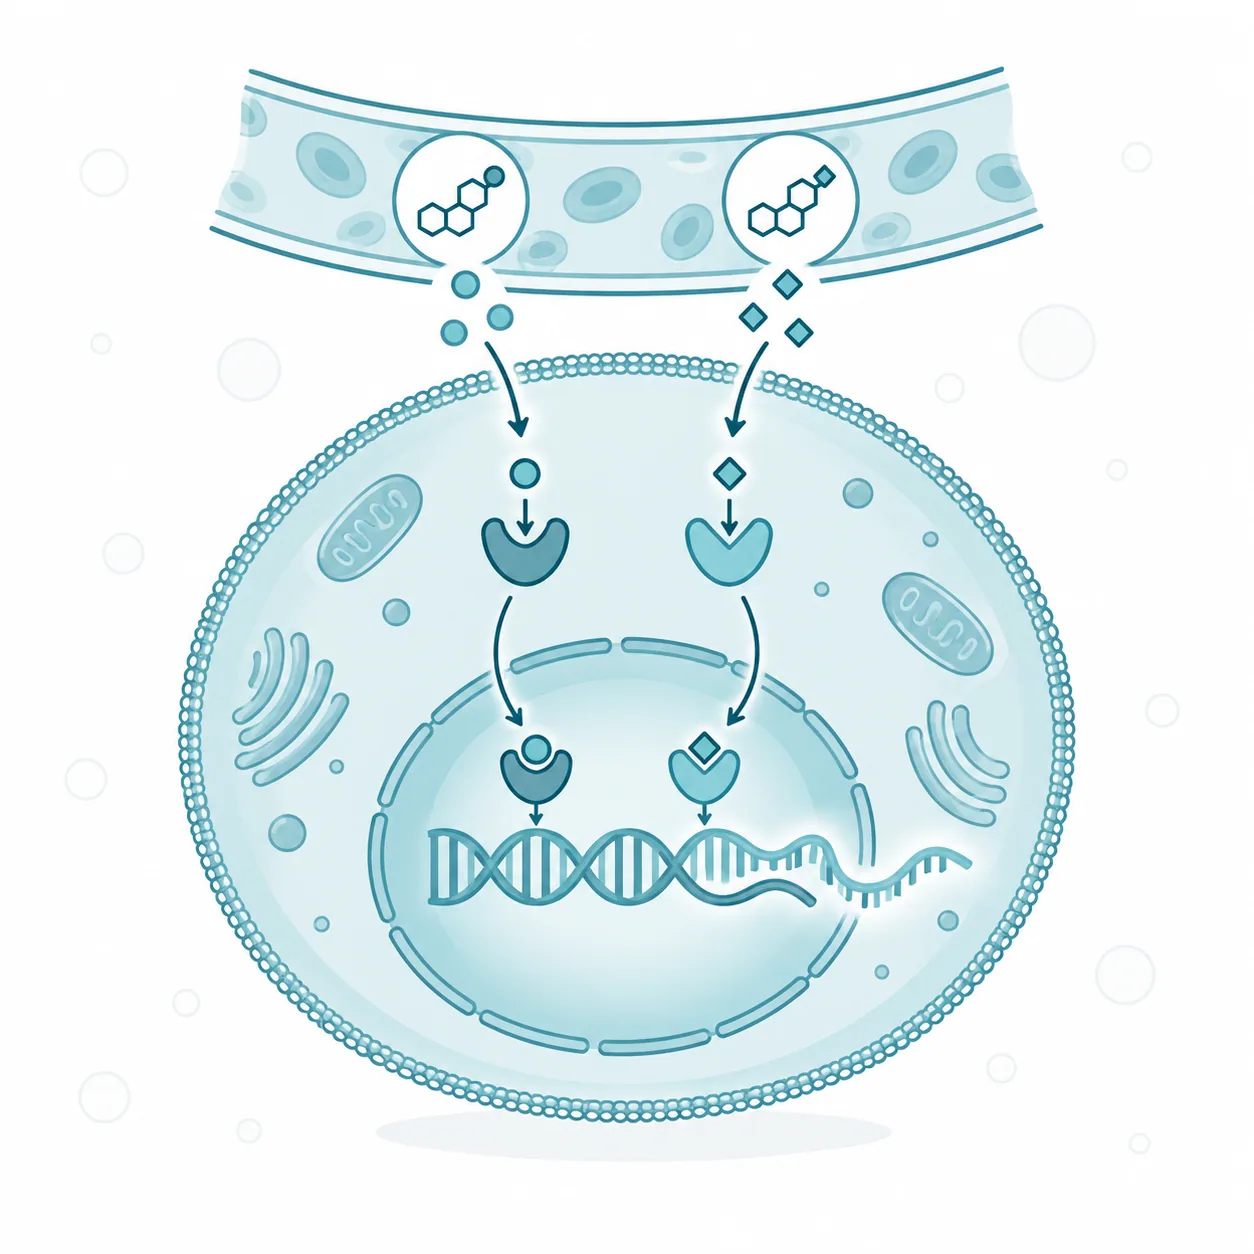
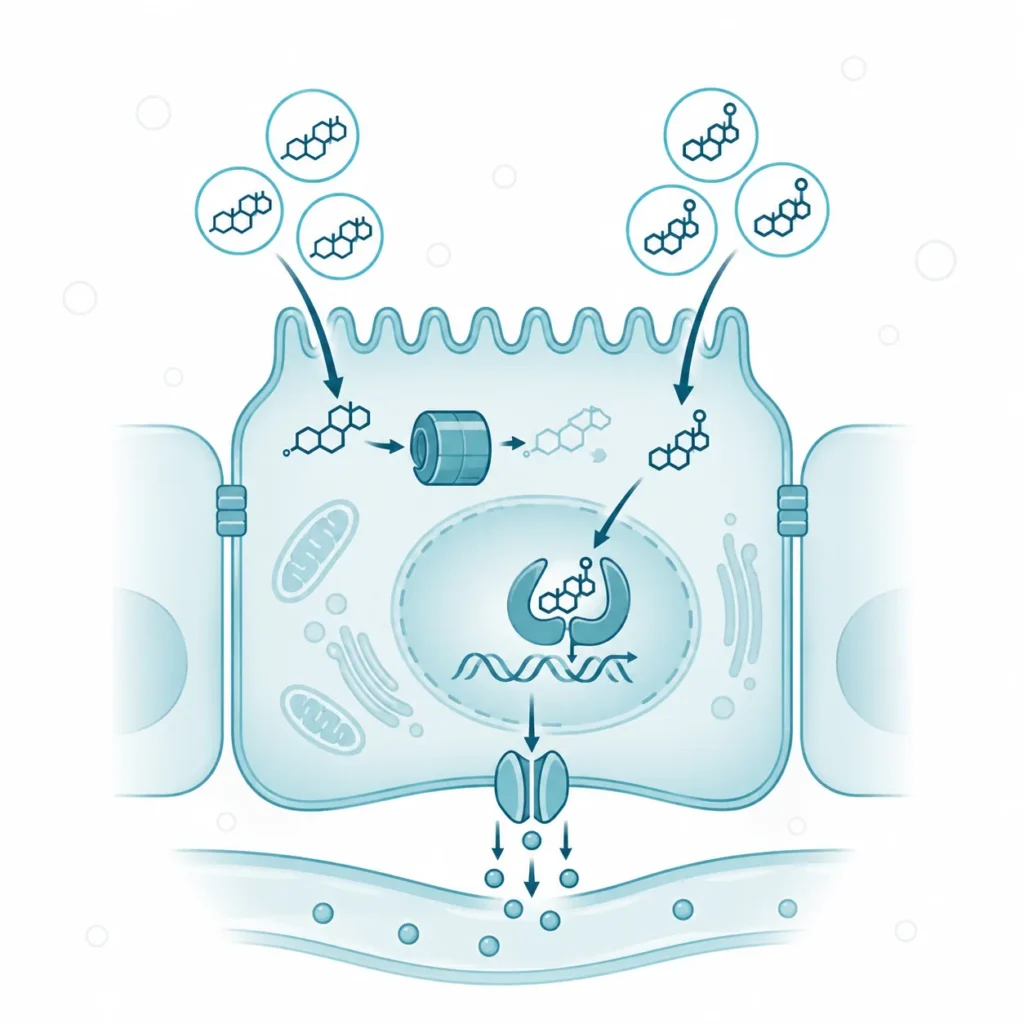
Kaskada po aktywacji receptorów kortykosteroidowych prowadzi od cytoplazmy do jądra komórkowego, gdzie receptor zmienia odczyt genów. Hormon steroidowy przenika przez błonę komórkową bez pośredników, więc pierwszy etap sygnału rozgrywa się już wewnątrz komórki [1]. Kolejne etapy kaskady poznano głównie na przykładzie receptora glukokortykoidowego [1, 17].
Stanem wyjściowym jest receptor bez hormonu, związany w cytoplazmie z kompleksem białek opiekuńczych. Ośrodkiem kompleksu jest HSP90, czyli białko szoku cieplnego o masie 90 kDa, a jego połączenie z receptorem warunkuje sprawne przekazanie sygnału [17]. Do kompleksu dołączają immunofiliny FKBP51 i FKBP52, czyli białka wiążące takrolimus o masie 51 i 52 kDa [17]. Obie wiążą się z HSP90, ale wpływają na receptor odmiennie. W hodowlach komórek ssaków nadmiar FKBP51 opóźniał przejście receptora do jądra i osłabiał jego działanie transkrypcyjne [17]. Białko FKBP52 silniej wiązało dyneinę, czyli białko motoryczne przesuwające ładunek wzdłuż mikrotubul w stronę jądra, i znosiło hamowanie wywołane przez FKBP51 [17].
Bodźcem jest związanie hormonu w domenie wiążącej ligand. Receptor zmienia wtedy kształt, a kompleks z dyneiną przenosi go do jądra [17]. W jądrze dwie cząsteczki receptora tworzą parę i przyłączają się do elementów odpowiedzi na glikokortykoidy, w skrócie GRE (ang. glucocorticoid response elements), czyli krótkich sekwencji DNA w obszarach regulacyjnych genów [9]. Związany receptor przyciąga białka współregulujące i zwiększa albo zmniejsza transkrypcję genów docelowych, których liczbę liczy się w tysiącach [1]. Wzrost transkrypcji po przyłączeniu receptora do DNA nazywa się transaktywacją.
Druga droga nie wymaga bezpośredniego wiązania receptora z DNA. Receptor glukokortykoidowy może przyłączać się do innych czynników transkrypcyjnych i hamować ich działanie, co określa się jako transrepresję [1]. Myszy z mutacją A458T, która uniemożliwia receptorowi tworzenie par i transaktywację zależną od GRE, przeżywały, podczas gdy myszy pozbawione receptora ginęły [18]. Zachowana pozostała u nich transrepresja genów zależnych od AP-1 (ang. activator protein 1), czynnika transkrypcyjnego, którego aktywność receptor hamuje bez wiązania z DNA [18]. Działanie przeciwzapalne ma też składową, która zaczyna się od pobudzenia odczytu genu. U myszy i w hodowlach komórek glikokortykoidy hamowały aktywację czynnika jądrowego NF-κB, który w odpowiedzi na bodźce zapalne uruchamia liczne geny układu odpornościowego [19]. Mechanizmem była indukcja białka IκBα, które zatrzymuje NF-κB w cytoplazmie w postaci nieczynnej [19].
Działanie genomowe zmienia właściwości komórek powoli i na długo, ale opisano też działanie szybkie [20]. U myszy kortykosteron w stężeniach typowych dla stresu w ciągu minut zwiększał w polu CA1 hipokampu częstość pobudzających potencjałów postsynaptycznych, co wskazuje na wzrost uwalniania glutaminianu [20]. Efekt zależał od klasycznego receptora mineralokortykoidowego umiejscowionego w błonie i nie zależał od receptora glukokortykoidowego [20]. Wynik uzyskano u myszy, więc jego przełożenie na człowieka wymaga potwierdzenia. Konsekwencją obu dróg jest odpowiedź dwufazowa: szybka zmiana pobudliwości neuronów po skoku hormonu oraz późniejsza, trwała przebudowa ekspresji genów w komórce.
2.4. Desensytyzacja i zmiany ekspresji
Desensytyzacja receptora glukokortykoidowego to spadek odpowiedzi komórki na hormon przy jego długotrwałej obecności. Czułość receptora zależy od tego, ile jego cząsteczek komórka utrzymuje i jak sprawnie przechodzą one do jądra [14, 17].
Pierwszym mechanizmem jest spadek ilości receptora po związaniu hormonu. Związany receptor glukokortykoidowy ulega silniejszej fosforylacji, a następnie przyłączeniu ubikwityny, czyli niewielkiego białka znakującego inne białka do rozkładu [14]. Oznakowany receptor trafia do proteasomu, kompleksu enzymów rozkładających białka. W hodowlach komórek inhibitor proteasomu zapobiegał spadkowi ilości receptora po deksametazonie i jednocześnie nasilał odpowiedź transkrypcyjną na hormon [14]. Mutacja lizyny w pozycji 426, leżącej w sekwencji sygnałowej rozkładu, dawała ten sam skutek [14]. Rozkład receptora działa więc jak wyłącznik, który ogranicza czas trwania sygnału.
Drugim mechanizmem jest pętla z udziałem białka FKBP51. Gen FKBP5, który je koduje, zawiera elementy odpowiedzi na glikokortykoidy, więc pobudzony receptor zwiększa jego transkrypcję [21]. Rosnąca ilość FKBP51 opóźnia przejście receptora do jądra i osłabia jego działanie [17]. Pętla ta tworzy krótkie ujemne sprzężenie zwrotne wewnątrz komórki: im silniejszy sygnał hormonalny, tym mniej czuły staje się receptor.
Trzeci poziom regulacji dotyczy ekspresji samego genu receptora. U szczurów intensywność opieki matki zmieniała metylację DNA w obszarze promotora genu receptora glukokortykoidowego w hipokampie potomstwa, a różnice pojawiały się w pierwszym tygodniu życia [22]. Utrzymywały się do dorosłości, wiązały się ze zmienioną ilością receptora i z odpowiedzią osi na stres, a odwracała je zamiana matek [22]. U człowieka w pośmiertnym materiale z hipokampu osób zmarłych śmiercią samobójczą, które w dzieciństwie doświadczyły przemocy, stwierdzono mniej informacyjnego RNA receptora i więcej metylacji promotora genu NR3C1 niż w grupach porównawczych [23]. Porównanie materiału pośmiertnego pokazuje związek, a nie kierunek przyczynowy.
U szczura receptor mineralokortykoidowy w mózgu jest w spoczynku wysycony hormonem niemal całkowicie [11]. Autorzy badania uznali więc, że siłę jego sygnału reguluje przede wszystkim liczba cząsteczek receptora, a nie stężenie hormonu [11]. Konsekwencją tych mechanizmów jest zmienna czułość tkanek: ten sam poziom kortyzolu może wywołać silną albo słabą odpowiedź zależnie od historii komórki.
2.5. Farmakologia – agoniści, antagoniści, modulatory
Farmakologia receptorów kortykosteroidowych obejmuje agonistów receptora glukokortykoidowego, jego antagonistę oraz antagonistów receptora mineralokortykoidowego. Leki te różnią się nie tylko kierunkiem działania, ale też tym, z jakimi innymi receptorami steroidowymi się wiążą, co tłumaczy wiele ich działań niepożądanych [16].
Syntetyczne glikokortykoidy, takie jak deksametazon, wiążą się z receptorem glukokortykoidowym i uruchamiają tę samą kaskadę co kortyzol [1, 14]. Stosuje się je w chorobach zapalnych i autoimmunologicznych oraz w nowotworach krwi [1]. Ich działanie przeciwzapalne wynika z hamowania czynników transkrypcyjnych uruchamiających geny zapalne oraz z indukcji białka IκBα, które unieczynnia NF-κB [18, 19]. Przykładem ograniczeń jest skóra, w której długotrwałe stosowanie glikokortykoidów wywołuje zanik, opóźnia gojenie ran i zwiększa podatność na zakażenia [2]. Działania te są skutkiem pobudzenia tego samego receptora, który pośredniczy w działaniu leczniczym [1].
Mifepriston jest antagonistą receptora glukokortykoidowego, czyli zajmuje miejsce wiązania hormonu bez uruchomienia kaskady [15]. W zespole Cushinga, czyli przy przewlekłym nadmiarze kortyzolu, lek nie zmniejsza jego wytwarzania, lecz blokuje działanie hormonu na poziomie receptora [15]. Mifepriston wiąże się też z izoformą GRβ, która nie wiąże glikokortykoidów [10].
Antagoniści receptora mineralokortykoidowego dzielą się na steroidowe i niesteroidowe [24]. Spironolakton jest antagonistą steroidowym nieselektywnym, bo wiąże się również z receptorami progesteronu i androgenów [16]. Z tym wiązaniem łączy się ginekomastia, ból piersi i impotencja [16]. Eplerenon zaprojektowano tak, aby wiązał się wybiórczo z receptorem mineralokortykoidowym, co zmniejsza częstość działań zależnych od hormonów płciowych [16]. Finerenon nie ma budowy steroidowej i jest wybiórczym antagonistą tego receptora [7].
Wspólnym działaniem niepożądanym antagonistów receptora mineralokortykoidowego jest hiperkaliemia, czyli podwyższone stężenie potasu we krwi [7, 16]. Wynika ona z mechanizmu samego leku: zablokowany receptor w końcowym odcinku nefronu przestaje pobudzać wydzielanie potasu do moczu. Wybiórczość leku zmienia więc profil działań niepożądanych pozareceptorowych, ale nie znosi skutków zablokowania samego receptora.
3. Znaczenie kliniczne
3.1. Następstwa obniżonej aktywności
Obniżona aktywność receptorów kortykosteroidowych może być wrodzona albo nabyta. Postacie wrodzone wynikają z mutacji genów receptorów, a ich obraz kliniczny zależy od tego, który receptor jest uszkodzony, bo każdy z nich obsługuje inną pętlę regulacyjną.
Uogólniona oporność na glikokortykoidy, nazywana zespołem Chrousosa, to rzadka choroba wywołana mutacjami inaktywującymi gen NR3C1 [25]. Opisano dotąd tylko nieliczne przypadki, a wszystkie wiązały się z mutacjami punktowymi albo delecjami tego genu [25]. Tkanki chorego reagują na kortyzol słabiej niż zwykle, ale oporność jest częściowa [25]. Receptor glukokortykoidowy pośredniczy w hamowaniu osi stresowej przez ujemne sprzężenie zwrotne [11]. Gdy działa słabiej, hamowanie osi słabnie, a nadnercza wydzielają więcej hormonów. Obraz kliniczny waha się od bezobjawowego do ciężkiego z objawami nadmiaru mineralokortykoidów, androgenów albo obu tych grup hormonów [25]. Autorzy przeglądu proponują u chorych z nadmiarem androgenów albo z nadciśnieniem o niewyjaśnionej przyczynie oznaczenie dobowego wydalania wolnego kortyzolu z moczem i sekwencjonowanie genu NR3C1 [25].
Pseudohipoaldosteronizm typu 1 to stan, w którym nerka nie reaguje na aldosteron. U noworodków objawia się utratą soli z moczem, odwodnieniem, niskim ciśnieniem tętniczym, hiperkaliemią i kwasicą metaboliczną mimo wysokiego stężenia aldosteronu [26]. Choroba ma dwie postacie o różnym podłożu. Postać dziedziczona autosomalnie recesywnie jest cięższa i wynika z mutacji genów podjednostek nabłonkowego kanału sodowego, a nie receptora [26]. Postać dominująca albo sporadyczna jest łagodniejsza i z wiekiem ustępuje [26]. W 1998 roku u chorych z tą postacią znaleziono heterozygotyczne mutacje genu receptora mineralokortykoidowego w jednej rodzinie sporadycznej i czterech rodzinach z dziedziczeniem dominującym [26]. W obu opisanych chorobach stężenie hormonu jest wysokie, a jego działanie słabe, więc o skutkach decyduje receptor, a nie ilość hormonu.
3.2. Następstwa podwyższonej aktywności
Podwyższona aktywność receptorów kortykosteroidowych może wynikać z nadmiaru hormonu, ze zmiany samego receptora albo z utraty ochrony, którą zapewnia mu metabolizm hormonu w komórce. Każda z tych dróg daje inny obraz kliniczny.
Przykładem zmiany samego receptora jest mutacja S810L genu receptora mineralokortykoidowego. Opisano ją w 2000 roku jako przyczynę nadciśnienia tętniczego o wczesnym początku, które wyraźnie nasilało się w ciąży [13]. Zmieniony receptor jest stale aktywny, nawet bez hormonu [13]. Zmienia też swoją swoistość: progesteron i inne steroidy bez grupy 21-hydroksylowej, które prawidłowy receptor blokują, stają się dla niego silnymi agonistami [13]. W ciąży stężenie progesteronu rośnie, więc zmieniony receptor otrzymuje wtedy dodatkowy, silny bodziec.
Drugą drogą jest pobudzenie receptora mineralokortykoidowego przez kortyzol. Dzieje się tak, gdy dehydrogenaza 11β-hydroksysteroidowa nie przekształca kortyzolu w kortyzon, czyli przy wrodzonym niedoborze enzymu albo przy jego zahamowaniu [12]. Kortyzol zajmuje wtedy receptor w nerce i wywołuje zatrzymanie sodu, hipokaliemię i nadciśnienie [12]. Taki obraz, nazywany rzekomym hiperaldosteronizmem, jest częstym działaniem niepożądanym japońskich leków ziołowych kampo zawierających lukrecję, której składniki hamują dehydrogenazę 11β-hydroksysteroidową typu 2 [27]. Wrażliwość na lukrecję jest bardzo zmienna osobniczo i zależy między innymi od przemian jej składników przez bakterie jelitowe oraz od wieku [27].
Trzecią drogą jest nadmiar glikokortykoidów działających przez receptor glukokortykoidowy. W zespole Cushinga długotrwała ekspozycja na wysokie stężenie kortyzolu wiąże się z dużą chorobowością i umieralnością [15]. Do następstw nadmiaru kortyzolu należą zaburzenia gospodarki węglowodanowej, w tym cukrzyca typu 2, oraz nadciśnienie tętnicze [15]. We wszystkich trzech sytuacjach o objawach decyduje nie samo stężenie hormonu, lecz to, jak silnie i w których tkankach zostaje pobudzony receptor.
3.3. Udział w chorobach
Receptory kortykosteroidowe uczestniczą w chorobach na dwa sposoby. W części z nich zmieniona czułość receptora jest ogniwem mechanizmu choroby, a w innych receptor jest punktem uchwytu leków, których skuteczność sprawdzono w badaniach z randomizacją.
Depresja wiąże się z nadaktywnością osi podwzgórze–przysadka–nadnercza. W metaanalizie 361 badań obejmujących 18 454 osoby chorzy na depresję mieli wyższe stężenie kortyzolu niż osoby bez depresji, ze standaryzowaną różnicą średnich d = 0,60 [28]. Po ograniczeniu analizy do badań spełniających minimalne standardy metodologiczne różnica zmalała prawie o połowę, do d = 0,33 [28]. Wyższe było też stężenie hormonu adrenokortykotropowego, natomiast stężenie kortykoliberyny nie różniło się istotnie [28]. Największe różnice dotyczyły starszych chorych hospitalizowanych oraz postaci melancholijnej i psychotycznej [28]. Hamowanie osi zależy od receptora glukokortykoidowego, a jego ekspresja w hipokampie podlega regulacji epigenetycznej [11, 23]. Dlatego zmieniona czułość tego receptora jest jednym z badanych ogniw między przewlekłym stresem a depresją.
Najwięcej danych genetycznych dotyczy genu FKBP5, którego produkt osłabia działanie receptora glukokortykoidowego [17]. W badaniu przekrojowym obejmującym 762 osoby z genotypem, w ponad 95% czarnoskórych mieszkańców miasta, cztery warianty tego genu nie wiązały się same z objawami zespołu stresu pourazowego [29]. Wchodziły natomiast w interakcję z nasileniem przemocy doznanej w dzieciństwie [29]. W 2013 roku opisano mechanizm tej interakcji: u nosicieli jednego z wariantów uraz w dzieciństwie prowadził do demetylacji DNA w elementach odpowiedzi na glikokortykoidy genu FKBP5 i do trwałego nasilenia jego transkrypcji w stresie [21]. W metaanalizie 14 badań obejmujących 15 109 uczestników nosiciele określonych wariantów FKBP5, którzy doznali urazu we wczesnym dzieciństwie, mieli większe ryzyko depresji albo zespołu stresu pourazowego [30]. Wpływu pochodzenia etnicznego, wieku i płci nie dało się w niej ocenić z powodu zbyt małej liczby badań [30]. Skala zmian epigenetycznych w tkankach dostępnych do badania jest jednak niewielka. W przeglądzie systematycznym badań u kobiet w ciąży różnice metylacji w genach FKBP5 i NR3C1 we krwi i ślinie wynosiły zwykle mniej niż 1–3%, a pewność dowodów oceniono jako niską albo bardzo niską [31].
Oporność na glikokortykoidy jest istotną przeszkodą w leczeniu przewlekłej obturacyjnej choroby płuc, zespołu ostrej niewydolności oddechowej oraz części przypadków astmy, reumatoidalnego zapalenia stawów oraz nieswoistych zapaleń jelit [32]. Opisano kilka jej mechanizmów. Cytokiny aktywują kinazy MAP, czyli enzymy przekazujące sygnały zapalne, a czynnik AP-1 jest nadmiernie aktywny [32]. W komórkach maleje też ilość deacetylazy histonów 2, a glikoproteina P intensywniej usuwa lek z komórki [32]. Cytokiny zapalne zwiększają też ilość izoformy GRβ względem GRα, choć jej udział w oporności u ludzi pozostaje sporny [10]. Oporność ta ma charakter tkankowy i odróżnia się ją od wrodzonej, uogólnionej oporności w zespole Chrousosa [33].
Receptor mineralokortykoidowy jest punktem uchwytu leków w chorobach serca i nerek. W badaniu z randomizacją obejmującym 1663 chorych z ciężką niewydolnością serca i frakcją wyrzutową nie większą niż 35% spironolakton dodany do leczenia standardowego zmniejszył ryzyko zgonu o 30% [6]. Zmarło 35% chorych w grupie spironolaktonu i 46% w grupie placebo, a ginekomastię albo ból piersi zgłosiło 10% mężczyzn wobec 1% [6]. W badaniu FIDELIO-DKD z udziałem 5734 chorych na przewlekłą chorobę nerek i cukrzycę typu 2 finerenon zmniejszył częstość złożonego punktu końcowego nerkowego z 21,1% do 17,8% [7]. Odstawienie leku z powodu hiperkaliemii zdarzało się częściej niż przy placebo, w 2,3% wobec 0,9% przypadków [7]. W badaniu FINEARTS-HF u chorych z niewydolnością serca i frakcją wyrzutową co najmniej 40% finerenon zmniejszył łączną liczbę zaostrzeń niewydolności serca i zgonów sercowo-naczyniowych, ze współczynnikiem częstości 0,84 [24]. Odsetek zgonów sercowo-naczyniowych nie różnił się jednak istotnie między grupami i wyniósł 8,1% wobec 8,7% [24].
W zespole Cushinga receptor glukokortykoidowy jest celem mifepristonu. W otwartym badaniu bez grupy kontrolnej, obejmującym 50 dorosłych, u 60% chorych z zaburzeniami gospodarki węglowodanowej poprawiła się tolerancja glukozy, a odsetek hemoglobiny glikowanej spadł z 7,43% do 6,29% [15]. Do częstych działań niepożądanych należały obniżone stężenie potasu i pogrubienie błony śluzowej macicy [15]. Konsekwencją takiego rozkładu danych jest asymetria: działanie leków na receptor mineralokortykoidowy oparto na dużych badaniach z randomizacją, a związki receptora glukokortykoidowego z depresją głównie na badaniach obserwacyjnych i genetycznych.
3.4. Czynniki wpływające na aktywność
Aktywność receptorów kortykosteroidowych w danej tkance zależy od trzech grup czynników: od ilości dostępnego hormonu, od ilości i odmiany receptora oraz od substancji, które zmieniają metabolizm hormonu albo same wiążą się z receptorem.
Czynniki niemodyfikowalne to przede wszystkim warianty genów: rzadkie mutacje genów NR3C1 i NR3C2 oraz częstsze warianty genu FKBP5 [25, 26, 29]. Z wiekiem maleje aktywność dehydrogenazy 11β-hydroksysteroidowej typu 2, co osłabia ochronę receptora mineralokortykoidowego przed kortyzolem [27].
Czynniki modyfikowalne działają głównie przez zmianę zajęcia receptora. Stężenie glikokortykoidów zmienia się w ciągu doby i w stresie, a u szczura to właśnie te wahania decydowały o tym, czy receptor glukokortykoidowy wiąże hormon [11]. Przewlekły stan zapalny zmniejsza wrażliwość tkanek na glikokortykoidy przez aktywację kinaz i czynników transkrypcyjnych hamujących działanie receptora [32]. Wczesne środowisko życia wpływa na ekspresję genu receptora przez metylację DNA [22, 23].
Trzecią grupę tworzą substancje egzogenne, w tym składniki roślin. Składniki lukrecji gładkiej działają na receptor mineralokortykoidowy pośrednio: hamują dehydrogenazę 11β-hydroksysteroidową typu 2, przez co kortyzol pobudza ten receptor w nerce [27]. Ryzyko tego działania rośnie przy małym stężeniu albuminy we krwi i przy szczególnym składzie bakterii jelitowych, które przekształcają glicyryzynę w pochodną wolniej usuwaną z organizmu [27]. Dla withaferyny A, związku obecnego w ashwagandzie, opisano wiązanie z receptorem glukokortykoidowym in vitro przy stężeniu połowy maksymalnego hamowania około 204 µM [34]. Związek ten nie aktywował transkrypcji zależnej od receptora, a badanie dotyczyło wyizolowanej substancji w hodowli komórek, nie wyciągu stosowanego u ludzi [34]. Dane te mają więc poziom badań in vitro i nie pozwalają ocenić wpływu ashwagandhy na receptor w organizmie człowieka.
4. Na co warto zwrócić uwagę
Receptory glukokortykoidowy i mineralokortykoidowy nie są oznaczane w rutynowej diagnostyce, bo są białkami wnętrza komórek, a nie substancją krążącą we krwi. Wnioski o ich czynności wyciąga się pośrednio, co sprzyja kilku uproszczeniom.
Pierwsze uproszczenie utożsamia stężenie kortyzolu z siłą jego działania. Między hormonem a skutkiem stoi jednak receptor, którego czułość zmienia się z wieloma czynnikami. W zespole Chrousosa tkanki reagują słabo mimo wzmożonego wydzielania hormonów nadnerczy [25]. W chorobach zapalnych oporność ma charakter tkankowy, więc prawidłowe stężenie kortyzolu nie wyklucza słabej odpowiedzi w zajętym narządzie [32, 33]. W badaniach naukowych test hamowania deksametazonem służy jako pośrednia miara czułości receptora glukokortykoidowego [29]. Test ten mierzy jednak odpowiedź całej osi na syntetyczny glikokortykoid, a nie ilość receptora w konkretnej tkance.
Drugie uproszczenie wynika z nazwy receptora mineralokortykoidowego, która sugeruje, że odbiera on wyłącznie sygnał aldosteronu. Wybiórczość wobec aldosteronu jest jednak cechą tkanek z aktywną dehydrogenazą 11β-hydroksysteroidową, a nie samego receptora [3]. W mózgu szczura receptor ten wiązał glikokortykoidy już przy ich spoczynkowym stężeniu, więc jego działanie jest częścią odpowiedzi na kortyzol [11, 12].
Trzecie uproszczenie dotyczy badań genetycznych i epigenetycznych. Interakcja wariantów genu FKBP5 z urazem doznanym w dzieciństwie została potwierdzona w metaanalizie [30]. Wynik ten opisuje jednak ryzyko w grupach osób i nie przekłada się na przewidywanie choroby u konkretnej osoby. Autorzy przeglądu systematycznego badań metylacji genów FKBP5 i NR3C1 w tkankach obwodowych uznali, że żaden z badanych fragmentów tych genów nie nadaje się do zastosowania klinicznego [31]. Wyniki badań na szczurach o wpływie opieki matki na metylację genu receptora nie przenoszą się wprost na człowieka, bo dane ludzkie pochodzą z porównania materiału pośmiertnego [22, 23]. Rozpoznanie zaburzeń związanych z czynnością tych receptorów oraz decyzje o stosowaniu leków działających na nie wymagają konsultacji lekarskiej.