
1. Charakterystyka
1.1. Definicja i zakres procesu
Potencjał spoczynkowy (ang. resting potential) i potencjał czynnościowy (ang. action potential) to dwa stany napięcia elektrycznego błony komórkowej, należące do zjawisk bioelektrycznych komórek pobudliwych. Napięcie to nosi nazwę potencjału błonowego. Jest różnicą potencjałów między wnętrzem komórki a płynem zewnątrzkomórkowym i wyraża się je względem strony zewnętrznej [1]. Potencjał spoczynkowy to ujemne, względnie stałe napięcie błony komórki, która w danej chwili nie jest pobudzona. Potencjał czynnościowy to krótkotrwała, samonapędzająca się zmiana tego napięcia, podczas której wnętrze komórki przez czas rzędu milisekundy staje się dodatnie, a następnie wraca do stanu wyjściowego [2, 3].
W systematyce zjawisk bioelektrycznych oba pojęcia opisują jeden ciąg zdarzeń. Potencjał spoczynkowy jest stanem, z którego potencjał czynnościowy się rozpoczyna i do którego po nim wraca. Potencjał błonowy mają wszystkie komórki, także niepobudliwe, a jego wartość zależy od przepuszczalności błony dla poszczególnych jonów oraz od ich stężeń po obu stronach [1]. Potencjał czynnościowy wytwarzają natomiast komórki pobudliwe, przede wszystkim neurony, włókna mięśni szkieletowych i komórki mięśnia sercowego [2, 4]. Zdolność ta nie ogranicza się do zwierząt. Niektóre rośliny, na przykład muchołówka amerykańska, generują potencjał czynnościowy typu „wszystko albo nic” [5].
Potencjał czynnościowy różni się od potencjałów stopniowanych, czyli postsynaptycznych i receptorowych, zachowaniem amplitudy. Potencjał stopniowany jest tym większy, im silniejszy bodziec, słabnie z odległością i sumuje się z sąsiednimi. Potencjał czynnościowy po przekroczeniu progu ma w danej komórce stałą amplitudę, niezależną od siły bodźca, co określa się zasadą „wszystko albo nic”. Pojęcie impulsu nerwowego obejmuje z kolei nie samo powstanie potencjału w jednym miejscu błony, lecz jego rozprzestrzenianie się wzdłuż włókna, które opisuje hasło przewodzenie impulsu nerwowego. Od obu zjawisk odróżnia się też zapis elektroencefalografii, który odzwierciedla przede wszystkim prądy synaptyczne dużych grup neuronów [6].
Zakres pojęcia obejmuje mechanizm powstawania napięcia spoczynkowego, fazy potencjału czynnościowego, próg pobudzenia, okresy niewrażliwości na bodźce i różnice między tkankami. Nie obejmuje budowy białek kanałowych ani szybkości przewodzenia wzdłuż nerwu. Oba zjawiska są podstawą każdego sygnału elektrycznego w układzie nerwowym, mięśniach i sercu. Zaburzenia ich przebiegu leżą u podłoża części padaczek, porażeń okresowych mięśni i wrodzonych zaburzeń rytmu serca [7–9].
1.2. Umiejscowienie
Potencjał spoczynkowy i potencjał czynnościowy powstają w błonie komórkowej, czyli w dwuwarstwie lipidowej z osadzonymi w niej kanałami jonowymi i pompami. W neuronie jest to błona komórek nerwowych, której właściwości elektryczne różnią się między ciałem komórki, dendrytami i aksonem. Rozmieszczenie kanałów decyduje o tym, gdzie potencjał czynnościowy się zaczyna i jak przebiega.
W neuronie miejscem inicjacji potencjału czynnościowego jest odcinek początkowy aksonu (ang. axon initial segment, AIS), czyli fragment aksonu tuż za wzgórkiem aksonu, w którym komórka rozstrzyga, czy wyśle sygnał. W neuronach piramidowych kory szczura gęstość kanałów sodowych w tym odcinku była około 50 razy większa niż w proksymalnych dendrytach [10]. Drugim miejscem odtwarzania impulsu są przewężenia Ranviera, czyli odsłonięte fragmenty aksonu między odcinkami osłonki mielinowej. Oba te miejsca zawierają napięciowozależne kanały sodowe, czyli białka wpuszczające sód do komórki po depolaryzacji. U myszy kanały typu Nav1.2 są tam w toku rozwoju zastępowane przez kanały Nav1.6, a w komórkach zwojowych siatkówki brak Nav1.6 obniżał maksymalną częstotliwość wyładowań [11].
Potencjał czynnościowy nie jest wyłącznie zjawiskiem aksonu. Dendryty nie tylko biernie sumują pobudzenia synaptyczne, ale mogą też wytwarzać własne, aktywne odpowiedzi elektryczne [12]. W mięśniu sercowym faza plateau, czyli utrzymującej się depolaryzacji, zależy od napływu wapnia przez kanały wapniowe typu L [4]. W węźle zatokowym potencjał spoczynkowy jest mniej ujemny, od około −50 do −60 mV, a potencjał czynnościowy zależy od prądu wapniowego [13]. We włóknie mięśnia szkieletowego potencjał czynnościowy rozchodzi się po błonie i w głąb kanalików T. U muchołówki potencjał czynnościowy trwa około sekundy i zaczyna się od przejściowego wzrostu stężenia wapnia w cytoplazmie [5].
Zestawienie pięciu typów komórek pokazuje, że wspólna zasada działa w nich przy różnych kanałach i różnym czasie trwania impulsu.
| Komórka | Miejsce inicjacji | Główny prąd fazy wznoszącej | Cecha szczególna |
| Neuron ośrodkowy | odcinek początkowy aksonu | sodowy (Nav1.6) | duża gęstość kanałów sodowych w miejscu inicjacji |
| Włókno mięśnia szkieletowego | płytka nerwowo-mięśniowa | sodowy (Nav1.4) | przewodzenie w głąb kanalików T |
| Komórka robocza mięśnia sercowego | pobudzenie z komórek sąsiednich przez połączenia szczelinowe | sodowy (Nav1.5) | plateau zależne od kanałów wapniowych typu L |
| Komórka węzła zatokowego | spontanicznie, bez bodźca zewnętrznego | wapniowy | mniej ujemny potencjał spoczynkowy |
| Komórka pułapki muchołówki | pobudzenie mechaniczne przez ofiarę | poprzedzony wzrostem wapnia w cytoplazmie | czas trwania około sekundy |
Z zestawienia wynika, że o kształcie i czasie trwania potencjału w danej tkance decyduje zestaw jej kanałów, a nie sama zasada powstawania impulsu [4, 5, 13].
1.3. Rys historyczny
Julius Bernstein opisał w 1868 roku dokładny przebieg czasowy potencjału czynnościowego, mierząc go skonstruowanym przez siebie reotomem różnicowym [14]. Jego nauczyciel Emil du Bois-Reymond tłumaczył zjawiska bioelektryczne tak zwaną teorią preegzystencji [15]. W 1902 roku Bernstein ogłosił teorię błonową, którą sam uważał za reinterpretację poglądów nauczyciela [15]. Teoria ta przypisała źródło napięcia błonie i różnicy stężeń jonów po jej obu stronach. Był to pierwszy wiarygodny fizykochemiczny model zjawisk bioelektrycznych [14].
Rolę sodu w samym pobudzeniu ustalili Alan Hodgkin i Bernard Katz. W 1949 roku opisali na olbrzymim aksonie kałamarnicy zależność potencjału czynnościowego od stężenia jonów sodu w płynie otaczającym akson [16]. W 1952 roku Hodgkin i Andrew Huxley opublikowali ilościowy opis prądów błonowych. Model ten odtwarzał pobudzenie i przewodzenie na podstawie zmian przewodności błony dla sodu i potasu [17]. Pracę tę wyróżniono później Nagrodą Nobla.
Model Hodgkina i Huxleya pozostaje podstawą nauczania, ale nie opisuje w pełni neuronów ssaków. Olbrzymi akson kałamarnicy wytwarza potencjał czynnościowy dzięki dwóm przewodnościom napięciowozależnym. Neurony ośrodkowe ssaków mają ich zwykle kilkanaście typów [2]. W przewężeniach Ranviera aksonów ssaków repolaryzację prowadzą w dużej mierze kanały potasowe przecieku z rodziny dwuporowej, a nie wyłącznie kanały bramkowane napięciem [18].
1.4. Warunki i bodźce uruchamiające
Potencjał czynnościowy uruchamia każde zdarzenie, które przesunie napięcie błony od wartości spoczynkowej do progu. Progiem nazywa się napięcie, przy którym prąd sodowy płynący do komórki zaczyna przeważać nad prądami potasowymi wypływającymi na zewnątrz. W komórkach mięśnia sercowego próg aktywacji kanałów sodowych wynosi około −55 mV [13]. Poniżej progu zaburzenie napięcia wygasa, a powyżej rozwija się w pełny potencjał czynnościowy.
W neuronie bodźcem są zwykle potencjały postsynaptyczne. Powstają one, gdy neuroprzekaźnik otwiera receptory jonotropowe, czyli kanały jonowe bramkowane ligandem. Pojedynczy potencjał postsynaptyczny rzadko wystarcza. Pobudzenia sumują się w czasie, gdy kolejne docierają z jednej synapsy w krótkich odstępach, oraz w przestrzeni, gdy docierają jednocześnie z wielu synaps. Sumowanie zachodzi w dendrytach i ciele komórki, a o wyzwoleniu impulsu decyduje napięcie w odcinku początkowym aksonu [10, 12].
W zakończeniach czuciowych bodźcem jest potencjał receptorowy wywołany rozciąganiem, temperaturą lub substancją chemiczną. We włóknie mięśnia szkieletowego bodźcem jest potencjał płytki nerwowo-mięśniowej. Część komórek nie potrzebuje bodźca z zewnątrz. Komórki węzła zatokowego i część neuronów, na przykład komórki Purkinjego móżdżku, wyładowują się spontanicznie [3, 13]. Bodźcem może być też prąd z elektrody, co wykorzystuje badanie przewodnictwa nerwowego.
Warunkiem koniecznym jest dostępność kanałów sodowych. Kanał, który właśnie przeszedł w stan inaktywacji, nie otworzy się pod wpływem kolejnej depolaryzacji, dopóki błona nie wróci w pobliże napięcia spoczynkowego. Komórka o trwale i silnie zdepolaryzowanej błonie staje się więc mniej pobudliwa, choć jest bliżej progu [13].
2. Przebieg i regulacja
2.1. Etapy procesów
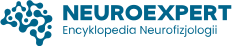
Stanem wyjściowym potencjału czynnościowego jest potencjał spoczynkowy. Jego źródłem są dwie cechy komórki: nierówne rozmieszczenie jonów po obu stronach błony i wybiórcza przepuszczalność błony. Pompa sodowo-potasowa, czyli Na⁺/K⁺-ATPaza, wyrzuca z komórki trzy jony sodu w zamian za dwa jony potasu wprowadzane do środka. Dzięki niej stężenie potasu wewnątrz komórki jest 30–40 razy większe niż na zewnątrz [13].
W spoczynku błona przepuszcza głównie jony potasu. Odpowiadają za to kanały potasowe przecieku z rodziny dwuporowej, oznaczane skrótem K2P, oraz kanały prostujące do wewnątrz, oznaczane skrótem Kir [19, 20]. Potas wypływa z komórki zgodnie z gradientem stężeń, a ujemnie naładowane białka i fosforany zostają w środku. Wnętrze komórki staje się ujemne, a rosnące napięcie hamuje dalszy wypływ potasu. Napięcie, przy którym oba te czynniki się równoważą i wypadkowy przepływ jonu ustaje, nazywa się potencjałem równowagi [21].
Potencjał równowagi dla danego jonu wyznacza równanie Nernsta. Zależy on od logarytmu stosunku stężeń jonu po obu stronach błony [21]. Dla potasu o stężeniu 4,0 mmol/l na zewnątrz i 140 mmol/l wewnątrz komórki potencjał równowagi wynosi około −95 mV [13]. Potencjał równowagi dla sodu jest dodatni, bo sodu jest więcej na zewnątrz komórki. Rzeczywisty potencjał spoczynkowy leży bliżej potencjału potasowego, lecz jest od niego mniej ujemny, ponieważ błona przepuszcza w spoczynku także niewielkie ilości sodu. Równanie Goldmana–Hodgkina–Katza uwzględnia ten udział, ważąc stężenia każdego jonu jego przepuszczalnością [1]. W izolowanych neuronach myszy badanych w temperaturze ciała średni potencjał spoczynkowy wynosił od około −65 mV w neuronach piramidowych kory do około −81 mV w neuronach piramidowych hipokampa [3]. Pompa sodowo-potasowa, przenosząc więcej ładunków dodatnich na zewnątrz niż do środka, dokłada do tego napięcia własną składową hiperpolaryzującą [22].
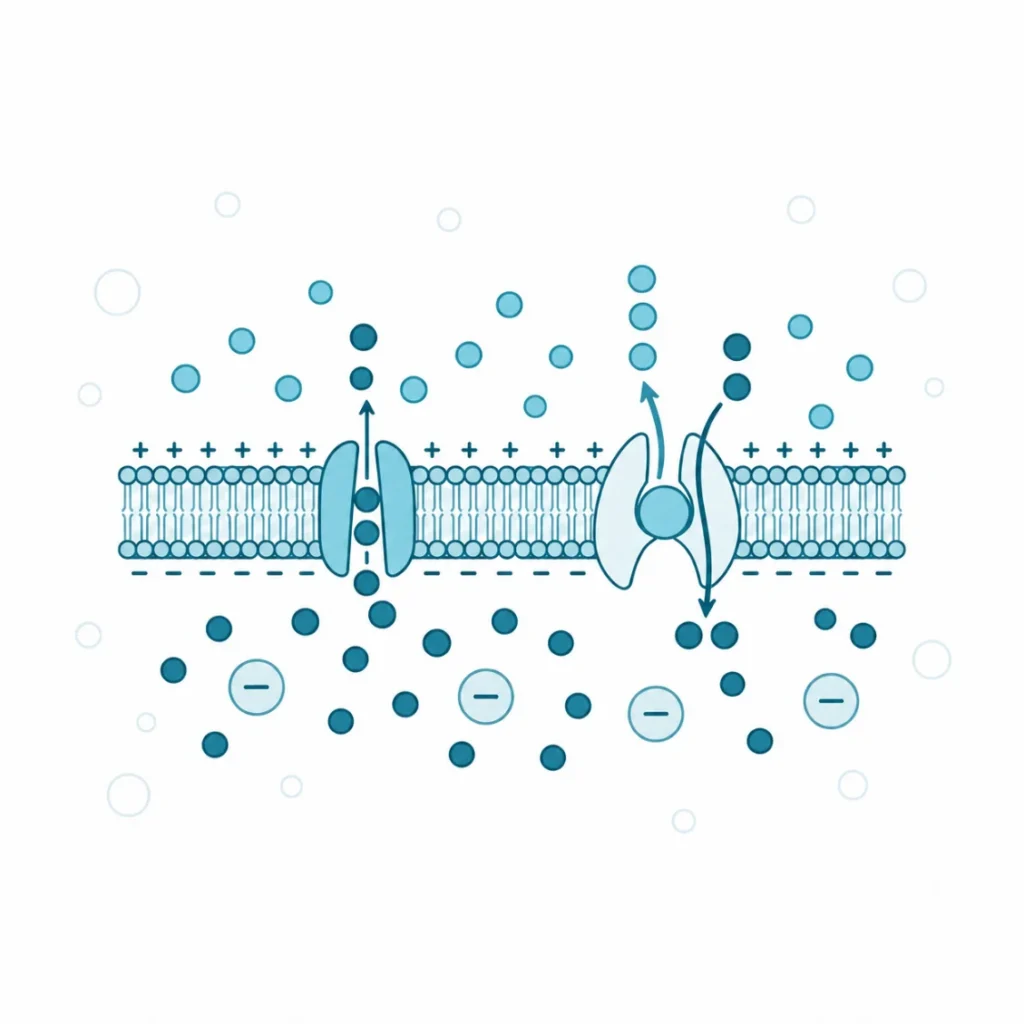
Bodźcem jest depolaryzacja, czyli zmniejszenie ujemnego napięcia błony, do wartości progowej. Przy progu otwiera się wystarczająco wiele napięciowozależnych kanałów sodowych (Nav). Sód wpływa do komórki, co depolaryzuje błonę jeszcze bardziej i otwiera kolejne kanały. To dodatnie sprzężenie zwrotne sprawia, że faza wznosząca przebiega bardzo szybko i do końca, niezależnie od siły bodźca. Napięcie przekracza zero i osiąga szczyt, zwany nadstrzałem. W izolowanych neuronach myszy szczyt potencjału czynnościowego wynosił od +12 do +19 mV zależnie od typu komórki [3].
Szczyt nie osiąga potencjału równowagi dla sodu, bo w tym samym czasie zachodzą dwa procesy hamujące. Kanały sodowe przechodzą w stan inaktywacji i przestają przewodzić, mimo że błona pozostaje zdepolaryzowana. Z opóźnieniem otwierają się napięciowozależne kanały potasowe, oznaczane skrótem Kv, i potas wypływa z komórki [17]. Wypływ potasu przywraca ujemne napięcie wnętrza, czyli prowadzi repolaryzację. Kanały potasowe zamykają się wolniej, niż napięcie wraca do spoczynku, więc przez krótki czas błona jest bardziej ujemna niż w spoczynku. Tę fazę nazywa się hiperpolaryzacją następczą [18]. Po jej wygaśnięciu kanały sodowe wracają ze stanu inaktywacji do stanu gotowości. W komórkach Purkinjego móżdżku myszy powrót ten zaczynał się jednak przy napięciu około −68 mV, jeszcze przed końcem impulsu [3].
Z inaktywacji kanałów sodowych wynikają okresy refrakcji, czyli niewrażliwości na kolejny bodziec. W okresie refrakcji bezwzględnej większość kanałów sodowych jest zinaktywowana i żaden bodziec nie wyzwoli drugiego potencjału. W okresie refrakcji względnej część kanałów już się odnowiła, ale kanały potasowe są jeszcze otwarte. Drugi potencjał wymaga wtedy silniejszego bodźca [17]. Refrakcja ogranicza maksymalną częstotliwość wyładowań komórki. Sprawia też, że impuls biegnący wzdłuż aksonu nie zawraca, bo odcinek błony, który właśnie go wytworzył, jest przez chwilę niepobudliwy.
Kolejne etapy przebiegają w stałym porządku, zapisywanym skrótowo jako ciąg zdarzeń.
„` potencjał spoczynkowy → depolaryzacja do progu → otwarcie kanałów Nav → napływ Na⁺ → nadstrzał → inaktywacja Nav + otwarcie kanałów Kv → odpływ K⁺ → repolaryzacja → hiperpolaryzacja następcza → powrót do potencjału spoczynkowego „`
Te same etapy można zestawić według kanałów, przepływu jonów i napięcia błony.
| Faza | Kanały dominujące | Przepływ jonów | Napięcie błony |
| Spoczynek | K2P, Kir | niewielki wypływ K⁺ | ujemne, stałe |
| Faza wznosząca | Nav otwarte | szybki napływ Na⁺ | rośnie powyżej zera |
| Szczyt (nadstrzał) | Nav inaktywowane, Kv otwierające się | napływ Na⁺ słabnie | dodatnie, maksymalne |
| Repolaryzacja | Kv (w przewężeniach ssaków także K2P) | wypływ K⁺ | spada do wartości ujemnych |
| Hiperpolaryzacja następcza | Kv jeszcze otwarte | przedłużony wypływ K⁺ | bardziej ujemne niż w spoczynku |
Stanem końcowym jest powrót błony do napięcia spoczynkowego przy prawie niezmienionych stężeniach jonów. Ładunek potrzebny do zmiany napięcia błony jest bardzo mały. Niezrównoważony wzrost stężenia sodu w komórce o 1 mmol/l przesunąłby jej napięcie o ponad 30 V [13]. Potencjał czynnościowy o amplitudzie kilkudziesięciu miliwoltów wymaga więc przepływu znikomej części zasobu jonów. W neuronach piramidowych kory myszy do komórki wpływało tylko o około 25% więcej sodu, niż wynosi teoretyczne minimum potrzebne do depolaryzacji. W komórkach Purkinjego było to około dwukrotność minimum [3]. Konsekwencją jest to, że pojedynczy impuls nie wyczerpuje gradientów, a pompa sodowo-potasowa odtwarza je w dłuższej skali czasu, obciążając komórkę kosztem energetycznym.
2.2. Białka i enzymy kluczowe
Przebieg obu zjawisk zależy od kilku rodzin białek błonowych, z których każda odpowiada za inną fazę. Dla przebiegu potencjału liczy się nie budowa tych białek, lecz to, kiedy się otwierają i jak szybko się zamykają.
Napięciowozależne kanały sodowe prowadzą fazę wznoszącą. U ssaków występuje kilka ich izoform, rozmieszczonych w różnych tkankach. Nav1.1 występuje między innymi w hamujących interneuronach GABA-ergicznych [7], Nav1.4 w mięśniach szkieletowych [23], a Nav1.5 w mięśniu sercowym [9]. Nav1.6 dominuje w odcinku początkowym aksonu i w przewężeniach Ranviera dojrzałych neuronów [11]. Izoformy Nav1.7, Nav1.8 i Nav1.9 uczestniczą w powstawaniu i przewodzeniu sygnałów bólowych [24].
Napięciowozależne kanały potasowe prowadzą repolaryzację i hiperpolaryzację następczą. Ich różnorodność w neuronach ssaków pozwala komórkom wytwarzać impulsy o różnym kształcie i częstotliwości [2]. Kanały potasowe przecieku z rodziny K2P stabilizują ujemny potencjał spoczynkowy. Ich aktywność zmieniają pH, temperatura, rozciąganie błony i szlaki sygnałowe wewnątrz komórki, więc nie są biernym przeciekiem [19]. Kanały Kir przepuszczają potas łatwiej do wnętrza niż na zewnątrz, bo przy depolaryzacji ich por blokują od środka jony magnezu i poliaminy [13, 20]. Dzięki temu utrzymują napięcie spoczynkowe, nie osłabiając fazy wznoszącej.
Kanały wapniowe typu L przedłużają potencjał czynnościowy w mięśniu sercowym, tworząc fazę plateau [4]. Na⁺/K⁺-ATPaza jest enzymem, który do przenoszenia jonów wbrew gradientom zużywa energię hydrolizy adenozynotrifosforanu (ATP), czyli cząsteczki przenoszącej energię chemiczną w komórce. W mięśniu szkieletowym pobudzenie może w ciągu 10 sekund uruchomić wszystkie dostępne pompy i zwiększyć wypływ sodu nawet 22-krotnie [25].
Rolę tych białek w przebiegu procesu można zestawić według fazy i kierunku przepływu.
| Białko | Faza, w której działa | Kierunek przepływu | Skutek dla napięcia |
| Kanały Nav | faza wznosząca | Na⁺ do komórki | depolaryzacja |
| Kanały Kv | repolaryzacja, hiperpolaryzacja następcza | K⁺ z komórki | powrót napięcia ujemnego |
| Kanały K2P | spoczynek, repolaryzacja w przewężeniach | K⁺ z komórki | stabilizacja potencjału spoczynkowego |
| Kanały Kir | spoczynek | K⁺, łatwiej do komórki niż z komórki | utrzymanie napięcia spoczynkowego |
| Kanały wapniowe typu L | plateau w sercu | Ca²⁺ do komórki | przedłużenie depolaryzacji |
| Na⁺/K⁺-ATPaza | stale, w tle | 3 Na⁺ na zewnątrz, 2 K⁺ do środka | odtwarzanie gradientów, składowa hiperpolaryzująca |
Z zestawienia wynika, że o napięciu spoczynkowym decydują kanały potasowe i pompa, a o potencjale czynnościowym kanały otwierane zmianą napięcia.
2.3. Regulacja przebiegu
Potencjał czynnościowy przebiega w danej komórce według stałego schematu, ale jego próg, amplituda i częstotliwość zależą od składu płynu zewnątrzkomórkowego, temperatury i modulacji kanałów. Czynniki te nie uruchamiają procesu, tylko zmieniają warunki, w jakich przebiega.
Najsilniej działa stężenie potasu w płynie zewnątrzkomórkowym. Hiperkaliemia, czyli podwyższone stężenie potasu we krwi, zmniejsza gradient potasu i depolaryzuje błonę. W komórkach mięśnia sercowego podwojenie stężenia potasu z 4,0 do 8,0 mmol/l przesuwa potencjał spoczynkowy o około 18 mV w stronę zera [13]. Umiarkowana depolaryzacja zbliża błonę do progu i początkowo przyspiesza przewodzenie. Silniejsza powoduje inaktywację coraz większej liczby kanałów sodowych. W modelach zwierzęcych przy stężeniu powyżej 14 mmol/l tkanka serca przestawała być pobudliwa [13]. Hipokaliemia, czyli obniżone stężenie potasu, hiperpolaryzuje błonę. W izolowanych komórkach komór serca królika spadek stężenia potasu z 4,5 do 2,7 mmol/l przesunął potencjał spoczynkowy z −82 do −100 mV. Jednocześnie zmniejszył przewodność kanałów Kir i spowolnił repolaryzację [13].
Stężenie wapnia w płynie zewnątrzkomórkowym wpływa na próg pobudzenia. Klasyczne badania na aksonie kałamarnicy opisały, jak stężenie wapnia zmienia właściwości elektryczne błony [26]. Wapń przejściowo blokuje kanały sodowe i przyspiesza zamykanie ich bramki aktywacyjnej [27]. Im mniej wapnia na zewnątrz, tym łatwiej kanały sodowe się otwierają, a próg się obniża [26]. Magnez działa jako naturalny stabilizator błon pobudliwych, między innymi blokując napięciowozależne kanały wapniowe [28].
Temperatura zmienia aktywność części kanałów, na przykład kanałów K2P [19]. W aksonach zdemielinizowanych, czyli pozbawionych osłonki mielinowej wskutek choroby, jej wzrost spowalnia przewodzenie impulsów albo je całkiem zatrzymuje [29]. Otoczka mielinowa wyznacza, w których punktach aksonu potencjał czynnościowy się odtwarza. Pobudliwość komórki modulują też szlaki sygnałowe działające na kanały, na przykład receptory sprzężone z białkami G, które regulują kanały Kir3 [20]. Skutkiem tej regulacji jest to, że ta sama komórka może zmieniać częstotliwość i wzorzec wyładowań bez zmiany samego mechanizmu impulsu.
2.4. Powiązania z innymi procesami
Potencjał czynnościowy jest ogniwem łączącym sygnał elektryczny z procesami chemicznymi i mechanicznymi. W zakończeniu aksonu depolaryzacja otwiera kanały wapniowe, a napływ wapnia wyzwala uwolnienie neuroprzekaźnika do szczeliny synapsy. Wapń jako sygnał wewnątrz komórki, jego źródła i odbiorniki opisuje hasło „Sygnalizacja wapniowa”. We włóknie mięśniowym potencjał czynnościowy uruchamia uwolnienie wapnia z siateczki sarkoplazmatycznej i skurcz, co opisuje hasło „Mięsień szkieletowy”.
Potencjał czynnościowy rozchodzi się też wstecz, z odcinka początkowego aksonu do ciała komórki i dendrytów. W modelach komórek piramidowych kory szczura duża gęstość kanałów sodowych w odcinku początkowym była potrzebna zarówno do wyzwolenia impulsu, jak i do tego wstecznego rozprzestrzeniania [10].
Oba zjawiska wiążą się z gospodarką energetyczną komórki. Praca pompy sodowo-potasowej pochłania ATP w sposób ciągły. W modelu kory mózgu zbudowanym na nowszych pomiarach potencjały czynnościowe odpowiadały za 21% energii zużywanej na sygnalizację, a utrzymanie potencjałów spoczynkowych za 20%. Największą część, 50%, pochłaniały postsynaptyczne receptory glutaminianu [30]. Wcześniejsze szacunki zakładały napływ sodu czterokrotnie większy od teoretycznego minimum. W niezmielinizowanych włóknach kiciastych hipokampa szczura wynosił on tylko 1,3-krotność tego minimum [31]. W tym modelu utrzymanie potencjałów spoczynkowych kosztowało więc prawie tyle samo co wytwarzanie impulsów.
3. Fizjologia a patologia
3.1. Rola w warunkach prawidłowych
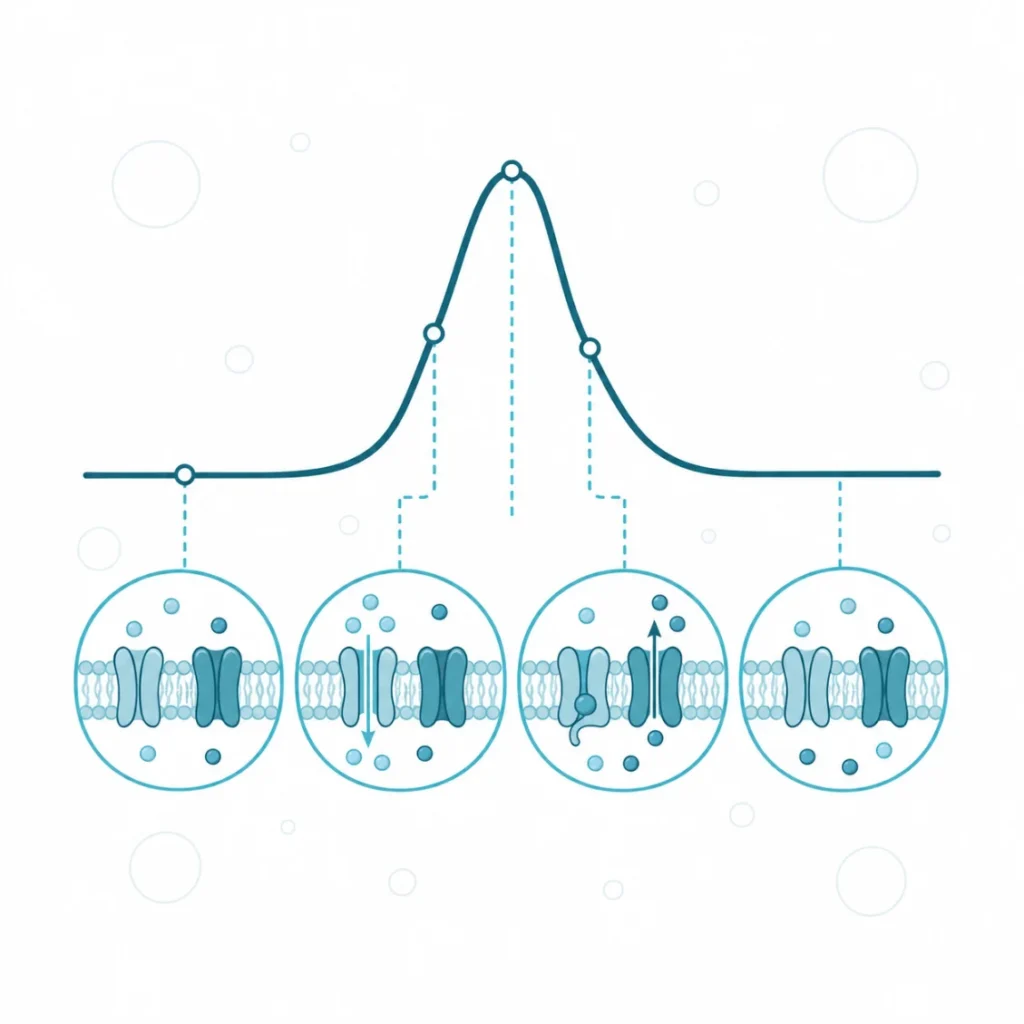
Potencjał czynnościowy jest podstawową jednostką sygnału w układzie nerwowym. Ponieważ ma stałą amplitudę, informację niesie nie jego wielkość, lecz częstotliwość i wzorzec wyładowań. Neurony ssaków kodują informację impulsami o różnym kształcie, częstotliwości i układzie w czasie [2]. Zasada „wszystko albo nic” sprawia, że sygnał odtwarzany w kolejnych odcinkach błony dociera na koniec długiego aksonu z niezmienioną amplitudą.
Potencjał spoczynkowy pełni funkcję stabilizującą. W komórkach roboczych mięśnia sercowego ujemne napięcie spoczynkowe utrzymuje je w stanie niepobudzonym podczas rozkurczu. Zapobiega w ten sposób przedwczesnym pobudzeniom, które wywołałyby skurcze dodatkowe [13]. Kanały K2P stabilizują ujemny potencjał spoczynkowy i przeciwdziałają depolaryzacji także w innych tkankach [19].
W sercu potencjały czynnościowe komórek węzła zatokowego wyznaczają rytm pracy, a potencjały komórek roboczych wyzwalają ich skurcz [4, 13]. W mięśniach szkieletowych potencjał czynnościowy jest sygnałem do skurczu każdego włókna. U muchołówki liczba potencjałów czynnościowych wywołanych przez ofiarę jest liczona i decyduje o kolejnych etapach zamykania pułapki i trawienia [5]. We wszystkich tych układach potencjał czynnościowy zamienia bodziec na sygnał, który można przekazać szybko i na odległość.
3.2. Nadmierna pobudliwość – następstwa
Nadmierna pobudliwość błony oznacza, że potencjały czynnościowe powstają przy słabszym bodźcu niż zwykle albo bez bodźca. Może wynikać ze zmian składu płynu zewnątrzkomórkowego, które przesuwają napięcie spoczynkowe lub próg, albo z wad samych kanałów.
Hipokalcemia, czyli obniżone stężenie wapnia we krwi, może wywoływać tężyczkę, objaw Chwostka, skurcz oskrzeli i napady drgawkowe [32]. Paradoks polega na tym, że wapń jest niezbędny do uwolnienia neuroprzekaźnika i skurczu mięśnia, a mimo to jego niedobór zwiększa pobudliwość. Mechanizm tego paradoksu nie jest w pełni ustalony, a autorzy przeglądu zaproponowali model łączący kilka obserwacji biofizycznych [32]. Niedobór magnezu zaburza powstawanie i przewodzenie pobudzenia w sercu, wydłużając depolaryzację komórek, i sprzyja zaburzeniom rytmu [28].
W sercu nadmierną pobudliwość powoduje także hipokaliemia. Zmniejsza ona przewodność kanałów potasowych i hamuje pompę sodowo-potasową, co opóźnia repolaryzację i sprzyja dodatkowym depolaryzacjom w końcowej fazie impulsu. W izolowanych sercach królika i szczura stężenie potasu 2,7 mmol/l wywołało częstoskurcz komorowy lub migotanie komór w ponad połowie preparatów [13]. W układzie nerwowym nadmierne, zsynchronizowane wyładowania neuronów są istotą napadów padaczki. Nadpobudliwość wytwarza więc sygnały, które nie odpowiadają rzeczywistemu bodźcowi.
3.3. Niedostateczna pobudliwość – następstwa
Niedostateczna pobudliwość oznacza, że błona nie wytwarza potencjału czynnościowego mimo bodźca, który zwykle by go wyzwolił. Przyczyną może być trwała depolaryzacja, która inaktywuje kanały sodowe, albo bezpośrednie zablokowanie tych kanałów.
W ciężkiej hiperkaliemii inaktywacja kanałów sodowych przekłada się na objawy kliniczne. W sercu spowalnia przewodzenie, a stężenie potasu powyżej 7,0 mmol/l może prowadzić do bloku serca, asystolii albo migotania komór [13]. W przeglądzie systematycznym 119 opisanych przypadków porażenia wtórnego do hiperkaliemii średnie stężenie potasu wynosiło 8,8 mmol/l. U 94 chorych opisano porażenie wiotkie [33]. Ciężką hiperkaliemię leczy się solami wapnia podawanymi dożylnie, określanymi jako stabilizujące błonę, lekami przesuwającymi potas do komórek, takimi jak insulina z glukozą i beta-mimetyki, oraz metodami zwiększającymi jego wydalanie, w tym dializą [34].
Zablokowanie kanałów sodowych jest zamierzonym mechanizmem działania leków miejscowo znieczulających, które należą do klasycznych blokerów tych kanałów stosowanych w leczeniu bólu [24]. W preparacie nerwu kulszowego żaby prokaina, lidokaina, benzokaina i tetrakaina odwracalnie tłumiły złożony potencjał czynnościowy nerwu. Po tetrakainie pełny powrót odpowiedzi trwał zwykle ponad dobę [35]. Bez potencjału czynnościowego sygnał z zakończeń czuciowych nie dociera do rdzenia, co daje znieczulenie obszaru zaopatrywanego przez nerw. We wszystkich tych stanach wspólnym ogniwem jest utrata dostępnych kanałów sodowych albo przesunięcie napięcia spoczynkowego poza zakres, w którym komórka może zareagować.
3.4. Udział w chorobach
Choroby, w których pierwotną przyczyną jest nieprawidłowe białko kanału, nazywa się kanałopatiami. W każdej z nich zaburzenie dotyczy konkretnej fazy potencjału czynnościowego, co tłumaczy obraz kliniczny.
Zespół Draveta jest ciężką padaczką wieku dziecięcego. Przyczyną są mutacje utraty funkcji jednej kopii genu SCN1A, kodującego kanał Nav1.1 [7]. Kanał ten działa przede wszystkim w hamujących interneuronach GABA-ergicznych, więc jego niedobór osłabia hamowanie w sieciach neuronów [7]. Paradoksalnie mniejsza pobudliwość komórek hamujących daje nadpobudliwość całej sieci. Nawet przy leczeniu kilkoma lekami przeciwpadaczkowymi zadowalającą kontrolę napadów uzyskuje około 10% chorych [7].
W mięśniach szkieletowych kanałopatie wywołują porażenia okresowe hipokaliemiczne i hiperkaliemiczne, zespół Andersen–Tawila oraz miotonie, czyli utrudnione rozluźnienie mięśnia po skurczu [8]. W chińskiej kohorcie 40 osób z mutacjami genu SCN4A, kodującego kanał Nav1.4, porażenie okresowe hipokaliemiczne stwierdzono u 45%, a hiperkaliemiczne u 15% [23]. W badaniach z randomizacją dichlorfenamid, inhibitor anhydrazy węglanowej, zapobiegał napadom porażenia w obu typach porażeń okresowych [36].
W sercu mutacje genu SCN5A, kodującego kanał Nav1.5, dają dwa przeciwstawne obrazy. Mutacje wzmacniające funkcję kanału upośledzają jego inaktywację i wywołują zespół długiego QT typu 3. Mutacje osłabiające funkcję wiążą się z zespołem Brugadów i postępującą chorobą układu przewodzącego [9].
W stwardnieniu rozsianym utrata osłonki mielinowej i stan zapalny powodują zablokowanie przewodzenia impulsów, które odpowiada za niedowłady, utratę widzenia i drętwienie w czasie rzutów [37]. Zdemielinizowane aksony mogą też wytwarzać impulsy ektopowe, czyli powstające poza zwykłym miejscem inicjacji, co tłumaczy objawy dodatnie, takie jak mrowienie [37]. Według szacunków 60–80% chorych doświadcza przejściowego nasilenia objawów pod wpływem ciepła, określanego jako objaw Uhthoffa [29].
3.5. Modyfikacja behawioralna i dietetyczna
Wpływ zachowania na potencjał spoczynkowy i czynnościowy odbywa się głównie przez zmiany stężenia potasu w płynie zewnątrzkomórkowym i przez liczbę pomp sodowo-potasowych w błonie. Przykładem takiego czynnika jest wysiłek fizyczny.
Podczas intensywnego wysiłku potas wypływa z pracujących włókien szybciej, niż pompy go odzyskują. Stężenie potasu w przestrzeni zewnątrzkomórkowej mięśnia może wtedy wzrosnąć ponad dwukrotnie, co zmniejsza pobudliwość włókien i może przyczyniać się do zmęczenia mięśni szkieletowych [22]. W sercu, poza stanami niedokrwienia, bilans potasu jest kontrolowany znacznie skuteczniej [22]. U wytrenowanych sportowców krótki wysiłek maksymalny podniósł stężenie potasu w surowicy średnio do 8,2 mmol/l, a jego spadek do połowy trwał około 25 sekund po zakończeniu. Nie obserwowano przy tym zaburzeń rytmu, choć nie rejestrowano elektrokardiogramu [13]. Trening zwiększa liczbę pomp sodowo-potasowych w mięśniach, a unieruchomienie i niedobór potasu ją zmniejszają [25].
Bilans potasu w organizmie utrzymują przede wszystkim nerki, które dopasowują jego wydalanie z moczem do spożycia [38]. Inaczej jest u osób z porażeniami okresowymi. Napady wyzwalają u nich czynniki dietetyczne albo odpoczynek po wysiłku, a potas odgrywa kluczową rolę zarówno w wyzwalaniu napadów, jak i w zapobieganiu im [39]. Długotrwałe spożywanie dużych ilości lukrecji wywołuje stan przypominający nadmiar aldosteronu, z nadciśnieniem i hipokaliemią. W przeglądzie 104 opisów przypadków występowały także zaburzenia rytmu i porażenia mięśni [40]. Hipomagnezemię mogą powodować leki moczopędne i inhibitory pompy protonowej [41]. Czynniki te zmieniają warunki, w jakich powstaje potencjał czynnościowy, a nie sam jego mechanizm.
3.6. Wsparcie suplementacyjne
Trzy składniki mineralne mające karty w dziale Suplementy działają bezpośrednio na potencjał błonowy, bo są jonami, których stężenie w płynie zewnątrzkomórkowym wyznacza napięcie spoczynkowe albo próg. Podstawą poniższych wierszy są dane fizjologiczne o jonach zewnątrzkomórkowych i obserwacje stanów niedoboru. Kolumna kierunku opisuje wpływ na pobudliwość błony, a nie na objawy.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Potas | stężenie zewnątrzkomórkowe wyznacza potencjał równowagi dla potasu i przewodność kanałów Kir [13] | przy hipokaliemii przywrócenie prawidłowego potencjału spoczynkowego; ~ przy prawidłowym stężeniu w surowicy | C |
| Magnez | stabilizacja błon pobudliwych, blokowanie kanałów wapniowych, wpływ na pompę sodowo-potasową [28] | ↓ nadpobudliwości przy niedoborze; ~ przy prawidłowym stężeniu | C |
| Wapń | przejściowe blokowanie kanałów sodowych, podwyższenie progu pobudzenia [26, 27] | ↓ nadpobudliwości przy hipokalcemii; ~ przy prawidłowym stężeniu | C |
Żaden z trzech wierszy nie opiera się na badaniach suplementacji u osób z prawidłowym stężeniem tych jonów w surowicy, dlatego kierunek opisany w tabeli dotyczy wyłącznie stanów niedoboru. Dawkowanie, interakcje i bezpieczeństwo tych substancji opisują karty działu Suplementy.
4. Uwagi praktyczne
4.1. Jak to zbadać
Potencjału spoczynkowego pojedynczej komórki nie mierzy się w diagnostyce klinicznej. Pomiar wymaga połączenia wnętrza komórki z mikropipetą pełniącą funkcję elektrody, co jest techniką badawczą stosowaną na izolowanych komórkach [3]. W praktyce klinicznej rejestruje się sumę potencjałów czynnościowych wielu komórek oraz stężenia jonów, które wyznaczają potencjał spoczynkowy.
Badanie przewodnictwa nerwowego, czyli elektroneurografia, polega na pobudzeniu nerwu prądem i zapisie odpowiedzi. Rejestruje się złożony potencjał czynnościowy mięśnia po pobudzeniu nerwu ruchowego oraz potencjał czynnościowy nerwu czuciowego [42]. Amplituda tych odpowiedzi odzwierciedla liczbę działających włókien, a opóźnienie i szybkość pozwalają odróżnić utratę aksonów od demielinizacji [42]. Na wynik wpływają liczne czynniki techniczne i środowiskowe [42]. Szybkość przewodzenia omawia hasło „Przewodzenie impulsu nerwowego”.
Elektromiografia igłowa rejestruje potencjały jednostek ruchowych, czyli sumę potencjałów czynnościowych włókien mięśniowych unerwianych przez jeden neuron ruchowy [43]. Kształt zapisu wynika z tego, że potencjał czynnościowy przesuwa się wzdłuż włókna, a elektroda odbiera jego pole w płynie zewnątrzkomórkowym [44]. Analiza tych potencjałów jest najtrudniejszą częścią badania i pozwala ocenić, czy uszkodzenie jest świeże czy przewlekłe [43]. U nosicieli mutacji SCN4A badania elektrofizjologiczne wykrywały wyładowania miotoniczne i nieprawidłowy wynik próby długiego wysiłku, nawet bez objawów [23].
Elektrokardiogram (EKG) jest zapisem sumy potencjałów czynnościowych komórek serca. Zaburzenia stężenia potasu zmieniają go w typowej kolejności. Przy narastającej hiperkaliemii pojawiają się najpierw szpiczaste załamki T, potem poszerzenie i zanik załamka P oraz poszerzenie zespołu QRS [13]. Prawidłowe stężenie potasu w surowicy wynosi 3,5–5,0 mmol/l, a wartości poza tym zakresem mają skutki elektrofizjologiczne [13].
4.2. Na co warto zwrócić uwagę
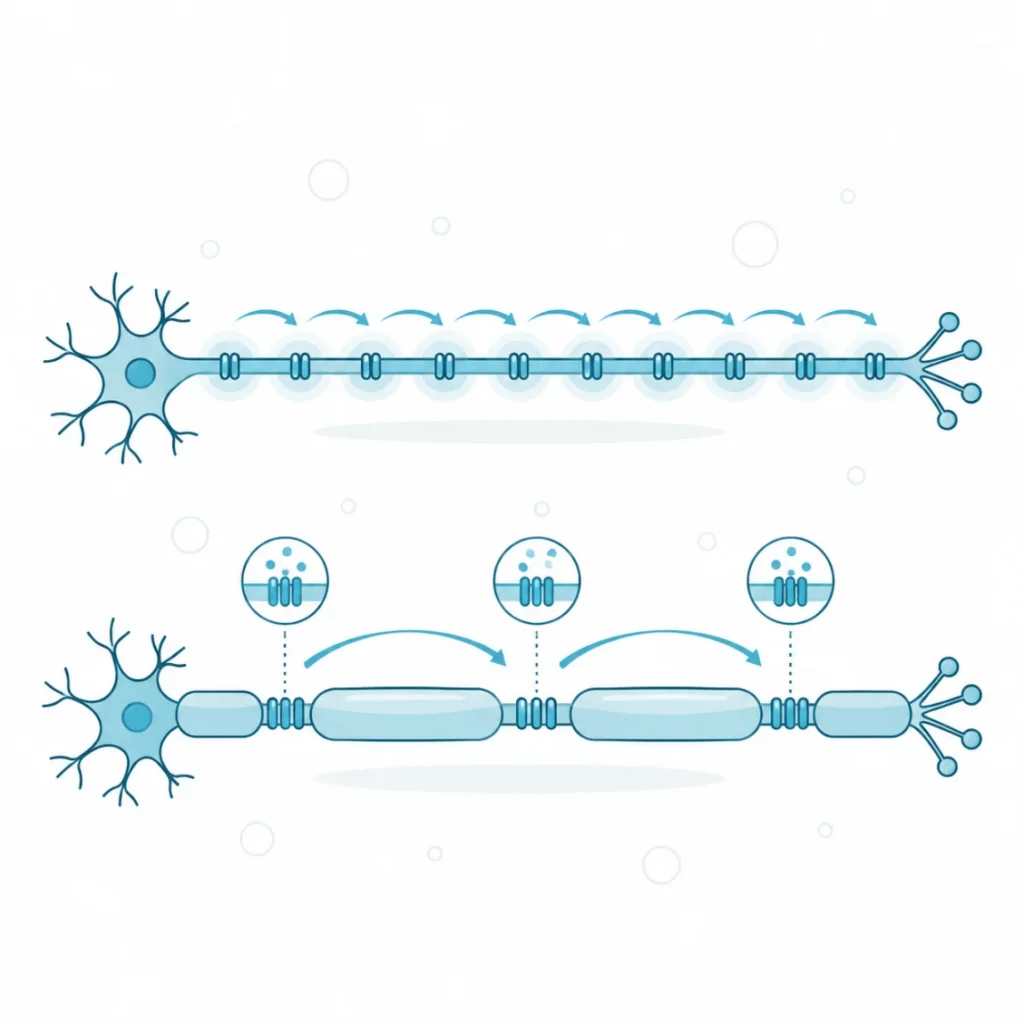
Potoczny obraz nerwu jako przewodu, w którym prąd płynie jak w kablu, jest błędny. Prąd płynący biernie wzdłuż aksonu słabnie z odległością i bez odtwarzania szybko by wygasł. Sygnał dociera na koniec włókna, ponieważ każdy kolejny odcinek błony wytwarza potencjał czynnościowy od nowa, dzięki własnym kanałom sodowym [17]. Nośnikiem prądu w nerwie są jony, a nie elektrony.
Nieprawdziwe jest też przekonanie, że każdy potencjał czynnościowy „rozładowuje” komórkę, a pompa musi ją po nim natychmiast „doładować”. Pompa sodowo-potasowa pracuje stale, a gradienty zaczynają się wyczerpywać dopiero przy długotrwałych, częstych wyładowaniach, na przykład w pracującym mięśniu [22, 25]. Znaczenie pomp widać dopiero w dłuższej skali. Zahamowanie ich uabainą prowadzi do stopniowej utraty kurczliwości i wytrzymałości mięśnia [25].
Elektroencefalografia (EEG) bywa opisywana jako zapis impulsów nerwowych. Głównym źródłem sygnału mierzonego poza komórkami są jednak prądy synaptyczne płynące przez błony. Potencjały sodowe i wapniowe, prądy kanałów bramkowanych napięciem i ligandem oraz oscylacje błonowe mogą ten sygnał wyraźnie kształtować [6]. Zapis EEG informuje więc o zsynchronizowanej aktywności synaptycznej dużych grup neuronów, a nie o wyładowaniach pojedynczych komórek.
Związek elektrolitów z pobudliwością bywa sprowadzany do zasady, że więcej potasu lub magnezu oznacza lepszą pracę nerwów i mięśni. Potencjał spoczynkowy zależy od stosunku stężeń po obu stronach błony, a stężenie potasu w surowicy podlega ścisłej regulacji [13]. Zarówno hipokaliemia, jak i hiperkaliemia sprzyjają groźnym zaburzeniom rytmu serca [13]. Nieprawidłowe stężenie potasu, wapnia lub magnezu w surowicy wymaga oceny lekarskiej.

