
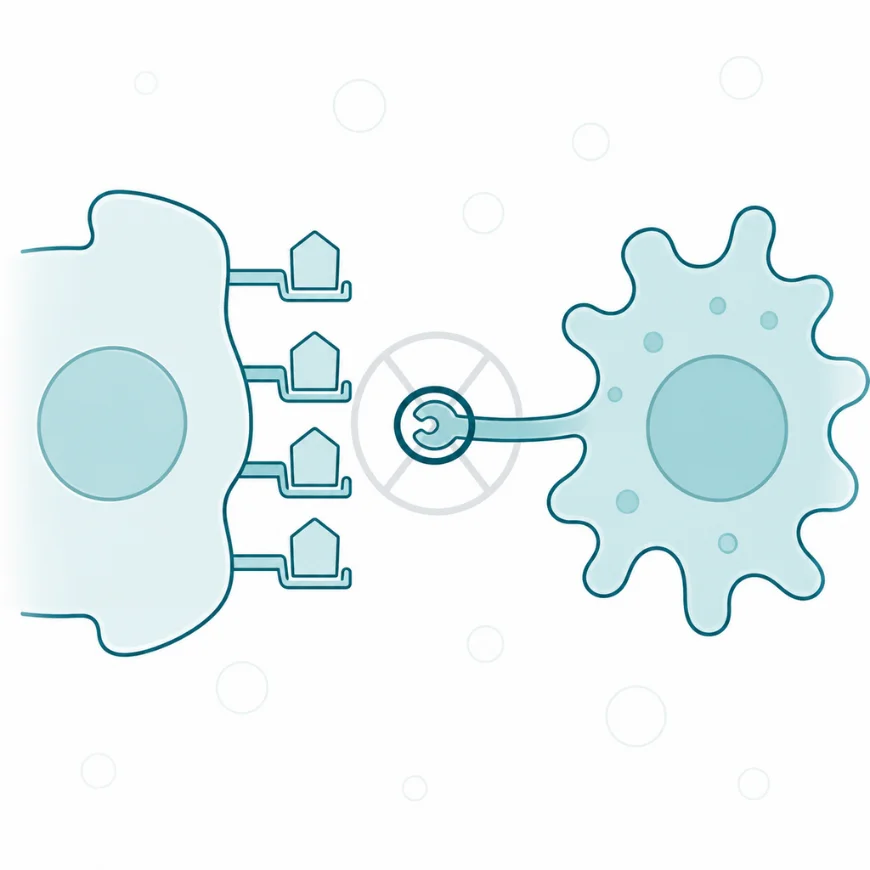
1. Charakterystyka autoimmunizacji i tolerancji immunologicznej
1.1. Definicja i zakres pojęć
Tolerancja immunologiczna to stan, w którym układ odpornościowy nie odpowiada atakiem na określony antygen mimo zachowanej zdolności do odpowiedzi na inne. Gdy antygenem tym jest własne białko organizmu, mówi się o tolerancji na antygeny własne, i to ona jest przedmiotem tego opisu. Autoimmunizacja to przełamanie tego stanu, czyli powstanie odpowiedzi komórkowej albo humoralnej skierowanej przeciw własnej tkance.
Rozstrzygające dla zrozumienia całości jest to, że tolerancja jest stanem czynnym, nie brakiem. Organizm wytwarza limfocyty o losowo dobranych receptorach, wśród których nieuchronnie powstają komórki rozpoznające własne białka. Tolerancja polega na ich rozpoznaniu i unieszkodliwieniu, a nie na tym, że takie komórki nie powstają [2, 3]. Ten sam mechanizm działa ponadto przez całe życie, wobec czego jego osłabienie w dowolnym momencie odsłania limfocyty autoreaktywne.
Cztery pojęcia sąsiadujące wymagają rozgraniczenia. Immunosupresja jest zahamowaniem odpowiedzi na wszystkie antygeny, a nie wybiórczo na własne, a ponadto zwykle powstaje jako skutek leczenia. Niedobór odporności oznacza brak zdolności do odpowiedzi, podczas gdy w autoimmunizacji odpowiedź jest zachowana i skierowana błędnie. Nadwrażliwość obejmuje nadmierną odpowiedź na antygeny obce, w tym alergeny, a jej mechanizmy częściowo pokrywają się z autoimmunizacją, natomiast cel odpowiedzi jest odmienny. Zapalenie autoimmunizacyjne i zapalenie autozapalne różnią się udziałem limfocytów swoistych: w drugim odpowiedź uruchamia odporność wrodzona bez udziału autoprzeciwciał ani limfocytów autoreaktywnych [25].
Zakres pojęcia obejmuje tolerancję centralną, powstającą w grasicy i w szpiku, tolerancję obwodową, utrzymywaną w tkankach i węzłach chłonnych, oraz tolerancję wobec antygenów obcych, lecz nieszkodliwych, takich jak pokarm i mikrobiota jelitowa. Osobne hasło łączące oba pojęcia jest uzasadnione tym, że autoimmunizacji nie da się opisać bez mechanizmu, który zawiódł, a mechanizmy tolerancji ujawniają się najwyraźniej wtedy, gdy zostaną uszkodzone.
1.2. Obszar działania tolerancji immunologicznej
Tolerancja powstaje i jest utrzymywana w czterech miejscach, a każde z nich odpowiada za inny etap.
Miejscem pierwszym jest grasica, gdzie dojrzewają limfocyty T. W jej części rdzennej komórki nabłonka wytwarzają białka charakterystyczne dla odległych narządów, w tym insulinę, tyreoglobulinę i białka mieliny [1, 2]. Zjawisko to, nazywane rozproszoną ekspresją genów, sprawia, że dojrzewający limfocyt spotyka te białka, zanim opuści grasicę. Rozpoznanie własnego białka z dużym powinowactwem kończy się wtedy śmiercią limfocytu, a w części przypadków skierowaniem go na drogę limfocytu regulatorowego.
Miejscem drugim jest szpik kostny, gdzie dojrzewają limfocyty B. Limfocyt rozpoznający własny antygen zmienia tam część receptora albo ginie, natomiast w rozwoju limfocytów T taka korekta receptora odgrywa rolę znacznie mniejszą.
Miejscem trzecim są węzły chłonne i tkanki obwodowe, gdzie utrzymywana jest tolerancja obwodowa. Limfocyt, który przeszedł selekcję w grasicy, a mimo to rozpoznaje własne białko, zostaje tu unieczynniony przez brak drugiego sygnału, przez cząsteczki hamujące albo przez limfocyty regulatorowe [13, 14].
Miejscem czwartym są narządy o uprzywilejowanej pozycji immunologicznej: ośrodkowy układ nerwowy, gałka oczna, jądro i łożysko. Ich uprzywilejowanie polega nie na braku nadzoru, tylko na barierach, miejscowym wytwarzaniu cytokin hamujących i utrudnionym odpływie chłonki. Konsekwencją takiego rozmieszczenia jest to, że autoimmunizacja może wynikać z zaburzeń na dowolnym z czterech poziomów, a obraz kliniczny zależy od tego, który z nich zawiódł.
1.3. Warunki i bodźce uruchamiające autoimmunizację
Stan wyjściowy stanowi sprawna tolerancja, utrzymywana przez selekcję w grasicy i przez hamowanie na obwodzie. Przełamanie tego stanu wymaga zwykle kilku czynników działających razem, a nie jednego zdarzenia.
Czynnikiem pierwszym jest podatność genetyczna. Największy udział mają warianty genów głównego układu zgodności tkankowej, wyznaczające, które fragmenty białek zostaną w ogóle pokazane limfocytom. W postaciach jednogenowych, takich jak zespół IPEX albo zespół z uszkodzeniem AIRE, sama mutacja wystarcza natomiast do wywołania choroby [6, 9].
Czynnikiem drugim jest bodziec środowiskowy. Zakażenia, uszkodzenie tkanki, dym tytoniowy i niektóre leki uruchamiają odpowiedź zapalną, w której własne antygeny zostają pokazane limfocytom w otoczeniu sygnałów niebezpieczeństwa. Najlepiej udokumentowanym przykładem jest związek zakażenia wirusem Epsteina i Barr ze stwardnieniem rozsianym [16, 17].
Czynnikiem trzecim jest zniesienie hamulców na obwodzie. Zachodzi ono w sposób zamierzony przy leczeniu przeciwnowotworowym przeciwciałami znoszącymi hamowanie limfocytów T, a odsetek chorych, u których pojawia się wtedy zapalenie własnej tkanki, sięga kilkudziesięciu procent w zależności od schematu [19, 20].
Czynnikiem czwartym jest ujawnienie antygenów dotąd ukrytych. Uszkodzenie narządu o uprzywilejowanej pozycji immunologicznej albo niesprawne usuwanie komórek apoptotycznych udostępnia białka, z którymi układ odpornościowy dotąd się nie stykał [23, 24].
1.4. Rys historyczny
Na początku XX wieku Paul Ehrlich sformułował pogląd, że organizm nie wytwarza przeciwciał przeciw własnym tkankom, i nazwał to zjawisko „horror autotoxicus”. Przez pół wieku traktowano je jako prawo, toteż rozpoznanie chorób autoimmunizacyjnych jako odrębnej grupy opóźniło się o dziesięciolecia.
Rozstrzygnięcie przyniosły lata pięćdziesiąte. Peter Medawar wykazał doświadczalnie, że tolerancja wobec obcej tkanki daje się wytworzyć, jeśli zetknięcie z nią nastąpi w okresie płodowym. Frank Macfarlane Burnet zaproponował zaś wyjaśnienie w postaci teorii selekcji klonalnej, zgodnie z którą limfocyty rozpoznające własne antygeny są usuwane w rozwoju. Obaj otrzymali za to Nagrodę Nobla w 1960 roku. Przedtem sądzono, że brak odpowiedzi na własne tkanki jest cechą wrodzoną układu, a nie wynikiem uczenia.
Trzecie rozstrzygnięcie nastąpiło w latach dziewięćdziesiątych i dotyczyło mechanizmu. Odkrycie genu AIRE w 1997 roku pokazało, że rozproszona ekspresja genów narządowych w grasicy jest regulowana przez pojedyncze białko, a jego uszkodzenie daje zespół autoimmunizacyjny obejmujący kilka gruczołów naraz [2, 3]. W 2001 roku powiązano mutacje genu FOXP3 z zespołem IPEX, a dwa lata później wykazano, że kodowany przez ten gen czynnik transkrypcyjny wyznacza los limfocytów regulatorowych [6, 7]. Obie obserwacje przeniosły tolerancję z poziomu opisu zjawiska na poziom pojedynczych genów.
2. Przebieg i regulacja tolerancji immunologicznej
2.1. Etapy procesu
Przebieg daje się rozpisać na pięć etapów, z których trzy pierwsze budują tolerancję, a dwa ostatnie opisują jej przełamanie.
Etap pierwszy – selekcja pozytywna. Niedojrzały limfocyt T w korze grasicy przeżywa tylko wtedy, gdy jego receptor rozpoznaje cząsteczki własnego układu zgodności tkankowej z umiarkowanym powinowactwem. Komórki niezdolne do tego rozpoznania giną, gdyż nie mogłyby odczytać żadnego antygenu.
Etap drugi – selekcja negatywna. W rdzeniu grasicy limfocyt spotyka własne białka narządowe wytwarzane przez komórki nabłonka pod kontrolą białka AIRE [1, 2, 3]. Rozpoznanie z dużym powinowactwem uruchamia apoptozę, tak że komórka ginie, zanim opuści narząd. Selekcja ta nie jest jednak całkowita, a zatem część limfocytów autoreaktywnych przechodzi do krwi, ponieważ nie każde białko organizmu jest w grasicy wytwarzane, a próg powinowactwa nie jest ostry.
Etap trzeci – tolerancja obwodowa. Limfocyty, które przeszły selekcję, podlegają dalszemu nadzorowi. Rozpoznanie antygenu bez drugiego sygnału, czyli bez cząsteczek kostymulujących na komórce prezentującej, wprowadza limfocyt w stan anergii, w którym nie odpowiada mimo rozpoznania. Cząsteczki hamujące CTLA-4 i PD-1 na powierzchni limfocytu wygaszają jego pobudzenie, a limfocyty regulatorowe hamują odpowiedź przez kontakt oraz przez interleukinę 10 i transformujący czynnik wzrostu beta [12, 13].
Etap czwarty – przełamanie. Bodziec zapalny dostarcza brakującego drugiego sygnału, i z tego powodu limfocyt autoreaktywny zostaje pobudzony zamiast unieczynniony. Rozstrzyga tu zbieg w czasie, ponieważ ten sam antygen własny pokazany bez zapalenia wzmacnia tolerancję, a pokazany w otoczeniu sygnałów niebezpieczeństwa uruchamia odpowiedź.
Etap piąty – utrwalenie odpowiedzi. Uszkodzenie tkanki uwalnia kolejne antygeny własne, dotąd niedostępne, a odpowiedź rozszerza się na nie. Zjawisko to, nazywane rozprzestrzenianiem epitopów, tłumaczy, dlaczego choroba autoimmunizacyjna po rozpoczęciu podtrzymuje się mimo ustąpienia bodźca początkowego. Stan końcowy to przewlekłe zapalenie podtrzymywane przez własną tkankę.
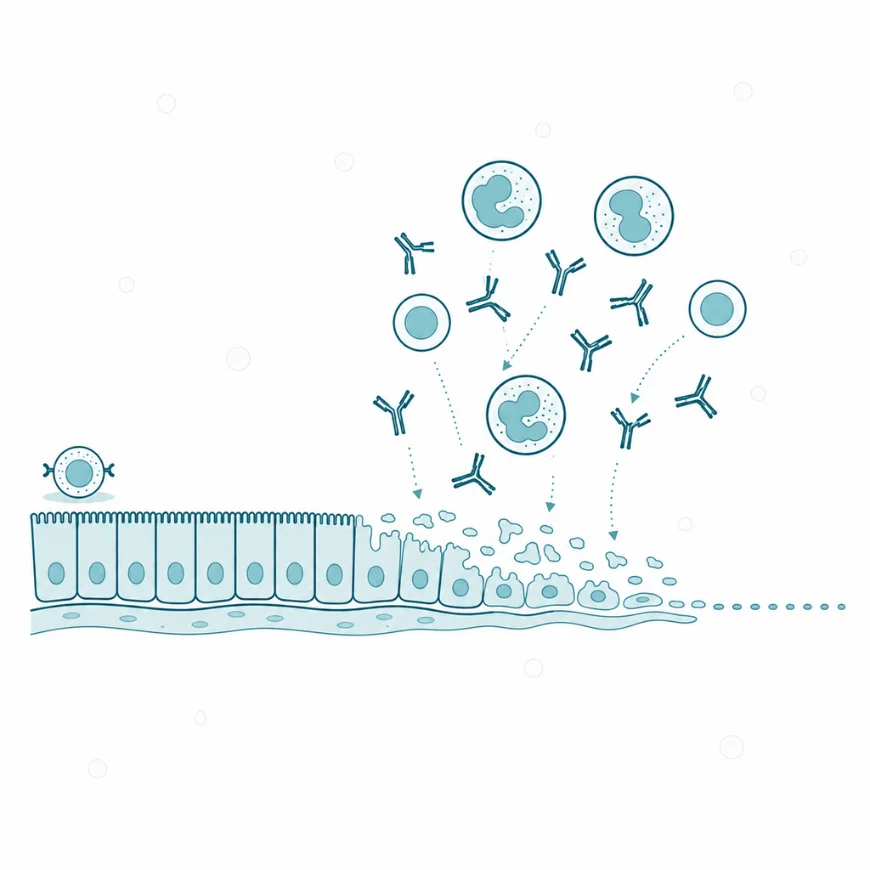
Tolerancja centralna polega na usuwaniu limfocytów rozpoznających własne białka jeszcze w grasicy. Przeżywa mniej niż co dziesiąta komórka.
2.2. Białka i enzymy kluczowe
Za pomocą wymienionych niżej białek organizm osiąga trzy rzeczy: pokazuje limfocytowi w grasicy pełen zestaw własnych antygenów, wygasza pobudzenie komórek, które przez tę selekcję przeszły, i utrzymuje osobną populację komórek hamujących.
Pierwsze zadanie wykonuje białko AIRE, czynnik regulujący ekspresję kilku tysięcy genów narządowych w komórkach nabłonka rdzenia grasicy [2, 3]. Nie jest ono zwykłym czynnikiem transkrypcyjnym, gdyż działa przez odblokowanie genów wyciszonych, dzięki czemu jedna komórka nabłonka wytwarza białka kilku odległych narządów. Jego uszkodzenie daje zespół obejmujący niedoczynność przytarczyc, niedoczynność kory nadnerczy i przewlekłą kandydozę.
Drugie zadanie wykonują cząsteczki hamujące na powierzchni limfocytu. Białko CTLA-4 współzawodniczy z cząsteczką kostymulującą o ten sam ligand i przez to obniża próg pobudzenia, a białko PD-1 wygasza sygnał po związaniu ligandu obecnego na komórkach tkanek [19, 20]. Znaczenie obu potwierdziło leczenie przeciwnowotworowe: przeciwciała blokujące te cząsteczki uwalniają odpowiedź przeciw guzowi i równocześnie wywołują zapalenie własnych tkanek [19, 21].
Trzecie zadanie wykonuje czynnik transkrypcyjny FOXP3, wyznaczający fenotyp limfocytu regulatorowego [7]. Komórki te hamują odpowiedź trzema drogami naraz: przez kontakt z komórką prezentującą, przez wydzielanie interleukiny 10 i transformującego czynnika wzrostu beta oraz przez pochłanianie interleukiny 2, której pozbawione limfocyty efektorowe nie przeżywają [13, 15]. Zysk dla organizmu polega na tym, że hamowanie jest miejscowe i odwracalne, a nie ogólnoustrojowe.
2.3. Czynniki nasilające przełamanie tolerancji
Pierwszym czynnikiem jest zakażenie. Mechanizmów proponuje się kilka, a najlepiej udokumentowany jest zbieg zapalenia z prezentacją antygenu własnego. Osobnym mechanizmem jest podobieństwo białka drobnoustroju do białka własnego, przez co limfocyt pobudzony przeciw drobnoustrojowi rozpoznaje również tkankę. W stwardnieniu rozsianym wskazano podobieństwo białka wirusa Epsteina i Barr do białka układu nerwowego jako jedno z możliwych wyjaśnień, przy czym pozostaje ono hipotezą wymagającą dalszych badań [16, 17, 18].
Drugim czynnikiem jest uszkodzenie tkanki z niesprawnym usuwaniem komórek apoptotycznych. Pozostawione ciałka apoptotyczne tracą po czasie szczelność i uwalniają kwasy nukleinowe oraz białka jądrowe, rozpoznawane następnie jako antygeny [23, 24]. Mechanizm ten wiąże się z toczniem rumieniowatym układowym.
Trzecim czynnikiem jest zniesienie hamulców w sposób jatrogenny. Przeciwciała blokujące CTLA-4 i PD-1 wywołują zdarzenia niepożądane o charakterze autoimmunizacyjnym u znacznej części leczonych, najczęściej dotyczące skóry, jelita, tarczycy, wątroby i płuc [19, 20]. Badanie pojedynczych komórek w zapaleniu płuc po takim leczeniu wykazało obecność limfocytów pomocniczych o określonym fenotypie oraz monocytów prozapalnych, co wskazuje na mechanizm komórkowy, nie na samą utratę hamowania [21].
Czwartym czynnikiem jest płeć. Choroby autoimmunizacyjne występują częściej u kobiet, a różnica ta ujawnia się już w wieku dziecięcym i utrzymuje w większości jednostek chorobowych [22].
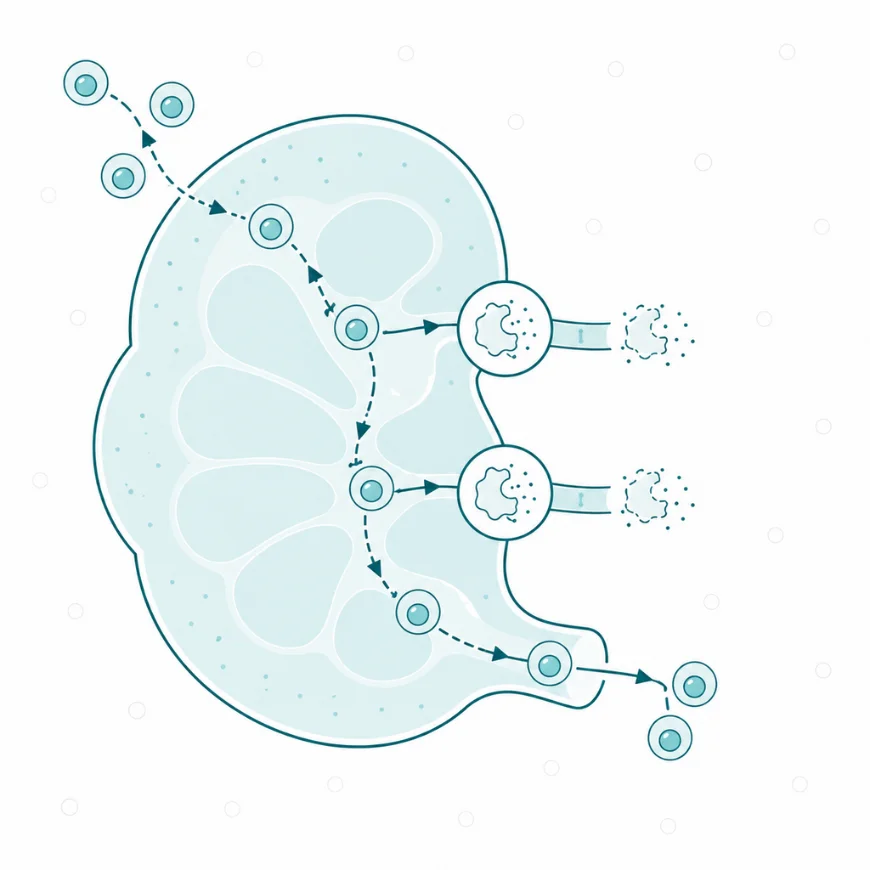
Mimikra molekularna: fragment drobnoustroju jest niemal identyczny z fragmentem tkanki własnej organizmu, więc ten sam receptor pasuje do obu.
2.4. Czynniki podtrzymujące tolerancję immunologiczną
Pierwszym czynnikiem podtrzymującym jest sprawna selekcja w grasicy, zależna od liczby i zróżnicowania komórek nabłonka rdzenia [1, 4]. Grasica ulega zanikowi z wiekiem, wobec czego dopływ nowych limfocytów maleje, a razem z nim maleje bieżąca korekta repertuaru.
Drugim jest liczba i sprawność limfocytów regulatorowych. Ich przeżycie zależy od interleukiny 2, której receptor mają o wyższym powinowactwie niż limfocyty efektorowe, co pozwoliło opracować podejście oparte na podaniu tej cytokiny w małej dawce [13, 14, 15].
Trzecim są cytokiny hamujące. Interleukina 10 utrzymuje tolerancję w błonie śluzowej jelita, a wybiórcze usunięcie jej receptora w komórkach odporności wrodzonej wystarcza do wywołania zapalenia jelita w modelu zwierzęcym [12].
Czwartym jest sprawne usuwanie komórek apoptotycznych, dzięki któremu antygeny wewnątrzkomórkowe nie trafiają do przestrzeni pozakomórkowej [23]. Pochłonięcie ciałka apoptotycznego przez makrofaga uruchamia przy tym program przeciwzapalny, wobec czego samo sprzątanie wzmacnia tolerancję, a nie tylko usuwa materiał.
2.5. Powiązania z innymi szlakami
Tolerancja przecina się z czterema innymi procesami, a granice między nimi wyznaczają konkretne mechanizmy.
Z apoptozą łączy ją selekcja negatywna w grasicy, wykonywana drogą mitochondrialną, oraz wygaszanie odpowiedzi przez receptor FAS. Uszkodzenie tego receptora daje zespół autoimmunizacyjno-limfoproliferacyjny, w którym limfocyty nie giną po zakończeniu odpowiedzi [10, 11].
Z zapaleniem łączy ją drugi sygnał: to obecność albo brak sygnałów zapalnych w chwili prezentacji antygenu rozstrzyga, czy limfocyt zostanie pobudzony, czy unieczynniony [25].
Z odpowiedzią przeciwnowotworową łączy ją ten sam zestaw czynników hamujących. Tolerancja wobec guza opiera się na mechanizmach wypracowanych do ochrony własnych tkanek, wobec czego zniesienie jednych pociąga zniesienie drugich [19, 20].
Z mikrobiotą jelitową łączy ją tolerancja wobec antygenów obcych, lecz nieszkodliwych, utrzymywana przez limfocyty regulatorowe i interleukinę 10 w błonie śluzowej [12].
3. Fizjologia a patologia
3.1. Rola tolerancji immunologicznej w warunkach prawidłowych
Pierwszą rolą tolerancji jest umożliwienie istnienia układu odpornościowego o losowo dobranych receptorach. Bez usuwania i hamowania limfocytów autoreaktywnych repertuar zdolny rozpoznać dowolny drobnoustrój byłby dla organizmu zabójczy, wobec czego tolerancja jest ceną za uniwersalność rozpoznania.
Drugą rolą jest utrzymanie współżycia z mikrobiotą i z pokarmem. Błona śluzowa jelita styka się nieprzerwanie z ogromną liczbą obcych antygenów, a odpowiedź zapalna na każdy z nich uniemożliwiłaby trawienie [12].
Trzecią rolą jest ochrona ciąży. Płód nosi antygeny ojcowskie, a mimo to nie zostaje odrzucony, ponieważ w łożysku działają miejscowe mechanizmy hamujące, w tym limfocyty regulatorowe.
Czwartą rolą jest ograniczenie uszkodzenia własnej tkanki w trakcie odpowiedzi na zakażenie. Cząsteczki hamujące wygaszają odpowiedź po opanowaniu drobnoustroju, dzięki czemu zapalenie nie utrzymuje się dłużej, niż to potrzebne [19].
3.2. Tolerancja nadmierna – następstwa
Zbyt silna tolerancja jest stanem niekorzystnym, choć w piśmiennictwie popularnym niemal nieobecnym. Jej najlepiej udokumentowanym następstwem jest przetrwanie komórek nowotworowych. Guz wykorzystuje te same hamulce, które chronią własne tkanki: podnosi ekspresję ligandu dla PD-1, ściąga limfocyty regulatorowe i wytwarza cytokiny hamujące, toteż odpowiedź przeciw niemu wygasa mimo rozpoznania [19, 20].
Drugim następstwem jest przetrwanie drobnoustrojów w zakażeniach przewlekłych. Limfocyty rozpoznające wirusa podlegają wyczerpaniu, czyli stanowi utrwalonego zahamowania z wysoką ekspresją cząsteczek hamujących, co przypomina mechanizm tolerancji obwodowej.
Trzecim następstwem jest osłabiona odpowiedź na szczepienie u osób starszych i u osób leczonych immunosupresyjnie. Skutkiem praktycznym jest to, że leczenie przeciwnowotworowe polega niekiedy właśnie na zniesieniu tolerancji, a korzyść z niego jest nierozerwalnie związana z ryzykiem autoimmunizacji [19, 21].
3.3. Tolerancja niedostateczna – następstwa
Przełamanie tolerancji daje choroby autoimmunizacyjne, a ich obraz zależy od tego, na którym poziomie mechanizm zawiódł.
Zawód selekcji centralnej daje postacie jednogenowe o wczesnym początku. Uszkodzenie AIRE powoduje zespół obejmujący niedoczynność przytarczyc, niedoczynność kory nadnerczy i przewlekłą kandydozę błon śluzowych, ujawniający się w dzieciństwie [2, 3]. Mechanizm jest tu bezpośredni, skoro brak wytwarzania białek narządowych w grasicy sprawia, że limfocyty rozpoznające je nie zostają usunięte.
Zawód tolerancji obwodowej daje zespół IPEX, wynikający z mutacji FOXP3. Brak czynnych limfocytów regulatorowych prowadzi do ciężkiej enteropatii, cukrzycy typu 1 i zmian skórnych ujawniających się w pierwszych miesiącach życia, a jedynym leczeniem przyczynowym pozostaje przeszczepienie komórek krwiotwórczych [6, 8, 9]. Przegląd systematyczny opisanych przypadków pokazał znaczną zmienność obrazu, od postaci piorunujących po łagodne [9].
Zawód wygaszania odpowiedzi daje zespół autoimmunizacyjno-limfoproliferacyjny, w którym limfocyty nie giną drogą receptora FAS po zakończeniu odpowiedzi [10, 11]. Obraz obejmuje powiększenie węzłów chłonnych i śledziony oraz cytopenie autoimmunizacyjne.
Choroby wielogenowe, czyli zdecydowana większość, powstają przy współdziałaniu podatności genetycznej i bodźca środowiskowego, bez pojedynczej mutacji sprawczej. Ich rozpoznanie opiera się na obrazie klinicznym i na obecności autoprzeciwciał, nie na wykazaniu mechanizmu.
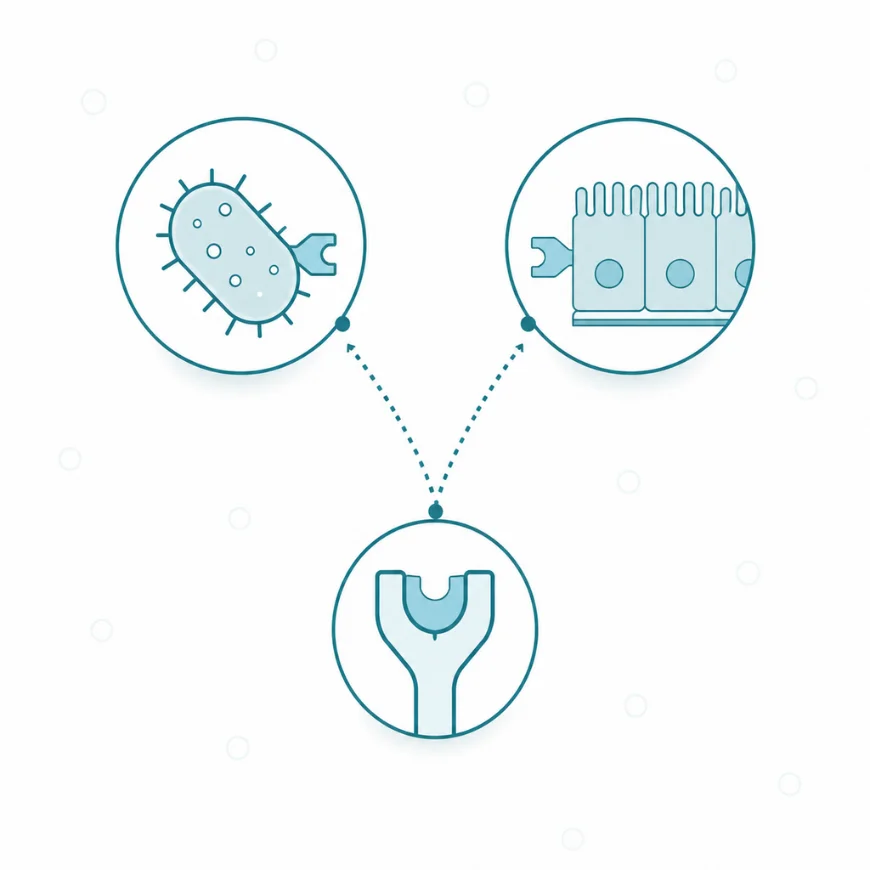
Załamanie tolerancji nie jest zdarzeniem jednorazowym — tkanka jest niszczona stopniowo, a limfocyty regulatorowe przestają nadążać z hamowaniem odpowiedzi immunologicznej.
3.4. Wpływ tolerancji i autoimmunizacji na choroby
W cukrzycy typu 1 odpowiedź kieruje się przeciw komórkom beta wysp trzustkowych, a autoprzeciwciała przeciw insulinie i dekarboksylazie kwasu glutaminowego pojawiają się na lata przed objawami. W chorobach tarczycy o podłożu autoimmunizacyjnym celem są tyreoperoksydaza i receptor tyreotropiny, przy czym w jednej jednostce chorobowej odpowiedź niszczy gruczoł, a w drugiej go pobudza.
W stwardnieniu rozsianym celem są białka osłonki mielinowej. Zakażenie wirusem Epsteina i Barr poprzedza niemal wszystkie przypadki, a badania ostatnich lat przesunęły pytanie z istnienia związku na jego mechanizm [16, 17]. Rozważane wyjaśnienia obejmują podobieństwo białek oraz zakażenie limfocytów B ze zmianą ich zachowania. Badania nad leczeniem skierowanym przeciw wirusowi są przy tym w toku [18].
W reumatoidalnym zapaleniu stawów odpowiedź kieruje się przeciw białkom cytrulinowanym, a palenie tytoniu jest najlepiej udokumentowanym czynnikiem środowiskowym. W toczniu rumieniowatym układowym celem są antygeny jądrowe, a mechanizm łączy się z niesprawnym usuwaniem komórek apoptotycznych [23, 24].
Osobną grupą są zdarzenia autoimmunizacyjne wywołane leczeniem. Przeciwciała znoszące hamowanie limfocytów T wywołują zapalenie skóry, jelita, tarczycy, przysadki, wątroby i płuc, przy czym przy lekach blokujących PD-1 zapalenie płuc należy do najczęstszych przyczyn zgonu [19, 20, 21]. Leczenie polega na zahamowaniu odpowiedzi, co bywa zarazem sprzeczne z celem leczenia przeciwnowotworowego.
3.5. Styl życia a tolerancja i autoimmunizacja
Dane o wpływie zachowania na tolerancję pochodzą głównie z badań obserwacyjnych, wobec czego kierunek zależności jest lepiej ustalony niż jej nasilenie.
Palenie tytoniu jest najlepiej udokumentowanym czynnikiem zależnym od zachowania w reumatoidalnym zapaleniu stawów, gdzie sprzyja cytrulinacji białek w płucach, oraz w stwardnieniu rozsianym. Kierunek tej zależności jest przy tym spójny między badaniami, choć wielkość efektu pozostaje zmienna.
Ekspozycja na światło słoneczne i związana z nią synteza witaminy D wiążą się z ryzykiem części chorób autoimmunizacyjnych, a w modelu zwierzęcym brak sygnału witaminy D zaburzał różnicowanie komórek nabłonka grasicy i przyspieszał jej starzenie [5]. Przeniesienie tej obserwacji na człowieka pozostaje nierozstrzygnięte, a badania z randomizacją nad suplementacją nie dały dotąd jednoznacznych wyników.
Skład diety i mikrobiota jelitowa wpływają na równowagę między limfocytami regulatorowymi a efektorowymi w błonie śluzowej, co wykazano w modelach zwierzęcych [12]. Masa ciała, aktywność fizyczna i sen działają na tę równowagę pośrednio, przez nasilenie przewlekłego zapalenia.
4. Uwagi praktyczne
4.1. Jak to zbadać
Ocena tolerancji u człowieka opiera się na wykrywaniu jej przełamania, nie na pomiarze samej tolerancji. Trzy grupy badań odpowiadają na trzy różne pytania.
Grupa pierwsza to autoprzeciwciała. Oznacza się je metodami immunoenzymatycznymi oraz przez immunofluorescencję pośrednią, a wynik podaje się jako miano i jako typ świecenia. Autoprzeciwciała narządowo swoiste, w tym przeciw tyreoperoksydazie albo przeciw dekarboksylazie kwasu glutaminowego, wskazują na konkretny narząd, a przeciwciała przeciwjądrowe na chorobę układową. Wynik dodatni nie jest równoznaczny z chorobą, ponieważ autoprzeciwciała występują również u osób zdrowych, częściej z wiekiem. Co więcej, ich obecność bywa poprzedzeniem choroby o lata.
Grupa druga to badania genetyczne. Oznaczenie wariantów głównego układu zgodności tkankowej ma wartość przede wszystkim wykluczającą, ponieważ obecność wariantu ryzyka jest częsta w populacji. Badanie pojedynczych genów wykonuje się przy podejrzeniu postaci jednogenowej, czyli przy wczesnym początku i zajęciu kilku narządów naraz [8, 9].
Grupa trzecia to badania czynnościowe komórek, w tym ocena odsetka i fenotypu limfocytów regulatorowych oraz badanie odpowiedzi limfocytów na antygen w hodowli. Pozostają one narzędziem badawczym i służą rozpoznawaniu wrodzonych zaburzeń regulacji, nie ocenie ryzyka u osoby zdrowej.
Trzy czynniki zakłócają odczyt niezależnie od metody: częstość autoprzeciwciał w populacji ogólnej, wpływ zakażeń przemijających na ich miano oraz zależność wyniku od użytej metody. Z tych powodów wartości z różnych pracowni nie zawsze dają się porównywać.
4.2. Na co warto zwrócić uwagę
Najczęstszym nieporozumieniem jest utożsamianie obecności autoprzeciwciał z chorobą autoimmunizacyjną. Przeciwciała przeciwjądrowe w niskim mianie stwierdza się u kilku do kilkunastu procent osób zdrowych, a odsetek ten rośnie z wiekiem. Rozpoznanie opiera się na obrazie klinicznym, a badanie serologiczne je wspiera albo podważa. Samo w sobie rozpoznania jednak nie ustala.
Drugie zastrzeżenie dotyczy kierunku pożądanej zmiany. Tolerancja nie jest wartością, którą należałoby maksymalizować: jej nadmiar pozwala przetrwać komórkom nowotworowym i drobnoustrojom, a leczenie przeciwnowotworowe polega niekiedy właśnie na jej zniesieniu [19, 20]. Wartością docelową jest wybiórczość, czyli tolerancja wobec własnych tkanek przy zachowanej odpowiedzi na zagrożenie.
Trzecie zastrzeżenie dotyczy wnioskowania o przyczynie. Związek zakażenia wirusem Epsteina i Barr ze stwardnieniem rozsianym jest epidemiologicznie mocny, natomiast mechanizm pozostaje przedmiotem badań, a samo zakażenie jest w populacji niemal powszechne przy nieporównanie niższej zapadalności na chorobę [16, 17, 18]. Wskazanie czynnika koniecznego nie jest zatem wskazaniem czynnika wystarczającego, a różnica ta rozstrzyga o wnioskach.
Czwarte zastrzeżenie dotyczy postaci jednogenowych. Zespoły IPEX i zespół z uszkodzeniem AIRE są rzadkie, a ich wartość poznawcza polega na pokazaniu, co robi pojedynczy mechanizm, gdy zawiedzie całkowicie [6, 9]. Przenoszenie wniosków z tych jednostek na choroby wielogenowe, w których działa wiele słabych czynników naraz, jest nieuprawnione.
Piąte zastrzeżenie dotyczy interwencji przedstawianych jako „wzmacniające” albo „regulujące” układ odpornościowy. Tolerancja i odpowiedź są dwiema stronami tego samego układu, wobec czego wzmocnienie odpowiedzi oznacza osłabienie tolerancji. Poprawy obu naraz uzyskać się zatem nie da. Preparaty opisywane jako immunomodulujące nie mają wykazanego wybiórczego wpływu na tolerancję wobec antygenów własnych.
Szóste zastrzeżenie dotyczy stanu dowodów. Znaczna część mechanizmów przedstawionych powyżej pochodzi z modeli zwierzęcych z wybiórczym usunięciem genu [5, 12] oraz z rzadkich zespołów jednogenowych u ludzi. Udział ilościowy poszczególnych mechanizmów w chorobach wielogenowych, czyli w zdecydowanej większości przypadków, pozostaje nieokreślony.