

1. Charakterystyka LPS i endotoksemii metabolicznej
1.1. Definicje i zakres pojęć
Lipopolisacharyd (ang. lipopolysaccharide, LPS) to cząsteczka zbudowana z części tłuszczowej i przyłączonego do niej łańcucha cukrowego, tworząca zewnętrzną warstwę błony bakterii Gram-ujemnych. Wyodrębnia się w niej trzy elementy: lipid A zakotwiczony w błonie, rdzeń oligosacharydowy oraz zmienny antygen O zwrócony na zewnątrz [1]. Dla gospodarza istotny jest lipid A, ponieważ właśnie jego łańcuchy acylowe wiąże białko MD-2 współpracujące z receptorem Toll-podobnym 4 [1]. Endotoksemia metaboliczna to z kolei obecność LPS we krwi w stężeniu podwyższonym przewlekle i nieznacznie. Stan ten wiąże się ze składem diety oraz z nadmiarem tkanki tłuszczowej, a nie z zakażeniem [2].
Sama nazwa pochodzi z pracy nad myszami karmionymi przez cztery tygodnie dietą wysokotłuszczową. Stężenie LPS w ich osoczu było dwu- do trzykrotnie wyższe niż u zwierząt kontrolnych. Taki przyrost autorzy przyjęli za granicę pojęcia [2]. Zakres pojęcia obejmuje więc stan utrzymujący się tygodniami, bez gorączki i bez cech zakażenia, nie zaś jednorazowy wyrzut endotoksyny. LPS krąży w niewielkim stężeniu we krwi każdej osoby zdrowej. U dwunastu zdrowych mężczyzn mediana stężenia na czczo wyniosła 8,2 pg/ml i rosła o około połowę w ciągu czterech godzin po posiłku wysokotłuszczowym [3].
Trzy pojęcia bywają z endotoksemią metaboliczną mylone. Pierwszym jest endotoksemia w sepsie (posocznicy). Sepsę definiuje się jako zagrażającą życiu dysfunkcję narządów, wywołaną rozregulowaną odpowiedzią gospodarza na zakażenie. Rozpoznaje się ją po wzroście punktacji SOFA o co najmniej dwa punkty [4]. Drugim jest samo zakażenie bakteryjne, w którym źródłem endotoksyny jest ognisko namnażania się bakterii, a nie własna mikrobiota jelitowa. Trzecim jest popularne określenie „nieszczelne jelito”, które nie nazywa wielkości mierzalnej, lecz zbiorczo opisuje zwiększoną przepuszczalność bariery jelitowej. Kryterium różnicujące dla dwóch pierwszych par jest kliniczne, bo w endotoksemii metabolicznej nie ma ani objawów zakażenia, ani niewydolności narządów. Dla trzeciej pary kryterium jest pomiarowe. Stężenie LPS i przepuszczalność jelita ocenia się odrębnymi metodami. Samo przywrócenie prawidłowej przepuszczalności nie wyleczyło dotąd żadnej choroby przewodu pokarmowego ani choroby układowej [5].
Przenikanie LPS z jelita do krwi spina dwa obszary dotąd rozpatrywane oddzielnie: skład mikrobioty jelitowej oraz przewlekłe zapalenie niskiego stopnia towarzyszące otyłości i insulinooporności [2, 6]. Nie każdy LPS działa przy tym z tą samą siłą. Receptor Toll-podobny 4 pobudza najskuteczniej lipid A o sześciu łańcuchach acylowych i dwóch grupach fosforanowych, a odstępstwa od tej budowy odpowiedź osłabiają [1]. Bakterie z rodzaju Bacteroides dominują w jelicie niemowląt w części populacji europejskich. Ich lipid A ma budowę odmienną od lipidu A pałeczki okrężnicy. W badaniach doświadczalnych hamował on sygnalizację odporności wrodzonej, zamiast ją wzmagać [7].
1.2. Umiejscowienie
Punktem wyjścia przenikania LPS jest światło jelita grubego oraz końcowego odcinka jelita cienkiego. Mieszka tam większość mikrobioty człowieka, a więc i większość LPS obecnego w organizmie. Cząsteczki te znajdują się tam w postaci fragmentów błon bakteryjnych oraz pęcherzyków odrywanych od powierzchni bakterii. Od krwi oddziela je bariera jelitowa. Składa się ona z warstwy śluzu, z jednowarstwowego nabłonka spiętego połączeniami ścisłymi oraz z komórek odpornościowych blaszki właściwej i tkanki limfatycznej jelit [6].
Barierę tę LPS mija dwiema drogami o różnym umiejscowieniu. Droga między komórkami prowadzi przez rozluźnione połączenia ścisłe. Nasila się wtedy, gdy dieta bogata w tłuszcz zmienia skład mikrobioty i obniża ekspresję białek tych połączeń [6]. Droga przez komórkę biegnie natomiast wnętrzem enterocytu i kończy się w aparacie Golgiego, gdzie powstają chylomikrony, czyli lipoproteiny wynoszące tłuszcz pokarmowy do chłonki. W komórkach nabłonka jelita ludzkiego kwas oleinowy uruchamia tworzenie chylomikronów. Zwiększał on uwalnianie LPS związanego z komórkami, natomiast kwas masłowy, który chylomikronów nie tworzy, takiego działania nie miał [8]. U myszy po podaniu do żołądka triglicerydu długołańcuchowego stężenie LPS w osoczu rosło, a większość wchłoniętej cząsteczki krążyła związana z pozostałościami chylomikronów [8].
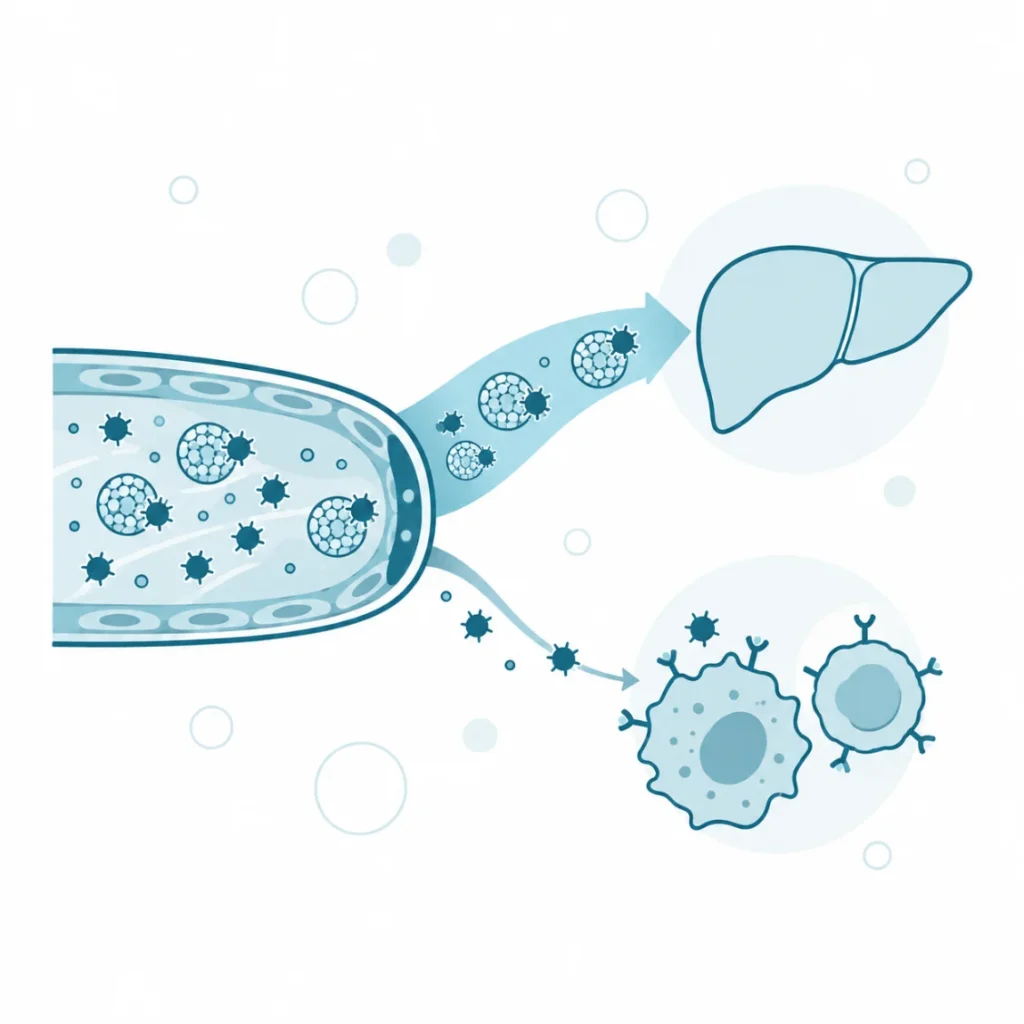
Dalsza część procesu ma dwa piętra. Chłonka z jelita przechodzi przez węzły krezkowe. Transport LPS wraz z chylomikronami zwiększał w tych węzłach u myszy ilość informacyjnego RNA czynnika martwicy nowotworów, czyli uruchamiał miejscową odpowiedź zapalną [8]. Krew z jelita płynie z kolei żyłą wrotną do wątroby, gdzie makrofagi tkankowe, nazywane komórkami Kupffera, wychwytują endotoksynę, zanim dotrze ona do krążenia ogólnego. U szczurów karmionych oligofruktozą rosła liczba dużych, żernych komórek Kupffera. Aktywność aminotransferazy alaninowej po podaniu endotoksyny była u nich o około połowę niższa niż u zwierząt kontrolnych. Autorzy powiązali ten wynik ze sprawniejszym usuwaniem LPS w tkance wątroby [9].
To, co przekroczy wątrobę, trafia do krążenia ogólnego, a tam LPS nie występuje w postaci wolnej. W osoczu wiążą go białka przenoszące oraz lipoproteiny, przede wszystkim frakcja o dużej gęstości. Na jej powierzchni znajduje się apolipoproteina M o wysokim powinowactwie do endotoksyny [10]. Najwyraźniejszy ślad endotoksemia metaboliczna zostawia w tkance tłuszczowej. U myszy z podwyższonym stężeniem LPS rosła w niej liczba makrofagów oraz stężenie markerów zapalenia [2]. Proces zaczyna się więc w jelicie, a jego następstwa ujawniają się w narządach odległych od miejsca przenikania.
1.3. Rys historyczny
Kolejność ustaleń o LPS odwróciła sposób myślenia o endotoksynie dwa razy. Pod koniec lat dziewięćdziesiątych ubiegłego wieku znane były szczepy myszy odporne na endotoksynę i jednocześnie wyjątkowo podatne na zakażenia bakteriami Gram-ujemnymi. Ich cechę przypisywano nieokreślonemu genowi Lps. Białko, które przekazuje sygnał endotoksyny przez błonę komórkową, pozostawało nieznane. W 1998 roku Poltorak i współpracownicy z zespołu Beutlera znaleźli w tych szczepach zmiany w genie Tlr4 [11]. U jednego szczepu gen zawierał mutację zmieniającą aminokwas w pozycji 712, a u drugiego był całkowicie nieczynny [11]. Sygnał endotoksyny okazał się więc zadaniem jednego receptora rodziny Toll-podobnych, nie zaś rozproszonego zestawu białek.
Następna dekada dodała do tego obrazu drogę, którą cząsteczka dociera do receptora. Do 2007 roku opisano kolejne ogniwa tej drogi. Białko wiążące lipopolisacharyd rozdziela skupiska LPS i przekazuje pojedyncze cząsteczki na CD14. Stamtąd trafiają one na MD-2 połączone z receptorem Toll-podobnym 4 [12]. Drugie odwrócenie perspektywy przyniósł ten sam rok. Endotoksemię traktowano wcześniej jako zjawisko ostre, właściwe zakażeniu, choć pomiary u osób zdrowych pokazywały stałą obecność endotoksyny we krwi [3]. Cani i współpracownicy opisali wtedy stan przewlekły i niewielki, zależny od diety oraz od składu mikrobioty, i nazwali go endotoksemią metaboliczną [2]. Od tego rozstrzygnięcia LPS przestał być wyłącznie cząsteczką zakażenia, a stał się także czynnikiem rozpatrywanym w chorobach przemiany materii.
1.4. Czynniki wpływające na przenikanie LPS do krwi
Przenikanie LPS do krwi nie wymaga ani uszkodzenia jelita, ani zakażenia, bo uruchamia je zwykły posiłek. Bodźcem najlepiej opisanym u człowieka jest posiłek obfitujący w tłuszcz. Po takim posiłku stężenie endotoksyny w osoczu zdrowych mężczyzn rosło o około połowę, a zdolność osocza do jej neutralizowania malała [3]. Sam tłuszcz pokarmowy działa tu przez transport, nie przez uszkodzenie, ponieważ nośnikiem jest chylomikron powstający w enterocycie po wchłonięciu kwasów tłuszczowych długołańcuchowych [8]. Odpowiedź poposiłkowa jest przejściowa i wygasa w ciągu kilku godzin.
Stan przewlekły powstaje wtedy, gdy ten sam bodziec powtarza się przez tygodnie i zmienia dwa warunki po stronie jelita. Pierwszym jest skład mikrobioty: u myszy dieta wysokotłuszczowa zwiększała udział bakterii zawierających LPS, a więc powiększała pulę cząsteczki dostępnej do wchłonięcia [2]. Drugim jest szczelność nabłonka, bo dieta typu zachodniego obniża ekspresję białek połączeń ścisłych i zwiększa przepuszczalność jelita, co otwiera drogę między komórkami [6]. Oba warunki działają w tę samą stronę i dlatego endotoksemia metaboliczna utrzymuje się także wtedy, gdy od ostatniego posiłku minęło wiele godzin.
Dwa dalsze bodźce mają charakter obciążeń krótkotrwałych, ale powtarzalnych. Etanol rozszczelnia barierę jelitową i zwiększa przenikanie bakterii oraz ich składników, co u osób z chorobą alkoholową wątroby i w modelach zwierzęcych towarzyszy endotoksemii [13]. Wysiłek długotrwały w gorącym otoczeniu działa przez inne ogniwo, bo uszkadza nabłonek jelita i osłabia usuwanie endotoksyny z krwi. U dziesięciu biegaczy dwie godziny biegu przy temperaturze otoczenia 35 °C zwiększyły stężenie jelitowego białka wiążącego kwasy tłuszczowe o 432% [14]. W warunkach umiarkowanych przyrost wyniósł 127%, a stężenie endotoksyny w osoczu rosło po wysiłku w obu warunkach [14]. Miano przeciwciał przeciwendotoksynowych spadło po biegu w upale o 21%, a w warunkach umiarkowanych wzrosło o 28% [14]. Autorzy uznali ten spadek za zmniejszenie zdolności usuwania endotoksyny [14]. Każdy z tych bodźców przesuwa więc bilans między dopływem LPS a jego usuwaniem, a nie tworzy nowego szlaku przenikania.

2. Przebieg i regulacja przenikania LPS do krwi
2.1. Etapy procesu
U osoby zdrowej strumień LPS z jelita do krwi płynie nieprzerwanie, a stężenie w osoczu utrzymuje się na poziomie kilku pikogramów na mililitr [3]. Stan wyjściowy procesu to więc równowaga między stałym dopływem cząsteczki a jej wiązaniem i usuwaniem, nie zaś jej nieobecność. Bodźcem, który tę równowagę przesuwa, jest napływ tłuszczu pokarmowego do jelita cienkiego albo przewlekła zmiana składu mikrobioty [2, 8]. Dalszy przebieg rozkłada się na sześć następujących po sobie kroków.
W kroku pierwszym cząsteczka przekracza nabłonek jelita. Przy rozluźnionych połączeniach ścisłych przechodzi między enterocytami, a przy sprawnej barierze wnika do wnętrza komórki od strony światła jelita i dociera do aparatu Golgiego [8]. W kroku drugim wnętrze enterocytu rozstrzyga o dalszej drodze. Gdy w komórce powstają chylomikrony, LPS opuszcza ją razem z nimi i wchodzi do chłonki, a nie do krwi żyły wrotnej [8]. Do wiązania z powierzchnią cząstki lipoproteinowej wystarcza mu powinowactwo do lipidów [8]. Krok ten ma następstwo pomiarowe. Po posiłku tłustym część endotoksyny krąży związana z pozostałościami chylomikronów, a przenikanie nasila się dokładnie w czasie wchłaniania tłuszczu [8].
W kroku trzecim LPS zostaje przygotowany do rozpoznania. W osoczu tworzy skupiska, których żaden receptor nie wiąże. Pierwszym białkiem na jego drodze jest więc białko wiążące lipopolisacharyd (ang. lipopolysaccharide-binding protein, LBP). Rozrywa ono te skupiska dodatnio naładowanymi resztami aminokwasowymi na swoim końcu [12]. LBP przekazuje pojedynczą cząsteczkę na białko CD14. CD14 chowa łańcuchy acylowe lipidu A w swojej hydrofobowej kieszeni i utrzymuje kompleks w postaci rozpuszczalnej [12]. Bez tego kroku sygnał nie powstaje, ponieważ receptor rozpoznaje wyłącznie pojedyncze cząsteczki, nie agregaty.
W kroku czwartym cząsteczka trafia na właściwy odbiornik. Jest nim białko MD-2, które ma zarówno kieszeń hydrofobową, jak i skupisko ładunków dodatnich, i które przyjmuje pojedynczy lipid A od CD14 [12]. Kompleks MD-2 z LPS przyłącza się do zewnątrzkomórkowej części receptora Toll-podobnego 4. Receptor ten znajduje się na monocytach, makrofagach, komórkach dendrytycznych i komórkach nabłonka, a informację przez błonę przenosi dopiero cała ta trójka białek [1, 12]. MD-2 nie przyjmuje każdego lipidu A jednakowo chętnie: pełną odpowiedź wywołuje architektura o sześciu łańcuchach acylowych i dwóch grupach fosforanowych, a zmiana liczby lub długości łańcuchów wystarcza, żeby siła pobudzenia spadła [1]. Stąd bierze się różnica między LPS pałeczki okrężnicy a LPS bakterii jelitowych o odmiennej budowie lipidu A [1, 7].
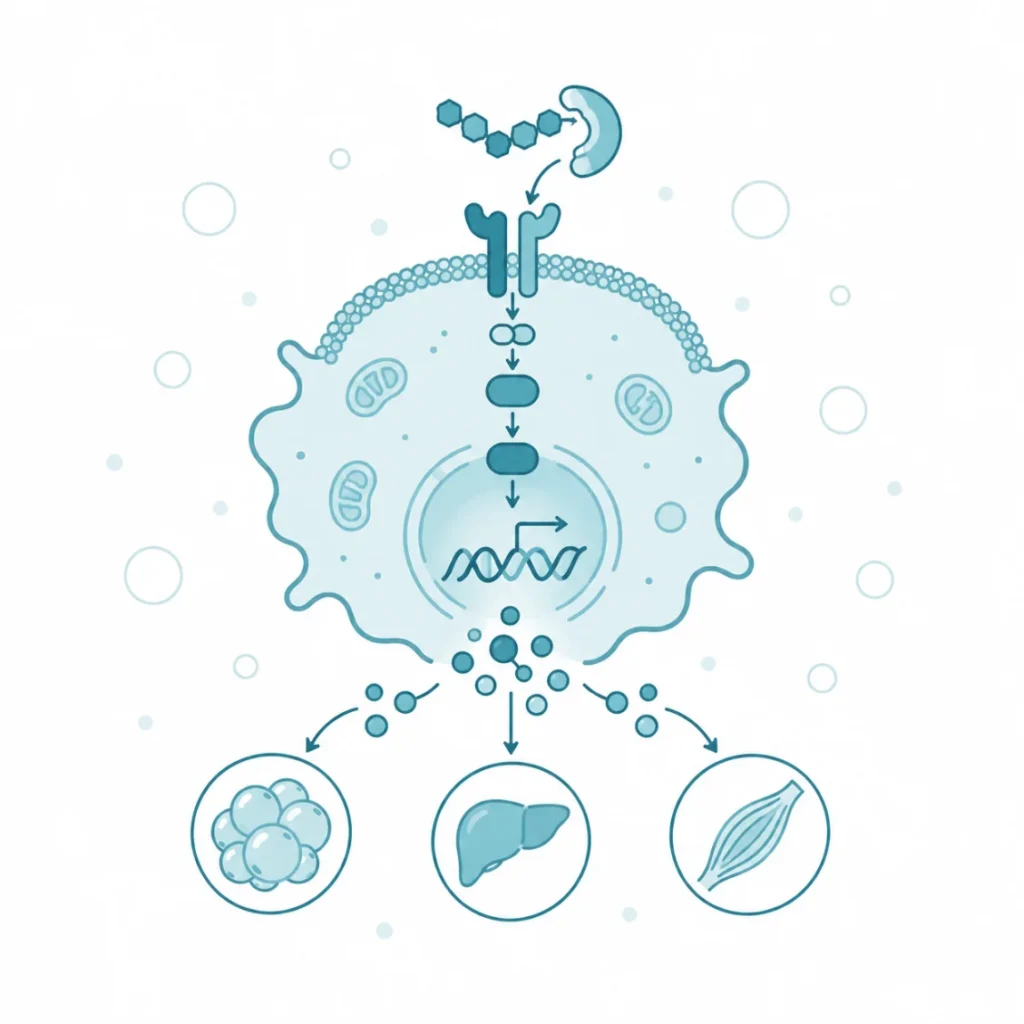
W kroku piątym sygnał wchodzi do wnętrza komórki dwiema drogami. Domena wewnątrzkomórkowa receptora gromadzi białka pośredniczące. Jedno z nich prowadzi szlak zależny od MyD88, a drugie szlak zależny od TRIF, uruchamiany po wciągnięciu receptora do wnętrza komórki [1]. Oba doprowadzają do uwolnienia czynnika transkrypcyjnego NF-κB, który włącza geny mediatorów zapalenia [1]. Pobudzone komórki wydzielają wtedy między innymi interleukinę 6 i czynnik martwicy nowotworów. W cytoplazmie zbiera się równolegle kompleks z udziałem kaspaz zapalnych, które rozpoznają LPS obecny już we wnętrzu komórki [1]. Ten etap wyjaśnia, dlaczego stężenia rzędu pikogramów mają jakikolwiek skutek: receptor pracuje w zakresie pikomolowym, więc próg pobudzenia leży bardzo nisko [1].
Krok szósty biegnie równolegle do poprzednich i decyduje o tym, ile cząsteczek dotrze do receptora. Cztery mechanizmy usuwają LPS z obiegu. Alkaliczna fosfataza jelitowa, enzym rąbka szczoteczkowego, odcina grupy fosforanowe od lipidu A jeszcze w świetle jelita, a cząsteczka pozbawiona fosforanu traci zdolność pobudzania receptora [15]. Lipoproteiny osocza wiążą endotoksynę i odprowadzają ją do wątroby. Według oszacowań przytaczanych w badaniach nad apolipoproteiną M receptor Toll-podobny 4 rozpoznaje około 5% krążącego LPS. Pozostałe 95% przechwytują lipoproteiny, głównie frakcja o dużej gęstości [10]. Komórki Kupffera wychwytują cząsteczki docierające żyłą wrotną, zanim wejdą one do krążenia ogólnego [9]. Przeciwciała skierowane przeciw rdzeniowi endotoksyny wiążą ją w osoczu, a spadek ich miana towarzyszy nasilonemu napływowi cząsteczki [14].
Stanem końcowym procesu jest nowa równowaga. Stężenie LPS w osoczu utrzymuje się kilkakrotnie powyżej wartości wyjściowej, a komórki tkanki tłuszczowej i wątroby pracują przy stale podniesionym sygnale zapalnym [2]. Konsekwencją nie jest gorączka ani objawy zakażenia, lecz przewlekłe wydzielanie cytokin w tkankach docelowych, które zmienia odpowiedź na insulinę [2, 16]. Endotoksemia metaboliczna jest więc następstwem przesunięcia bilansu, a nie pojawienia się nowej cząsteczki w organizmie.
2.2. Białka i enzymy kluczowe
Przenoszenie LPS od błony bakteryjnej do wnętrza komórki gospodarza wykonuje kilka białek o rozdzielonych zadaniach. Trzy z nich przygotowują cząsteczkę i przekazują ją dalej. Dwa odbierają sygnał i przenoszą go przez błonę, a dwa kolejne wyłączają go, zanim zdąży zadziałać. Zestawienie poniżej porządkuje je według miejsca działania oraz według skutku utraty białka.
| Białko lub enzym | Miejsce działania | Zadanie w procesie | Skutek braku albo niedoboru |
| LBP – białko wiążące lipopolisacharyd | osocze | rozdziela skupiska LPS, przekazuje cząsteczkę na CD14 | brak przekazania sygnału do CD14 [12] |
| CD14 (postać błonowa) | błona monocytu i makrofaga | utrzymuje lipid A w kieszeni hydrofobowej, podaje go MD-2 | u myszy z mutacją brak większości następstw metabolicznych diety wysokotłuszczowej [2] |
| sCD14 – postać rozpuszczalna | osocze | wiąże LPS poza powierzchnią komórki | zależność od stężenia dwukierunkowa, zależna od masy ciała [17] |
| MD-2 | powierzchnia komórki, w kompleksie z TLR4 | właściwy odbiornik lipidu A, rozpoznaje liczbę łańcuchów acylowych | brak odpowiedzi na endotoksynę [1] |
| TLR4 – receptor Toll-podobny 4 | błona komórkowa i endosom | przenosi sygnał przez błonę, uruchamia szlaki MyD88 i TRIF | u myszy z nieczynnym genem odporność na endotoksynę i podatność na zakażenia [11] |
| Alkaliczna fosfataza jelitowa | rąbek szczoteczkowy enterocytu | odcina grupy fosforanowe od lipidu A | wzrost pobudzenia receptora przez LPS ze światła jelita [15] |
| Apolipoproteina M | lipoproteina o dużej gęstości | wiąże endotoksynę i kieruje ją do usunięcia | osłabione neutralizowanie LPS w warunkach in vitro [10] |
Z zestawienia wynika jedna prawidłowość: droga sygnału ma kilka ogniw wymiennych po stronie przenoszenia, ale tylko jedno ogniwo nieodzowne po stronie odbioru. Usunięcie CD14 u myszy znosiło większość następstw diety wysokotłuszczowej, mimo że samo przenikanie LPS pozostawało możliwe [2]. Stężenie postaci rozpuszczalnej CD14 zachowuje się przy tym niejednoznacznie. W badaniu przekrojowym u osób bez otyłości wyższe stężenie rozpuszczalnego CD14 wiązało się z mniejszą insulinowrażliwością [17]. U osób z otyłością olbrzymią zależność miała kierunek przeciwny [17]. Autorzy przypisali to dwóm rolom tego białka: wzmacnianiu sygnału przy małych stężeniach i buforowaniu go przy dużych [17]. Dlatego pojedyncze oznaczenie tego białka nie rozstrzyga o natężeniu procesu. Wszystkie wymienione ogniwa przenoszące i wyłączające sygnał pracują poza wnętrzem komórki docelowej. Natężenie procesu można więc zmieniać w świetle jelita i w osoczu, bez ingerencji w sam receptor.
2.3. Czynniki nasilające
Po uruchomieniu przenikania LPS jego natężenie zmieniają czynniki działające na trzech różnych ogniwach. Są to skład mikrobioty, szczelność nabłonka oraz zdolność osocza do wiązania endotoksyny. Pierwszym z nich jest skład węglowodanów w diecie. U myszy karmionych dietą typu zachodniego dodanie fruktozy najsilniej obniżało wytwarzanie peptydów przeciwbakteryjnych komórek Panetha [18]. Pogarszało też szczelność jelita i nasilało endotoksemię, a więc pogłębiało zmiany wywołane samym tłuszczem [18]. Drugim czynnikiem jest dysbioza rozumiana jako spadek udziału bakterii wytwarzających krótkołańcuchowe kwasy tłuszczowe. Maślan utrzymuje szczelność nabłonka, a jego ubytek wiąże się ze zwiększoną przepuszczalnością oraz z endotoksemią metaboliczną [19].
Trzecim czynnikiem jest stan metaboliczny samego gospodarza. W badaniu przekrojowym porównano 31 osób zdrowych z 31 osobami ze stłuszczeniem wątroby [20]. Stężenia LPS oraz białka wiążącego lipopolisacharyd były wyższe w grupie z chorobą wątroby [20]. W całej badanej grupie stężenie LPS korelowało z wielkością otyłości, ciśnieniem tętniczym oraz wskaźnikami gospodarki lipidowej i węglowodanowej [20]. U osób zdrowych stężenie LPS korelowało dodatnio ze stężeniem triglicerydów, także po uwzględnieniu wieku, płci i wskaźnika masy ciała [20]. W grupie z chorobą wątroby tej zależności nie odnotowano [20]. Zależności te są korelacjami z badania jednoczasowego, więc wskazują na współwystępowanie, nie na kierunek przyczyny.
Czwartym czynnikiem jest palenie tytoniu, ale jego udział ma granicę wyznaczoną przez pomiar. Wypalenie trzech papierosów bez posiłku nie zmieniało u zdrowych mężczyzn ani stężenia endotoksyny, ani zdolności osocza do jej neutralizowania [3]. To samo obciążenie połączone z posiłkiem wysokotłuszczowym obniżało już tę zdolność [3]. W badaniu populacyjnym z Brunecku wysokie stężenie endotoksyny wiązało się z rozwojem wczesnej miażdżycy tętnic szyjnych [21]. Zależność ta dotyczyła przede wszystkim osób palących oraz osób z przewlekłymi zakażeniami [21]. Palący z niskim stężeniem endotoksyny nie różnili się ryzykiem od osób niepalących [21]. Palenie działa więc raczej jako czynnik wzmacniający skutki napływu endotoksyny niż jako jego samodzielne źródło.
2.4. Czynniki hamujące
Hamowanie przenikania LPS odbywa się na tych samych ogniwach, na których zachodzi jego nasilanie, i również ma trzy poziomy. Na poziomie jelita natężenie przenikania obniża aktywność alkalicznej fosfatazy jelitowej. Aktywność tego enzymu zależy od składu diety, w tym od podaży węglowodanów, tłuszczu i witamin, oraz od obecności bakterii probiotycznych [15]. Drugim mechanizmem jelitowym jest wzmocnienie wytwarzania peptydów przeciwbakteryjnych. U myszy karmionych dietą typu zachodniego dodatek inuliny albo maślanu sodu przywracał ekspresję defensyn komórek Panetha, poprawiał szczelność nabłonka i zmniejszał endotoksemię [18]. Na poziomie osocza dopływ cząsteczek do receptora ograniczają lipoproteiny i wiążąca endotoksynę apolipoproteina M, a niskie stężenie lipoproteiny o dużej gęstości osłabia tę osłonę [10].
Trzeci poziom hamowania leży w samej komórce odpornościowej i nosi nazwę tolerancji na endotoksynę. Po zetknięciu z LPS komórki linii mieloidalnej przestawiają swoją odpowiedź: przebudowują białka szlaku receptorów Toll-podobnych oraz wytwarzają cząsteczki regulatorowe RNA, które wyciszają kolejne pobudzenia [22]. Skutkiem jest obniżona odpowiedź na następną ekspozycję, korzystna wtedy, gdy chroni tkanki przed nadmiernym zapaleniem, i niekorzystna wtedy, gdy osłabia obronę przed zakażeniem [22]. Czwartym mechanizmem jest wiązanie endotoksyny przez przeciwciała skierowane przeciw jej rdzeniowi, których miano rośnie po umiarkowanym obciążeniu, a spada po obciążeniu skrajnym [14]. Zestaw tych czterech mechanizmów tłumaczy, dlaczego przy tym samym napływie LPS z jelita stężenie w osoczu bywa u różnych osób odmienne.
2.5. Powiązania endotoksemii z innymi szlakami
Endotoksemia metaboliczna styka się z czterema szlakami opisywanymi zwykle osobno. Pierwszym jest szlak czynnika transkrypcyjnego NF-κB, wspólny punkt zbiegu sygnału z receptora Toll-podobnego 4 oraz z receptorów cytokin zapalnych [1]. Drugim jest szlak sygnału insuliny. U dwudziestu zdrowych osób po jednorazowym podaniu endotoksyny wskaźnik insulinowrażliwości spadł o 35% [16]. W tkance tłuszczowej podskórnej obniżyła się ilość substratu receptora insulinowego 1, a wzrosła ilość białek hamujących przekazywanie sygnału cytokin [16]. To samo ogniwo działa przewlekle: myszy z endotoksemią utrzymywaną przez cztery tygodnie miały wyższą glikemię i insulinemię na czczo oraz insulinooporność wątroby [2].
Trzecim szlakiem jest sygnał leptyny w podwzgórzu, a powiązanie to pozostaje najmniej pewne z opisywanych tutaj. Dieta wysokotłuszczowa wywołuje u zwierząt zapalenie podwzgórza, które osłabia odpowiedź na leptynę i na insulinę. Udział samego receptora Toll-podobnego 4 w tym zjawisku bywa jednak podważany. W hodowli neuronów podwzgórza myszy kwas palmitynowy zwiększał ekspresję interleukiny 6 i czynnika martwicy nowotworów niezależnie od tego receptora [23]. Mechanizmem pośredniczącym była synteza ceramidów [23]. Czwartym szlakiem jest oś jelita–mózg, w której sygnały z jelita wpływają na wydzielanie hormonów sytości oraz na gospodarkę energetyczną [19]. Dwa ostatnie powiązania opierają się na danych zwierzęcych i na hodowlach komórkowych, więc ich przeniesienie na człowieka pozostaje otwarte.
3. Fizjologia a patologia
3.1. Rola LPS w warunkach prawidłowych
Stała obecność LPS w świetle jelita nie jest stanem awaryjnym, lecz warunkiem, w którym nabłonek jelita rozwija się od pierwszych godzin po urodzeniu. Komórki nabłonka jelita myszy mają kompleks TLR4 z MD-2 już w okresie płodowym, ale odpowiadają na endotoksynę uwolnieniem chemokin wyłącznie przed urodzeniem [24]. Po urodzeniu drogami natury komórki te przechodzą krótkie pobudzenie, a następnie tracą wrażliwość na LPS przez obniżenie ilości kinazy związanej z receptorem interleukiny 1 [24]. U myszy urodzonych przez cięcie cesarskie oraz u myszy bez czynnego receptora Toll-podobnego 4 przestawienia tego nie odnotowano [24]. Bodźcem wyzwalającym jest zatem sama endotoksyna [24].
Dwie dalsze funkcje procesu dotyczą organizmu dojrzałego. Pierwszą jest utrzymywanie nieswoistej odpowiedzi immunologicznej w stanie gotowości. Receptor Toll-podobny 4 pracuje w zakresie pikomolowym, więc rozpoznaje bakterie Gram-ujemne w tkance, zanim dojdzie do ich namnożenia [1]. Drugą jest ciągła praca mechanizmów usuwających. Alkaliczna fosfataza jelitowa odbiera lipidowi A grupy fosforanowe, lipoproteiny wiążą cząsteczki, które przeszły barierę, a makrofagi wątroby wychwytują je z krwi wrotnej [9, 10, 15]. Fizjologicznym stanem jest więc niewielkie, stale obecne stężenie LPS przy sprawnych mechanizmach usuwania, a nie jego brak.
3.2. Skutki nadmiernego przenikania LPS
Nadmierne natężenie przenikania LPS daje obraz zapalenia niskiego stopnia, czyli podniesionego tła cytokinowego bez gorączki i bez ogniska zakażenia. U myszy z endotoksemią utrzymywaną przez cztery tygodnie rosły masa ciała, masa wątroby i masa tkanki tłuszczowej [2]. Zwiększała się także liczba makrofagów w tkance tłuszczowej oraz zawartość triglicerydów w wątrobie [2]. Skala tych zmian odpowiadała skali zmian u zwierząt karmionych dietą wysokotłuszczową [2]. Kierunek zależności potwierdziło doświadczenie u ludzi. Po jednorazowym podaniu endotoksyny insulinowrażliwość spadła o 35%, bez zmiany czynności komórek beta trzustki [16]. W tkance tłuszczowej pojawiły się przy tym cytokiny i chemokiny wiązane z napływem leukocytów [16].
U człowieka następstwa opisano dotąd głównie jako zależności statystyczne, a nie jako ciąg zdarzeń. Stężenie LPS i stężenie białka wiążącego lipopolisacharyd były wyższe u osób ze stłuszczeniem wątroby niż u osób zdrowych [20]. Oba wskaźniki wiązały się z wielkością otyłości, ciśnieniem tętniczym oraz wskaźnikami czynności wątroby [20]. Skala tych stężeń pozostaje jednak niewielka w porównaniu ze stanami ostrymi. Endotoksemia metaboliczna oznacza kilkukrotny przyrost wartości wyjściowej, utrzymujący się tygodniami [2]. Sepsa jest natomiast zagrażającą życiu dysfunkcją narządów, ze śmiertelnością szpitalną powyżej 10% [4]. Nadmierne natężenie procesu przekłada się więc na ryzyko chorób przemiany materii, nie na obraz ostrego zakażenia.
3.3. Skutki osłabionego przenikania LPS
Zbyt słabe pobudzenie receptora Toll-podobnego 4 przez LPS z mikrobioty ma następstwa widoczne przede wszystkim w okresie wczesnego rozwoju. W badaniu 222 niemowląt z Finlandii, Estonii i Rosji skład mikrobioty różnił się między krajami [7]. U dzieci fińskich i estońskich przewagę miały bakterie z rodzaju Bacteroides, a u dzieci rosyjskich pałeczka okrężnicy [7]. LPS tych dwóch grup bakterii działa odmiennie. Cząsteczka z Bacteroides hamowała w warunkach doświadczalnych sygnalizację odporności wrodzonej oraz rozwój tolerancji na endotoksynę [7]. U myszy z predyspozycją do cukrzycy nie zmniejszała też częstości choroby, w odróżnieniu od LPS pałeczki okrężnicy [7]. Autorzy powiązali z tym wyższą częstość chorób autoimmunologicznych w populacjach o wczesnej przewadze mikrobioty wyciszającej odpowiedź [7].
Drugim następstwem niedostatecznego pobudzenia jest brak przestawienia nabłonka jelita po urodzeniu. Opisano je u myszy pozbawionych czynnego receptora Toll-podobnego 4 oraz u myszy urodzonych bez kontaktu z mikrobiotą drogi rodnej [24]. Trzecie następstwo dotyczy nie natężenia dopływu, lecz nadmiaru hamowania. Głęboka tolerancja komórek mieloidalnych obniża ich zdolność do odpowiedzi na kolejne bodźce zapalne [22]. Taki stan opisano u chorych z sepsą jako element wtórnego niedoboru odporności [22]. Dane te pochodzą z modeli zwierzęcych oraz z obserwacji u niemowląt i u chorych w stanie ciężkim. Odnoszą się więc do skrajnych wartości natężenia, a nie do zmienności spotykanej u osób zdrowych.
3.4. Udział endotoksemii metabolicznej w chorobach
Udział endotoksemii metabolicznej opisano w czterech grupach chorób, a siła dowodów w każdej z nich jest inna. Najlepiej udokumentowany jest udział w otyłości i w zespole metabolicznym. Zmiany składu mikrobioty wiążą się w tej grupie ze zwiększoną przepuszczalnością jelita, endotoksemią metaboliczną i przewlekłym zapaleniem niskiego stopnia [19]. Mechanizm łączący te trzy elementy z opornością na insulinę opisano u zwierząt oraz w badaniach obserwacyjnych u ludzi [2, 19]. Dane doświadczalne u ludzi ograniczają się do krótkich obciążeń endotoksyną, które odtwarzają spadek insulinowrażliwości, ale nie odtwarzają stanu przewlekłego [16].
Drugą grupą jest stłuszczeniowa choroba wątroby związana z zaburzeniami metabolicznymi. Stężenia LPS i białka wiążącego lipopolisacharyd były u chorych wyższe niż u osób zdrowych, a stężenie LPS korelowało z aktywnością aminotransferaz [20]. Wątroba jest w tym mechanizmie narządem pierwszego kontaktu, bo krew z jelita dopływa do niej żyłą wrotną, a jej makrofagi wychwytują endotoksynę [9]. Trzecią grupą są choroby sercowo-naczyniowe. Obserwacją objęto 516 osób w wieku 50–79 lat [21]. Stężenie endotoksyny powyżej 50 pg/ml, czyli powyżej dziewięćdziesiątego centyla, wiązało się z trzykrotnie wyższym ryzykiem nowych zmian miażdżycowych w tętnicach szyjnych w ciągu pięciu lat [21]. Przegląd systematyczny badań u ludzi z 2026 roku uznał wskaźniki uszkodzenia bariery jelitowej i endotoksemii za jedno z ogniw łączących zespół metaboliczny z ryzykiem sercowo-naczyniowym [25]. Autorzy zaznaczyli przy tym, że dostępne dane pozostają w większości obserwacyjne [25].
Czwartą grupą są zaburzenia nastroju i funkcji poznawczych, a podstawą wnioskowania jest tu doświadczenie kontrolowane u ludzi. W badaniu z randomizacją i układem naprzemiennym u dwudziestu zdrowych mężczyzn podano jednorazowo endotoksynę [26]. Wzrosły stężenia czynnika martwicy nowotworów, interleukiny 6 i kortyzolu, a lęk oraz obniżenie nastroju nasiliły się przejściowo [26]. Wielkość efektu wyniosła 0,55 dla lęku i 0,66 dla nastroju [26]. Pogorszyła się także pamięć słowna i niesłowna, a nasilenie zmian korelowało ze stężeniem cytokin [26]. Wynik pokazuje, że pobudzenie odporności wrodzonej wpływa na nastrój, ale dotyczy pojedynczego, krótkiego obciążenia u osób zdrowych, nie przewlekłej endotoksemii metabolicznej ani rozpoznanej depresji.
3.5. Modyfikacja behawioralna i dietetyczna
Wyniki badań nad wpływem zachowania i diety na natężenie endotoksemii metabolicznej rozkładają się na dwie grupy. Pierwszą są obciążenia pojedynczym posiłkiem, a drugą interwencje wielotygodniowe. W badaniu z randomizacją i układem naprzemiennym trzydzieści osób z dwóch grup wiekowych spożywało śniadanie wysokotłuszczowe albo niskotłuszczowe [27]. Stężenie endotoksyny w osoczu nie wzrosło istotnie po żadnym z tych posiłków, a osoby w wieku 60–75 lat nie różniły się odpowiedzią od osób w wieku 20–25 lat [27]. Zmiany stężenia białka wiążącego lipopolisacharyd zależały natomiast od rodzaju posiłku i wieku badanych [27]. Wynik ten stoi w sprzeczności z obserwacją wzrostu stężenia endotoksyny po posiłku wysokotłuszczowym u zdrowych mężczyzn [3]. Różnica między pracami dotyczy zarówno składu posiłku, jak i metody oznaczenia. Odpowiedź poposiłkowa nie jest więc zjawiskiem powtarzalnym w każdej populacji i przy każdym protokole.
Interwencje dłuższe dały wyniki w obie strony. W badaniu z randomizacją u 120 osób z podwyższonym ryzykiem raka jelita grubego stosowano przez sześć miesięcy dietę śródziemnomorską albo dietę opartą na zaleceniach zdrowego żywienia [28]. Obie obniżyły stężenie bakteryjnych kwasów tłuszczowych w surowicy, ale nie zmieniły stężenia białka wiążącego lipopolisacharyd [28]. W innym badaniu z randomizacją u 68 kobiet z zaburzoną czynnością bariery jelitowej dieta śródziemnomorska obniżyła stężenie tego białka w osoczu oraz zonuliny w kale [29]. Efekt utrzymywał się w trzecim i dwunastym miesiącu, a pośredniczył w nim spadek stężenia wtórnych kwasów żółciowych w kale [29]. W badaniu naprzemiennym trzydzieści osób z ryzykiem kardiometabolicznym spożywało przez dwa miesiące produkty zbożowe wzbogacone w polifenole, błonnik, skrobię wolno trawioną i kwasy omega-3 [30]. Interwencja obniżyła stężenie LPS na czczo oraz stężenie kalprotektyny w kale, bez zmiany wskaźników zapalenia ogólnoustrojowego [30].
Najmocniejszą przesłankę dla drogi przez mikrobiotę daje metaanaliza. Przegląd systematyczny objął 29 badań u ludzi i 32 badania na zwierzętach [31]. Interwencje prebiotyczne obniżały u ludzi stężenie LPS w osoczu ze standaryzowaną różnicą średnich −1,20 i przedziałem ufności od −1,89 do −0,51, przy dużej niejednorodności wyników [31]. Odrębnym czynnikiem behawioralnym jest wysiłek, a kierunek jego wpływu zależy od warunków. Bieg w upale nasilał uszkodzenie nabłonka jelita i osłabiał usuwanie endotoksyny [14]. Ten sam wysiłek w warunkach umiarkowanych podnosił miano przeciwciał przeciwendotoksynowych [14]. Wspólnym wnioskiem z tych prac jest zależność wyniku od przyjętego wskaźnika. Stężenie LPS, stężenie białka wiążącego lipopolisacharyd i zonulina zmieniają się w badaniach niezależnie od siebie.
3.6. Wsparcie suplementacyjne
Substancje badane w kontekście endotoksemii metabolicznej działają na dwa ogniwa procesu: na szczelność bariery jelitowej oraz na aktywność enzymu odbierającego lipidowi A grupy fosforanowe. Zestawienie obejmuje wyłącznie te substancje, dla których punktem końcowym badania było stężenie LPS, wskaźnik endotoksemii albo przepuszczalność jelita, a nie sam objaw kliniczny. Kolumna kierunku odnosi się do natężenia przenikania LPS i do jego stężenia we krwi.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Kwas masłowy | u myszy karmionych dietą typu zachodniego dodatek maślanu sodu przywracał ekspresję defensyn komórek Panetha i genów połączeń ścisłych, poprawiał szczelność jelita i zmniejszał endotoksemię [18] | ↓ | C |
| Kurkuma | kurkumina podawana doustnie myszom z dietą typu zachodniego obniżała stężenie LPS w osoczu z 3,32 do 1,51 EU/ml, przywracała aktywność alkalicznej fosfatazy jelitowej oraz ekspresję ZO-1 i klaudyny 1 [32] | ↓ | C |
| Berberyna | u myszy karmionych dietą wysokotłuszczową obniżała stężenie LPS we krwi i w płynie stawowym, jednocześnie zmniejszając różnorodność mikrobioty jelitowej [33] | ↓ | C |
| Cynk | w modelach zwierzęcych choroby alkoholowej wątroby dodatek cynku poprawiał ekspresję białek połączeń ścisłych i zapobiegał endotoksemii [13] | ↓ | C |
| L-glutamina | w badaniu z randomizacją u 40 chorych z ostrym zapaleniem trzustki glutamina dojelitowa obniżała przepuszczalność jelitową mierzoną stężeniem glikolu polietylenowego w surowicy, bez pomiaru stężenia LPS [34] | ↓ przepuszczalność jelita (bez pomiaru LPS) | B |
Rozkład siły dowodu w tym zestawieniu jest jednostronny. Cztery z pięciu pozycji opierają się na modelach zwierzęcych, w których stężenie LPS mierzono w osoczu zwierząt karmionych dietą wywołującą otyłość. Jedyna pozycja z badaniem u ludzi dotyczy przepuszczalności jelita w stanie ostrym, nie przewlekłej endotoksemii [34]. Danych o wielkości efektu u osób zdrowych nie ma dla żadnej z tych substancji. Jedyny wynik na poziomie metaanalizy u ludzi dotyczy interwencji prebiotycznych, czyli drogi przez mikrobiotę, a nie pojedynczego składnika [31]. Kierunki podane w tabeli opisują zatem hipotezy przetestowane u zwierząt, a nie wielkości potwierdzone w badaniach klinicznych.
4. Na co warto zwrócić uwagę
Rozbieżności między badaniami nad endotoksemią metaboliczną zaczynają się od metody pomiaru. Stężenie LPS oznacza się najczęściej testem z lizatem amebocytów skrzypłocza, który reaguje na endotoksynę, ale nie tylko na nią. U pięćdziesięciu chorych leczonych hemodializą wynik dodatni uzyskano u połowy badanych [35]. Oznaczenie powtórzono z buforem, który wyłącza reakcję na β-glukan, składnik ścian grzybów. Wszystkie wykryte wcześniej sygnały wtedy zanikły i żaden chory nie miał endotoksemii [35]. Sygnały te nie korelowały przy tym ze stężeniem interleukiny 6 ani czynnika martwicy nowotworów [35]. Wynik uzyskany bez kontroli tego zakłócenia może więc opisywać co innego niż endotoksynę, a porównywanie wartości bezwzględnych między pracami traci wtedy sens.
Z tego powodu w badaniach używa się wskaźników zastępczych, z których każdy mierzy coś innego. Białko wiążące lipopolisacharyd odzwierciedla ekspozycję na endotoksynę w dłuższym czasie. Wątroba wytwarza je jako białko ostrej fazy, więc jego stężenie rośnie także wtedy, gdy zapalenie ma inne źródło [20]. Rozpuszczalne CD14 zachowuje się dwukierunkowo, bo przy małych stężeniach wzmacnia sygnał, a przy dużych go buforuje [17]. Ten sam wynik znaczy więc coś innego u osoby bez otyłości i u osoby z otyłością olbrzymią [17]. Miano przeciwciał przeciw rdzeniowi endotoksyny spada wtedy, gdy przeciwciała zostają zużyte na wiązanie napływającej cząsteczki. Jego obniżenie bywa więc oznaką większej, a nie mniejszej ekspozycji [14]. Trzy wskaźniki zmieniają się w badaniach niezależnie od siebie, a żaden nie ma progu odcięcia o ustalonej trafności diagnostycznej.
Dwa przekonania powtarzane w tekstach popularnych rozstrzygają się wprost. Pierwsze mówi, że „nieszczelne jelito” jest przyczyną większości chorób przewlekłych. Przegląd poświęcony pomiarowi przepuszczalności jelita rozdziela w tej sprawie dwie rzeczy. Choroby zapalne i owrzodzenia jelita rzeczywiście zwiększają przepuszczalność [5]. Żadnej choroby nie udało się jednak wyleczyć samym przywróceniem czynności bariery, a krążące w obiegu publicznym informacje o zdrowym albo nieszczelnym jelicie wymagają potwierdzenia [5]. Drugie przekonanie mówi, że obecność LPS we krwi oznacza zakażenie. Endotoksyna krąży we krwi każdej osoby zdrowej, a jej stężenie zmienia się w rytmie posiłków [3]. Rozpoznanie sepsy opiera się natomiast na dysfunkcji narządów towarzyszącej zakażeniu, nie na wykryciu endotoksyny w osoczu [4].
Trzy ograniczenia dowodowe wyznaczają granicę tego, co o procesie wiadomo. Pierwsze dotyczy gatunku. Opis endotoksemii metabolicznej jako stanu wywołującego przyrost masy ciała i insulinooporność pochodzi z modelu mysiego z czterotygodniową ekspozycją na LPS [2]. Drugie dotyczy czasu. U ludzi odtworzono spadek insulinowrażliwości po jednorazowym obciążeniu endotoksyną [16]. Stanu przewlekłego o naturalnym przebiegu nie badano w układzie doświadczalnym, a dane pochodzą z porównań przekrojowych [20]. Trzecie dotyczy niejednorodności. Metaanaliza interwencji prebiotycznych dała obniżenie stężenia LPS u ludzi przy niejednorodności wyników sięgającej 87% oraz przy dużych różnicach w rodzaju i czasie trwania interwencji [31]. Endotoksemia metaboliczna pozostaje więc dobrze opisanym mechanizmem o niepewnej wielkości udziału w chorobach człowieka.

