

1. Profil substancji
1.1. Definicja i klasyfikacja
Wydzielnicza IgA (ang. secretory IgA, SIgA) to postać immunoglobuliny A obecna w wydzielinach błon śluzowych [1, 2]. Cząsteczkę tworzy para cząsteczek IgA spięta łańcuchem J, a do tego dimeru dołączony jest składnik wydzielniczy, czyli zewnątrzkomórkowy fragment nabłonkowego receptora transportującego [1, 2]. Należy do klasy IgA, a w obrębie tej klasy do postaci polimerycznych. Spośród pięciu klas immunoglobulin polimery tworzą tylko IgA i IgM [4]. Te dwie klasy są też jedynymi przenoszonymi przez nabłonek do światła przewodów i jam ciała [3, 4].
Pojęcie bywa używane wymiennie z IgA w ogóle, a różnice między postaciami tej klasy są istotne czynnościowo. IgA w osoczu jest głównie monomerem bez składnika wydzielniczego i wiąże receptory komórek żernych [1]. Monomer krążący, nieobciążony antygenem, raczej wycisza odpowiedź zapalną [2]. Kryterium różnicującym jest skład cząsteczki i miejsce działania. SIgA jest dimerem ze składnikiem wydzielniczym i pracuje w śluzie, a IgA surowicza monomerem pracującym we krwi [1, 3]. Od wydzielniczej IgM postać ta różni się liczbą podjednostek, bo IgM jest pentamerem [4]. Obie trafiają jednak do nabłonka tą samą drogą, przez receptor polimerycznych immunoglobulin [4]. Od pozostałych klas przeciwciał odróżnia ją sposób działania: wiąże antygen w śluzie i osłania powierzchnię nabłonka bez wywołania zapalenia [2, 4].
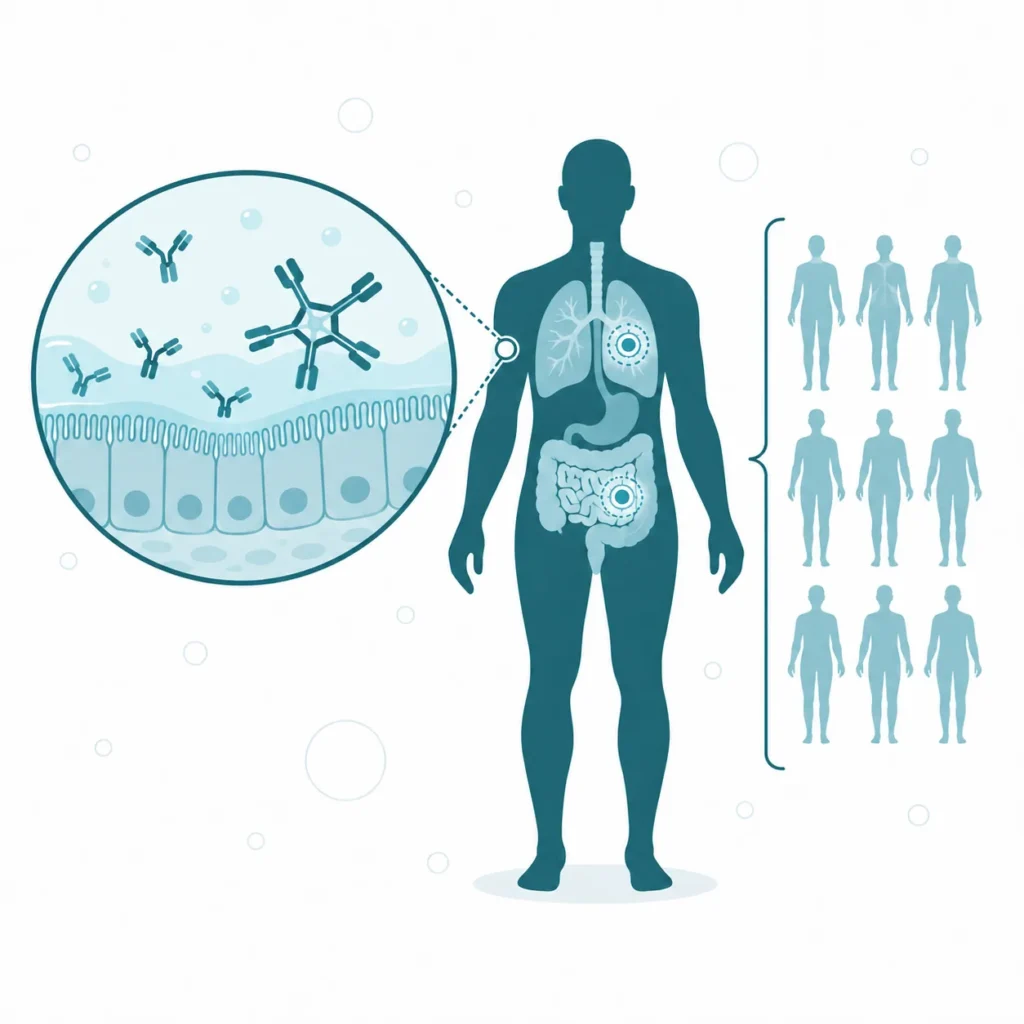
Zakres pojęcia obejmuje dimery, które stanowią większość puli, oraz wyższe polimery IgA opłaszczone składnikiem wydzielniczym [1, 4]. Postacie te występują w ślinie, łzach, wydzielinie dróg oddechowych, treści jelitowej, drogach moczowo-płciowych i w mleku kobiecym [1, 4]. Nie obejmuje monomeru osoczowego ani fragmentów IgA powstałych po rozkładzie przez proteazy bakteryjne.
Odrębne hasło uzasadnia skala wytwarzania i osobna droga działania. Conley i Delacroix oszacowali, że człowiek wytwarza dziennie więcej IgA niż IgG i IgM razem [3]. Około jednej trzeciej tej puli trafia wprost do krwi i nie dociera do błon śluzowych [3]. Autorzy ci wskazali też, że błony śluzowe nie są źródłem IgA surowiczej ani miejscem jej przeznaczenia [3]. Obie pule tworzą więc dwa powiązane, ale osobne układy [3]. Wytwarzanie IgA przewyższa produkcję pozostałych klas przeciwciał łącznie [1].
1.2. Budowa i właściwości
Wydzielnicza IgA działa w środowisku, w którym pracują proteazy bakteryjne i enzymy trawienne. Jej budowa odpowiada na te warunki trzema cechami: polimeryzacją, zróżnicowaniem podklas i osłoną ze składnika wydzielniczego. Każda z nich ma następstwo czynnościowe.
Polimeryzacja zwiększa liczbę miejsc wiązania antygenu. Dimer powstaje w komórce plazmatycznej przez połączenie dwóch cząsteczek IgA łańcuchem J, małym białkiem spinającym końce łańcuchów ciężkich [1, 5]. Dimer ma cztery miejsca wiązania zamiast dwóch, a dzięki temu osiąga wysoką awidność wobec antygenów wiązanych z małym powinowactwem [5]. Dla przeciwciała, które ma zlepiać bakterie i cząstki wirusowe w śluzie, ta właściwość liczy się bardziej niż powinowactwo pojedynczego miejsca wiążącego.
Podklasy IgA1 i IgA2 różnią się regionem zawiasowym, czyli odcinkiem łączącym fragmenty wiążące antygen z fragmentem stałym. IgA1 ma zawias długi i obficie obsadzony łańcuchami cukrowymi typu O [2]. Zawias IgA2 jest krótszy i oporny na proteazy bakteryjne liczne na powierzchniach śluzówkowych [2]. W dalszym odcinku jelita przeważa zatem IgA2 [6]. Sam zawias IgA1 nie jest bezbronny: wysoka zawartość proliny i obecność bocznych oligosacharydów utrudniają jego trawienie przez typowe proteazy [7]. Przewagę tę znoszą wyspecjalizowane proteazy IgA1, wytwarzane przez niespokrewnione taksonomicznie bakterie, zarówno komensalne, jak i chorobotwórcze. Enzymy te przecinają zawias i rozdzielają fragment wiążący antygen od fragmentu stałego, pozostawiając oba odcinki nienaruszone [7].
Składnik wydzielniczy pełni dwie funkcje wykraczające poza transport. Chroni gotową cząsteczkę przed rozkładem proteolitycznym w świetle przewodu pokarmowego i dróg oddechowych oraz sam wykazuje właściwości przeciwbakteryjne, niezależne od swoistości przeciwciała [4, 8]. Dzięki tej osłonie cząsteczka zachowuje sprawność wiązania antygenu w świetle jelita, gdzie przeciwciało bez niej jest bardziej podatne na proteolizę [8]. Przyłączony składnik wydzielniczy dodaje przy tym aktywność przeciwbakteryjną niezależną od rozpoznania antygenu [4, 8].
1.3. Rys historyczny
Wydzielnicza IgA została opisana jako odrębny układ odporności w pracy z 1965 roku [9]. Wcześniej przeciwciała obecne w ślinie i w mleku wiązano z przenikaniem białek z krwi. Hipotezę tę sprawdzili Tomasi, Tan, Solomon i Prendergast, porównując przeciwciała wydzielin z przeciwciałami surowicy [9]. Ustalili, że immunoglobulina A śliny i mleka występuje w nich głównie jako polimer o współczynniku sedymentacji 11S, odmienny immunologicznie od polimerów surowicy [9]. Metodą immunofluorescencji i autoradiografii wykazali też jej miejscowe powstawanie w gruczole śliniankowym [9]. Rozstrzygające było doświadczenie z izotopem: podana dożylnie IgA 7S znakowana jodem nie przechodziła do śliny [9]. Autorzy uznali na tej podstawie, że wydzieliny zewnętrzne mają własny układ odpornościowy, odrębny od układu odpowiadającego za przeciwciała krążące [9].
Kolejne rozstrzygnięcie dotyczyło mechanizmu przenoszenia przeciwciała przez nabłonek. Receptor odpowiedzialny za wychwyt i transport IgA oraz IgM przez komórkę nabłonkową sklonowali i zsekwencjonowali Mostov, Friedlander i Blobel [10]. Wykazali przy tym, że jego część zewnątrzkomórkowa składa się z pięciu domen podobnych do regionów zmiennych immunoglobulin [10]. Myszy pozbawione tego receptora dowiodły później, że jest on jedyną drogą wyprowadzania IgA i IgM przez nabłonek [4].
Trzecie rozstrzygnięcie dotyczyło skali. Conley i Delacroix podsumowali w 1987 roku szacunki wytwarzania IgA w różnych miejscach ciała [3]. Z tych szacunków wyszła proporcja, która zmieniła obraz klasy: znaczna część wytworzonej IgA nie trafia na błony śluzowe, lecz do krwi [3]. Opis klasy przeciwciał przeszedł więc od „przeciwciała wydzielin” do dwóch powiązanych układów o różnych funkcjach i różnym miejscu działania.
1.4. Synteza i źródła
Wydzielnicza IgA powstaje poza krwią, w tkankach leżących bezpośrednio pod nabłonkiem. Najwięcej wytwarzają jej komórki plazmatyczne blaszki właściwej jelita [11]. Według przeglądu poświęconego roli tego przeciwciała w nieswoistych zapaleniach jelit około 80% komórek wydzielających przeciwciała znajduje się w jelicie i wytwarza dziennie gramowe ilości IgA [11]. Drogę do tego miejsca wyznacza rozwój limfocytu B w tkance limfatycznej związanej z jelitami [4]. Pobudzenie zachodzi w kępkach Peyera, w pojedynczych grudkach limfatycznych i w węzłach krezkowych, a dojrzewanie do komórki plazmatycznej dopiero po powrocie do blaszki właściwej [4].
Przełączanie klas na IgA to trwała zmiana wytwarzanego izotypu przez rearanżację genu łańcucha ciężkiego. U limfocytów B przebiega ono dwiema drogami, zależną od limfocytów T i niezależną od nich [12]. Obie uruchamiają sygnały pochodzące z rozpoznania drobnoustrojów na granicy nabłonka, co wiąże wybór izotypu z obecnością mikrobiomu [12].
Trzy sygnały są w tym procesie najlepiej udokumentowane. Pierwszym jest transformujący czynnik wzrostu beta (TGF-β), cytokina kierująca przełączaniem na IgA. U myszy, u których usunięto jego receptor typu II wybiórczo w limfocytach B, wystąpiła hiperplazja tych komórek w kępkach Peyera [13]. Stężenie immunoglobulin w surowicy było u nich podwyższone, a IgA brakowało niemal całkowicie [13]. Drugim sygnałem jest APRIL, czyli ligand indukujący proliferację, wydzielany przez komórki nabłonka jelita. W badaniach na ludzkich komórkach nabłonkowych APRIL uruchamiał przełączanie na podklasę IgA2 bez udziału pomocniczych limfocytów T [6]. Wydzielanie tej cytokiny następowało po rozpoznaniu bakterii receptorami Toll-podobnymi [6]. Trzecim jest kwas retinowy, pochodna witaminy A wytwarzana przez komórki dendrytyczne tkanki limfatycznej jelita. W doświadczeniach na myszach sam kwas retinowy nadawał limfocytom B tropizm jelitowy, lecz nie wywoływał wydzielania IgA [14]. W połączeniu z interleukiną 6 albo interleukiną 5 z tych samych komórek dendrytycznych pobudzał je natomiast silnie [14]. Myszy pozbawione witaminy A w diecie nie miały komórek wydzielających IgA w jelicie cienkim [14]. Dane dla człowieka pochodzą tu z układów komórkowych i z obserwacji klinicznych, a nie z doświadczeń z niedoborem witaminy A u ludzi.
Poza jelitem komórki wydzielające IgA zasilają drogi oddechowe, gruczoły łzowe i śliniankowe oraz gruczoł sutkowy [4]. Limfocyty trafiające do dróg oddechowych pochodzą jednak z tkanki limfatycznej nosogardła i używają innych receptorów powrotu niż limfocyty jelitowe [4]. Odpowiedź wywołana w jednym miejscu nie przenosi się więc automatycznie na wszystkie błony śluzowe.
1.5. Transport przez nabłonek
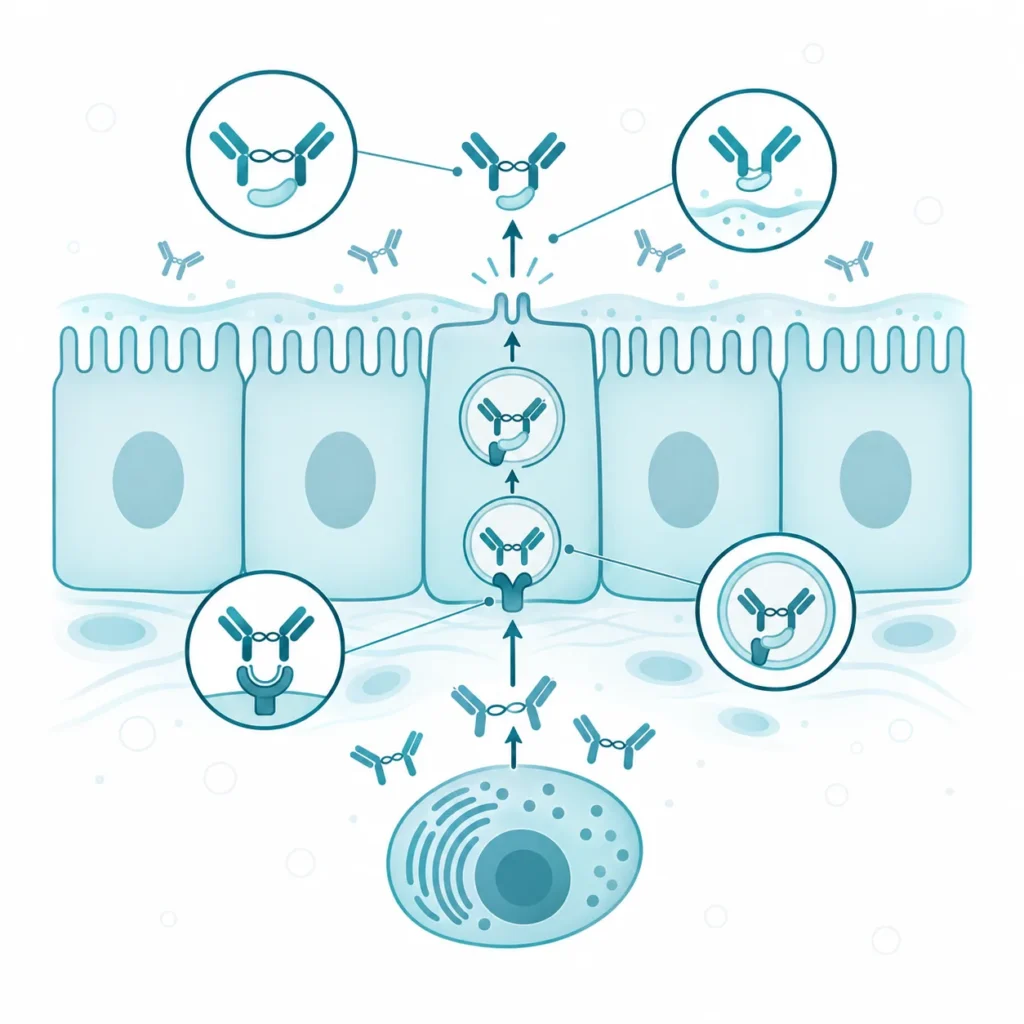
Wydzielnicza IgA powstaje pod nabłonkiem, a działa po jego drugiej stronie, więc musi przejść przez komórkę nabłonkową. Przenosi ją receptor polimerycznych immunoglobulin (pIgR), białko wbudowane w błonę podstawno-boczną komórek nabłonka gruczołów i błon śluzowych [4, 15].
Przebieg transportu obejmuje cztery kroki. Dimer IgA z łańcuchem J wiąże się z receptorem na powierzchni podstawno-bocznej, a kompleks jest wciągany do pęcherzyka endocytarnego [4, 8]. Pęcherzyk przechodzi przez cytoplazmę na stronę szczytową, gdzie zewnątrzkomórkowa część receptora zostaje odcięta i wraz z przeciwciałem wyrzucona do światła [4, 8]. Odcięty fragment receptora jest właśnie składnikiem wydzielniczym [8]. Pozostaje przyłączony do dimeru i tworzy z nim gotową cząsteczkę SIgA, natomiast część puli uwalnia się w postaci wolnej [8]. Receptor ma więc dwie funkcje naraz, przenosi przeciwciało i dostarcza mu osłony [15].
Sama droga przez komórkę nie jest tylko przeprowadzką. Przeciwciało spotyka w pęcherzykach antygeny i cząstki wirusowe wnikające do nabłonka od strony światła i może je zobojętnić jeszcze wewnątrz komórki [8]. Transport wyznacza przy tym ilość przeciwciała dostępnego w wydzielinie. Ekspresja receptora podlega regulacji przez sygnały gospodarza i przez składniki drobnoustrojów [15]. Jej zaburzenie zmienia stężenie SIgA na powierzchni nabłonka niezależnie od tego, ile przeciwciała wytworzyły komórki plazmatyczne [15].
2. Mechanizm działania i funkcje
2.1. Receptory i punkty uchwytu
Wydzielnicza IgA ma dwa rodzaje punktów uchwytu. Fragmenty wiążące antygen rozpoznają białka i cukry powierzchniowe drobnoustrojów, a fragment stały i przyłączony składnik wydzielniczy są rozpoznawane przez receptory komórek gospodarza. Pierwszy rodzaj decyduje o swoistości, drugi o losie związanego kompleksu.
Receptorem efektorowym dla IgA na komórkach żernych jest FcαRI, oznaczany też jako CD89 [1]. Jego działanie zależy od postaci liganda, a nie tylko od samego związania. W badaniach na liniach komórkowych i myszach z wprowadzonym genem ludzkiego receptora pobudzenie FcαRI monomeryczną IgA surowiczą hamowało odpowiedź receptorów dla IgG i IgE [16]. Trwałe skupienie receptora przez ligandy wielowartościowe prowadziło natomiast do aktywacji komórki [16]. Oba przebiegi wymagały tego samego motywu sygnałowego łańcucha FcRγ [16]. Receptor ten jest więc przełącznikiem między rolą przeciwzapalną a prozapalną, a kierunek wyznacza stan skupienia liganda.
Drugim punktem uchwytu są receptory komórek M, wyspecjalizowanych komórek nabłonka pokrywającego kępki Peyera. Przez nie kompleksy SIgA z antygenem wracają ze światła jelita do tkanki limfatycznej. W badaniu z udziałem chorych na chorobę Crohna transport kompleksów SIgA był większy u osób z mutacją genu NOD2 niż u chorych bez tej mutacji i u osób zdrowych [17]. Na ludzkich i mysich komórkach M autorzy wykazali, że białko NOD2 obniża ekspresję dwóch receptorów tego transportu, Dectin-1 i Siglec-5 [17]. Brak tego białka zwiększa więc przechodzenie kompleksów do tkanki limfatycznej [17].
Trzecim punktem uchwytu jest sam receptor polimerycznych immunoglobulin [4, 15]. Wiąże on dimer po stronie podstawno-bocznej nabłonka i odpowiada za jego wyprowadzenie do wydzieliny [4, 15]. Rozpoznawanym elementem jest tu polimeryczna postać cząsteczki z łańcuchem J, a monomer osoczowy tej drogi nie używa [4, 5].
2.2. Kaskada sygnałowa
Wydzielnicza IgA działa dwiema drogami o różnym mechanizmie. W śluzie wiąże antygen i nie uruchamia żadnej kaskady wewnątrzkomórkowej [4]. Sam kompleks przeciwciało-antygen wystarcza tam do zatrzymania drobnoustroju przed nabłonkiem [4]. W tkance i we krwi IgA spotyka komórki żerne i przekazuje sygnał przez receptor FcαRI [1, 16].
Przebieg tego sygnału zależy od liczby zajętych receptorów. Stanem wyjściowym jest receptor FcαRI w błonie komórki żernej, połączony z łańcuchem FcRγ zawierającym motyw aktywujący oparty na tyrozynie. Bodźcem pierwszego typu jest pojedyncza cząsteczka IgA bez skupienia receptorów. W badaniach na liniach komórkowych takie pobudzenie przyciągało do receptora fosfatazę tyrozynową SHP-1 [16]. Upośledzało przez to fosforylację kinazy Syk oraz białek LAT i ERK, uruchamianą przez receptor dla IgE [16]. Stanem końcowym jest obniżona wrażliwość komórki na inne bodźce pobudzające, a w rezultacie ograniczenie odpowiedzi zapalnej [16].
Bodźcem drugiego typu jest ligand wielowartościowy, czyli kompleks z antygenem, który skupia wiele receptorów naraz. Wtedy do receptora przyciągana jest duża ilość kinazy Syk, a wiązanie fosfatazy SHP-1 nie zachodzi [16]. Stanem końcowym jest aktywacja komórki żernej i fagocytoza opłaszczonego drobnoustroju, a konsekwencją jego usunięcie z tkanki [1, 16]. Oba przebiegi wymagają tego samego motywu sygnałowego [16]. O kierunku odpowiedzi nie decyduje więc inny receptor, lecz stan skupienia liganda [16].
Następstwo tego podwójnego działania widać w doświadczeniu z blokadą receptora. U myszy z wprowadzonym genem ludzkiego FcαRI podanie fragmentu Fab przeciwciała przeciw temu receptorowi tłumiło objawy astmy alergicznej [16]. Dane u ludzi dotyczą na tym etapie komórek i linii komórkowych, a nie leczenia chorych.
2.3. Funkcje
2.3.1. Wykluczanie immunologiczne
Wykluczanie immunologiczne to zatrzymywanie drobnoustrojów i antygenów w warstwie śluzu, zanim zetkną się z nabłonkiem [4]. Jest ono zarazem podstawową funkcją wydzielniczej IgA [4]. Termin ten wprowadzono właśnie dla osłaniania powierzchni wewnętrznych ciała przeciwciałami bez wywołania zapalenia [4]. Mechanizm opiera się na wielowartościowości: dimer wiąże kilka cząsteczek antygenu i zlepia bakterie oraz cząstki wirusowe w większe skupiska [5]. Skupiska te nie docierają do receptorów komórek nabłonka i w efekcie są usuwane razem ze śluzem i treścią jelitową [4].
Funkcja ta nie polega na niszczeniu wszystkiego, co napotka. W przeglądzie poświęconym fizjologicznym i patologicznym rolom IgA opisano ją jako wybiórczą [2]. Wydzielnicza IgA usuwa drobnoustroje o potencjale chorobotwórczym, a zasiedlanie błony śluzowej przez część bakterii komensalnych umożliwia [2]. Znaczna część mikrobioty jelitowej jest przy tym opłaszczona tym przeciwciałem [2]. Konsekwencją jest utrzymanie bariery bez przewlekłego zapalenia. Ten sam mechanizm, który ogranicza wnikanie patogenów, pozwala na trwałe współżycie z florą jelitową.
2.3.2. Kształtowanie składu mikrobioty
Wydzielnicza IgA nie tylko reaguje na mikrobiotę, lecz także wpływa na jej skład. Najmocniejsze dane pochodzą z modeli zwierzęcych. U myszy pozbawionych deaminazy cytydyny indukowanej aktywacją, enzymu niezbędnego do przełączania klas i do hipermutacji somatycznej, wystąpił rozrost pojedynczych grudek limfatycznych [18]. Flora beztlenowa jelita cienkiego powiększyła się u nich stukrotnie, a leczenie antybiotykiem cofało rozrost grudek [18]. Autorzy zwrócili uwagę, że sama niezdolność do przełączania na IgA nie dawała podobnego obrazu [18]. Za regulację flory odpowiada więc też dojrzewanie powinowactwa przeciwciał [18].
Opłaszczenie bakterii przeciwciałem nie jest przypadkowe. W pracy, w której posortowano bakterie jelitowe według opłaszczenia IgA, silnie opłaszczone gatunki pochodzące od chorych na nieswoiste zapalenia jelit wywoływały zapalenie jelita grubego po przeniesieniu do myszy bezbakteryjnych [19]. U ludzi z niedoborem IgA mikrobiota jelitowa miała mniejszą liczebność gatunków i mniejszą różnorodność [20]. Była też wzbogacona w gatunki kodujące funkcje związane z chorobotwórczością, przede wszystkim Escherichia coli [20]. Zmiany te były najwyraźniejsze u osób z przeciwciałami skierowanymi przeciw własnej IgA [20]. W tej samej grupie chorych mikrobiota jamy ustnej nie różniła się jednak istotnie od mikrobioty osób z prawidłowym stężeniem IgA [21].
2.3.3. Neutralizacja wewnątrzkomórkowa
Neutralizacja wewnątrzkomórkowa to zobojętnianie cząstek wirusowych wewnątrz komórki nabłonkowej, w pęcherzykach transportujących przeciwciało. Mechanizm wykazano na jednowarstwowej kulturze komórek nerki psa z wprowadzonym receptorem polimerycznych immunoglobulin [22]. Komórki zakażano wirusem Sendai od strony szczytowej, a przeciwciało monoklonalne IgA przeciw temu wirusowi podawano od strony podstawno-bocznej [22]. Metodą immunofluorescencji stwierdzono, że przeciwciało współwystępuje w komórce z białkiem wirusowym [22].
Skutek mierzono mianem wirusa. Po przeciwciele IgA miano w płynie nadsączowym po stronie szczytowej było ponad tysiąckrotnie niższe niż po IgG przeciw temu samemu wirusowi albo po nieswoistej IgA [22]. W lizatach komórek było niższe ponad dziesięciokrotnie [22]. IgA wchodzi do komórki przez receptor, a IgG tej drogi nie ma, więc różnica wskazała miejsce działania wewnątrz komórki [22]. Konsekwencją jest druga linia obrony. Przeciwciało, które nie zatrzymało wirusa w śluzie, może przerwać jego namnażanie w zakażonej komórce. Dane pochodzą z układu komórkowego, a nie z badań u ludzi.
2.3.4. Transport antygenów do tkanki limfatycznej
Wydzielnicza IgA przenosi antygeny również w kierunku odwrotnym do wydzielania, ze światła jelita do tkanki limfatycznej. Drogą tego transportu są komórki M nabłonka pokrywającego kępki Peyera [17]. Przenoszonym materiałem są kompleksy SIgA z bakteriami komensalnymi i chorobotwórczymi [17]. Wychwyt tych kompleksów pobudza odpowiedź nabytą błony śluzowej, bo antygen trafia wprost do miejsca pobudzania limfocytów [17].
Transport jest regulowany, a nie stały. Białko NOD2 jest wewnątrzkomórkowym czujnikiem składników ściany bakteryjnej [17]. Obniża ono ekspresję receptorów Dectin-1 i Siglec-5 na komórkach M i ogranicza przez to przechodzenie kompleksów [17]. Przy mutacji genu NOD2 transport jest większy, co autorzy powiązali z zapaleniem jelita i z zaburzeniem składu mikrobioty w chorobie Crohna [17]. Konsekwencją jest sprzężenie. Przeciwciało powstałe w odpowiedzi na florę jelitową dostarcza tej samej florze dostępu do układu odpornościowego.
2.3.5. Ochrona noworodka przez mleko matki
Wydzielnicza IgA mleka kobiecego jest dla noworodka głównym przeciwciałem powierzchni śluzówkowych, bo własne wytwarzanie dojrzewa u niego z miesiącami. Przeciwciała te powstają miejscowo w gruczole sutkowym [23]. W czasie laktacji przemieszczają się do niego limfocyty B z innych błon śluzowych, przede wszystkim z przewodu pokarmowego i z dróg oddechowych matki [23]. Mleko zawiera dzięki temu przeciwciała przeciw drobnoustrojom, z którymi zetknęła się matka [23].
Działanie tej puli opisano jako ochronę przed zakażeniami jelitowymi i oddechowymi [23]. Uzupełniają je inne składniki mleka: oligosacharydy, laktoferryna, lizozym, laktoperoksydaza, mucyny, defensyny i leukocyty [23]. Po szczepieniu matki w mleku pojawiają się swoiste przeciwciała klasy IgA, co opisano dla preparatów przeciw błonicy, tężcowi i krztuścowi, przeciw grypie oraz dla szczepionek polisacharydowych [23]. Dla szczepień przeciw SARS-CoV-2 wykazano w mleku przeciwciała IgA i IgG zdolne do neutralizowania wirusa [23]. Konsekwencją jest przeniesienie odporności śluzówkowej matki na dziecko na czas karmienia.
2.4. Regulacja wydzielania i zmienność
Ilość wydzielniczej IgA na powierzchni nabłonka zależy od dwóch wielkości. Pierwszą jest liczba komórek plazmatycznych w blaszce właściwej, drugą przepustowość transportu przez nabłonek. Oba poziomy podlegają regulacji, a najsilniejszym jej bodźcem jest obecność drobnoustrojów.
Ekspresja receptora polimerycznych immunoglobulin rośnie pod wpływem składników bakteryjnych rozpoznawanych przez receptory Toll-podobne oraz pod wpływem cytokin i hormonów [15]. Po stronie komórek plazmatycznych bodźcem jest ta sama flora. Rozpoznanie bakterii na granicy nabłonka wyzwala sygnały przełączające limfocyty B na IgA, a nabłonek odpowiada na nie wydzielaniem APRIL [6, 12]. Kolonizacja bakteryjna jest więc warunkiem pełnego wytwarzania, a nie tylko jego przyczyną okazjonalną.
Zmienność osobniczą i czasową stężenia SIgA w ślinie badano najszerzej w sporcie. W przeglądzie systematycznym 23 badań nad piłkarzami autorzy powiązali duże obciążenie treningowe i mecze z obniżeniem stężenia SIgA w ślinie [24]. Włączone prace różniły się rodzajem i wielkością obciążenia oraz czasem powrotu stężenia do wartości wyjściowych [24]. Dane te dotyczą zawodników, a nie populacji ogólnej.
Drugim badanym czynnikiem jest zaopatrzenie w witaminę D, a wyniki są niejednolite. W badaniu z randomizacją u rekrutów piechoty morskiej wyjściowe stężenie 25-hydroksywitaminy D wiązało się dodatnio z szybkością wydzielania SIgA do śliny [25]. W grupie otrzymującej witaminę D z wapniem szybkość ta była wyższa niż w grupie placebo [25]. W innym badaniu z randomizacją u rekrutów wojskowych porównano placebo, naświetlanie światłem o widmie słonecznym i doustną witaminę D3 [26]. Suplementacja zmniejszyła tam nasilenie i liczbę dni objawów zakażenia górnych dróg oddechowych, lecz nie zmieniła stężenia SIgA w ślinie [26]. Rozbieżność ta pokazuje, że związek stężenia witaminy D z wydzielaniem SIgA nie jest ustalony.
2.5. Inaktywacja i wydalanie
Wydzielnicza IgA kończy działanie w świetle przewodu, do którego została wyprowadzona, i nie wraca do krążenia. Część puli jest usuwana razem ze śluzem i treścią jelitową wraz z opłaszczonymi bakteriami [2]. Znaczna część mikrobioty jelitowej nosi przy tym przyłączone przeciwciało [2]. Drugą drogą zakończenia działania jest rozkład enzymatyczny, a prowadzą go głównie same bakterie.
Proteazy IgA1 przecinają region zawiasowy i rozdzielają fragment wiążący antygen od fragmentu stałego [7]. Powstałe odcinki pozostają nienaruszone, więc enzym nie służy odżywianiu bakterii, lecz omijaniu odpowiedzi odpornościowej [7]. Fragment wiążący antygen nadal przykleja się do powierzchni bakterii, ale bez fragmentu stałego nie uruchamia usuwania kompleksu [7]. Enzymy o tej swoistości wytwarzają niespokrewnione taksonomicznie gatunki [7]. Należą do nich paciorkowce stanowiące dużą część wczesnej płytki nazębnej i flory jamy ustnej [7].
Drugim sposobem osłabienia przeciwciała jest odcięcie reszt kwasu sjalowego. Gram-dodatnie pałeczki, paciorkowce i bakterie z rodzaju Veillonella usuwają z IgA1 końcowy kwas sjalowy [7]. Pozbawione go przeciwciało jest bardziej podatne na proteolizę i traci część funkcji zależnych od fragmentu stałego [7]. Trzecia droga to rozkład nieswoisty przez enzymy o szerokim zakresie działania [7]. Wytwarzają je bakterie takie jak Porphyromonas gingivalis i Prevotella intermedia, trawiące także immunoglobuliny innych klas i białka dopełniacza [7]. Przewagę nad całą tą grupą enzymów ma podklasa IgA2, oporna na proteazy liczne na powierzchniach śluzówkowych [2, 6].

3. Zaburzenia i modyfikacja
3.1. Zaburzenia stężenia i dostępności
Zaburzenia dotyczące wydzielniczej IgA rozpoznaje się na podstawie stężenia IgA w surowicy, a nie w wydzielinach, bo wydzieliny nie są materiałem rutynowej diagnostyki [28]. Najczęstszą postacią jest wybiórczy niedobór IgA [27]. Rozpoznaje się go przy izolowanym obniżeniu stężenia IgA w surowicy poniżej 0,07 g/l, przy prawidłowych stężeniach IgG i IgM [27, 29]. Rozpoznanie stawia się po czwartym roku życia, bo wcześniej niskie stężenie IgA mieści się w obrazie dojrzewania układu odpornościowego [29].
Niedobór ten jest najczęstszym pierwotnym niedoborem odporności, a jego częstość różni się między populacjami. W fińskiej kohorcie urodzeniowej niedobór stwierdzono u 5 z 1610 przebadanych osób, czyli u 0,3% [21]. Autorzy uznali ten wynik za zgodny z częstością 0,25% podawaną dla populacji fińskiej [21]. W badaniu 61 624 krwiodawców z Szanghaju niedobór miało 31 osób, czyli 1 na 2000 [30]. Autorzy ocenili tę częstość jako wyraźnie mniejszą niż w populacjach pochodzenia europejskiego i powiązali różnicę z rzadszym występowaniem haplotypów ryzyka układu HLA [30]. Częstość zależy więc od pochodzenia badanej populacji, a nie jest stałą liczbą dla gatunku.
Większość osób z tym niedoborem nie ma objawów i żyje bez istotnej patologii [27, 28]. Jednym z wyjaśnień jest zastępcze działanie wydzielniczej IgM, która używa tego samego receptora transportującego [11]. W fińskiej kohorcie u osób z niedoborem IgA stwierdzono podwyższone stężenia naturalnych przeciwciał klasy IgM i IgG przeciw utlenionym epitopom lipoprotein o małej gęstości [21]. Autorzy zinterpretowali ten wynik jako mechanizm kompensacyjny [21]. U części osób niedobór ujawnia się jednak nawracającymi zakażeniami błon śluzowych, chorobami atopowymi i chorobami autoimmunologicznymi [27, 28].
Zestawienie chorób współistniejących pokazuje, że ryzyko nie rozkłada się równo. W przeglądzie piśmiennictwa poświęconym autoimmunizacji w tym niedoborze autorzy uznali dane za mocne dla dziesięciu chorób [27]. Są to toczeń rumieniowaty układowy, nadczynność i niedoczynność tarczycy, cukrzyca typu 1, choroba Crohna, wrzodziejące zapalenie jelita grubego, reumatoidalne zapalenie stawów, młodzieńcze idiopatyczne zapalenie stawów, zesztywniające zapalenie stawów kręgosłupa i bielactwo [27]. Za słabsze autorzy uznali dane dla twardziny, celiakii, autoimmunologicznego zapalenia wątroby, małopłytkowości immunologicznej i niedokrwistości autoimmunohemolitycznej [27]. Za minimalne uznali je dla miastenii, liszaja płaskiego i stwardnienia rozsianego [27].
Osobnym zagadnieniem jest różnicowanie i wtórne przyczyny niskiego stężenia IgA. Niedobór IgA bywa częścią niedoboru podklas IgG2 lub IgG4, niedoboru przeciwciał swoistych albo wczesnym objawem pospolitego zmiennego niedoboru odporności [28]. Postać wtórną wywołują między innymi leki przeciwpadaczkowe, antybiotyki zmieniające mikrobiom i choroby nowotworowe [28]. U części osób z całkowitym brakiem IgA powstają przeciwciała przeciw IgA [28]. Przy podaniu preparatów krwi zawierających IgA mogą one wywołać reakcję anafilaktyczną [28]. W badaniu krwiodawców z Szanghaju przeciwciała anty-IgA wykryto u 3 z 31 osób z niedoborem [30].
Po przeciwnej stronie zakresu znaczenie chorobotwórcze ma nie samo stężenie IgA [31]. Decyduje budowa cząsteczki i jej skłonność do tworzenia kompleksów immunologicznych, co opisano dla nefropatii IgA [31].
3.2. Rola w patogenezie chorób
Wydzielnicza IgA bierze udział w chorobach dwiema drogami. Pierwsza polega na tym, że cząsteczka wytworzona w błonie śluzowej staje się składnikiem kompleksów odkładanych w narządach odległych. Druga polega na tym, że od stężenia IgA zależy wynik badań rozpoznających inną chorobę. Trzecia dotyczy leczenia, które zmienia liczbę komórek wydzielających to przeciwciało.
Nefropatia IgA jest najczęstszym pierwotnym kłębuszkowym zapaleniem nerek na świecie, a jej patogenezę opisuje model wielu kolejnych uderzeń [31]. Punktem wyjścia jest nieprawidłowa glikozylacja podklasy IgA1 [31]. W regionie zawiasowym brakuje galaktozy w łańcuchach cukrowych typu O, a taką cząsteczkę nazywa się IgA1 ubogą w galaktozę [31]. Czynniki genetyczne i środowiskowe, w tym rozregulowanie odpowiedzi odpornościowej błon śluzowych, podnoszą jej stężenie we krwi [31]. Przeciwciała rozpoznające odsłonięte reszty cukrowe tworzą z nią kompleksy, a kompleksy odkładają się w mezangium kłębuszka [31]. Odłożony materiał pobudza komórki mezangialne i prowadzi do ich uszkodzenia [31]. Model choroby u myszy szczepu gddY pozwolił rozdzielić te etapy [31]. Opisane w nim mechanizmy stały się punktem uchwytu dla leków badanych w próbach klinicznych, w tym dla przeciwciał blokujących cytokinę APRIL [31].
Zapalenie naczyń IgA ma tę samą podstawę molekularną i bywa opisywane jako postać układowa nefropatii IgA [32]. Oba rozpoznania mają zbliżony rozkład geograficzny i etniczny oraz wspólne warianty genetyczne wykryte w badaniach asocjacyjnych [32]. Najsilniejszym wspólnym markerem jest stężenie IgA1 ubogiej w galaktozę w surowicy [32]. W biopsji nerki obrazy obu chorób są nieodróżnialne [32]. Zmiany przewlekłe, czyli segmentowe stwardnienie kłębuszków oraz zanik cewek z włóknieniem śródmiąższowym, występują jednak częściej w nefropatii IgA, a zmiany proliferacyjne w zapaleniu naczyń z zapaleniem nerek [32]. Rozpoznanie zapalenia naczyń ustala się wcześniej, ponieważ chorobie towarzyszy charakterystyczna wysypka skórna, natomiast nefropatia IgA przez długi czas przebiega bez objawów [32].
W celiakii wydzielnicza IgA nie jest ogniwem patogenezy, lecz warunkiem rozpoznania. Według wytycznych europejskiego towarzystwa gastroenterologii, hepatologii i żywienia dzieci przy podejrzeniu celiakii oznacza się łącznie całkowite stężenie IgA w surowicy i przeciwciała klasy IgA przeciw transglutaminazie 2 [33]. Połączenie to ma wyższą dokładność rozpoznania niż inne zestawy badań [33]. Jeżeli całkowite stężenie IgA jest niskie albo nieoznaczalne, wytyczne przewidują badanie przeciwciał w klasie IgG [33]. Przyczyna jest mechaniczna. U osoby, która nie wytwarza IgA, przeciwciała tej klasy nie powstają także wtedy, gdy choroba jest obecna. Ujemny wynik badania w klasie IgA nie wyklucza więc celiakii bez znajomości stężenia IgA całkowitej.
W nieswoistych zapaleniach jelit wydzielnicza IgA wiąże się z chorobą po stronie mikrobioty i po stronie leczenia. Bakterie jelitowe silnie opłaszczone tym przeciwciałem, wyizolowane od chorych, wywoływały zapalenie jelita grubego po przeniesieniu do myszy bezbakteryjnych [19]. Opłaszczenie wyróżnia więc gatunki o największym potencjale zapalnym [19]. Po stronie leczenia znaczenie ma blokowanie integryn kierujących limfocyty do jelita [11]. Podanie wedolizumabu, przeciwciała przeciw integrynie α4β7, obniżało stężenie SIgA w stolcu i osłabiało odpowiedź na doustną szczepionkę przeciw cholerze u zdrowych ochotników [11]. U myszy pozbawionych interleukiny 10 blokada cząsteczki MAdCAM-1 albo brak integryny β7 przyspieszały zapalenie jelita [11]. Mechanizmem było upośledzenie napływu komórek wydzielających IgA do blaszki właściwej, prowadzące do przerostu bakterii i zaburzenia składu flory [11]. Dane u ludzi ograniczają się tu do zmian stężenia SIgA i odpowiedzi szczepiennej, a nie do przebiegu choroby.
3.3. Modyfikacja behawioralna i dietetyczna
Czynniki, które zmieniają wytwarzanie wydzielniczej IgA u człowieka, działają głównie pośrednio. Pośrednikami są skład mikrobioty, dostępność witaminy A i obciążenie wysiłkiem. Dane mechanistyczne pochodzą tu z modeli zwierzęcych, a dane u ludzi dotyczą stężeń w ślinie i w stolcu.
Pierwszym czynnikiem są metabolity bakteryjne powstające z niestrawionych węglowodanów. W badaniach na myszach octan nasilał jelitową odpowiedź IgA [34]. Efekt zależał od receptora GPR43 rozpoznającego krótkołańcuchowe kwasy tłuszczowe, bo zwierzęta pozbawione tego receptora miały mniej IgA w jelicie [34]. Miały też mniej bakterii opłaszczonych przeciwciałem [34]. Maślan takiego działania nie wywoływał, a sam efekt octanu nie wymagał udziału limfocytów T [34]. Mechanizm prowadzi przez komórki dendrytyczne, w których octan zwiększał ekspresję dehydrogenazy Aldh1a2, przekształcającej witaminę A w kwas retinowy [34]. Zablokowanie sygnału kwasu retinowego znosiło pobudzenie wytwarzania IgA [34]. Dieta wpływa więc na to przeciwciało dwiema zbieżnymi drogami, przez substrat dla mikrobioty i przez podaż witaminy A.
Drugim czynnikiem jest gluten, a jego działanie ujawnia się przy braku IgA. U myszy pozbawionych IgA dieta z glutenem wywoływała skrócenie kosmków w jelicie krętym i nasiloną odpowiedź limfocytów Th17 [35]. Dieta bezglutenowa temu zapobiegała [35]. Gluten sprzyjał przy tym rozrostowi bakterii z rodzaju Streptococcus i zubożeniu innych grup [35]. Przeniesienie takiej mikrobioty do myszy bezbakteryjnych odtwarzało enteropatię, podobnie jak zasiedlenie ich jednym gatunkiem paciorkowca [35]. Autorzy wnioskują, że uszkodzenie zależy od mikrobioty, a nie od samego glutenu [35]. U ludzi odpowiada temu zwiększona częstość chorób glutenozależnych w wybiórczym niedoborze IgA, bez doświadczeń z przenoszeniem mikrobioty [35].
Trzecim czynnikiem jest obciążenie wysiłkowe, które obniża stężenie SIgA w ślinie u zawodników [24]. Po stronie matki karmiącej czynnikiem modyfikowalnym jest szczepienie [23]. Po szczepieniu w mleku pojawiają się swoiste przeciwciała klasy IgA przeciw drobnoustrojom objętym preparatem [23].
3.4. Wsparcie suplementacyjne
Substancje stosowane jako suplementy wpływają na wydzielniczą IgA przez dwa punkty uchwytu. Pierwszym jest substrat dla komórek błony śluzowej, a drugim sygnał przełączający limfocyty B na wytwarzanie tej klasy przeciwciał. Mierzalnym skutkiem u ludzi jest stężenie SIgA w ślinie, a w badaniach na zwierzętach liczba komórek wydzielających IgA w jelicie. W badaniu z randomizacją u osób starszych aktywnych fizycznie i zaszczepionych przeciw grypie L-glutamina podnosiła w ślinie stężenie SIgA całkowitej oraz SIgA swoistej dla szczepionki [36].
Zestawienie pokazuje kierunek wpływu na wytwarzanie i stężenie wydzielniczej IgA oraz rodzaj danych, na których ten wpływ się opiera.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| L-glutamina | substrat energetyczny komórek błony śluzowej i limfocytów; w badaniu z randomizacją podnosiła stężenie SIgA w ślinie | ↑ SIgA w ślinie | B [36] |
| Cholekalcyferol | stan zaopatrzenia w witaminę D wiąże się z szybkością wydzielania SIgA do śliny; wyniki badań rozbieżne | ↑ albo bez zmiany | B [25]; B (brak wpływu) [26] |
| Retinol | kwas retinowy, metabolit witaminy A, jest sygnałem przełączania klas na IgA i nadawania limfocytom B tropizmu jelitowego | ↑ wytwarzanie IgA w jelicie (zwierzęta) | C [14, 34]; B (brak wpływu na SIgA w mleku) [37] |
Siła dowodu dotyczy wpływu na stężenie albo wytwarzanie wydzielniczej IgA i nie przenosi się na częstość zakażeń. Dla L-glutaminy podstawą jest jedno badanie z randomizacją w wybranej grupie osób starszych [36]. Dla cholekalcyferolu dwa badania z randomizacją u rekrutów dały wyniki rozbieżne [25, 26]. W jednym szybkość wydzielania SIgA była wyższa w grupie leczonej [25]. W drugim suplementacja nie zmieniła stężenia SIgA w ślinie, mimo że zmniejszyła objawy zakażeń górnych dróg oddechowych [26]. Dla retinolu mechanizm wykazano na myszach i komórkach dendrytycznych [14, 34]. W badaniu z randomizacją u kobiet karmiących w Bangladeszu podaż retinolu ani beta-karotenu nie zwiększyła stężenia SIgA w mleku [37].
Nie każdy krótkołańcuchowy kwas tłuszczowy działa tu jednakowo. Maślan, w odróżnieniu od octanu, nie nasilał jelitowej odpowiedzi IgA w tym samym doświadczeniu na myszach [34].
4. Uwagi praktyczne
4.1. Jak to zbadać
Badaniem, które u konkretnej osoby ocenia układ IgA, jest oznaczenie całkowitego stężenia IgA w surowicy metodami immunochemicznymi. Wynik podaje się w gramach na litr, a w części laboratoriów w miligramach na decylitr, gdzie 7 mg/dl odpowiada 0,07 g/l w pierwszej z tych jednostek. Oznaczenie obejmuje całą klasę IgA, dlatego nie rozdziela monomeru osoczowego od postaci polimerycznej i nie opisuje puli wydzielanej na błony śluzowe [28].
Wynik interpretuje się razem ze stężeniami pozostałych klas. Wybiórczy niedobór IgA rozpoznaje się przy stężeniu IgA poniżej 0,07 g/l i prawidłowych stężeniach IgG oraz IgM, u osób po czwartym roku życia [27, 29]. Niskie stężenie IgA nie przesądza przy tym o rozpoznaniu. Ta sama wartość występuje w niedoborze podklas IgG2 lub IgG4, w niedoborze przeciwciał swoistych oraz jako wczesny objaw pospolitego zmiennego niedoboru odporności [28]. Pojawia się też w postaciach wtórnych, wywołanych przez leki przeciwpadaczkowe, antybiotyki albo chorobę nowotworową [28].
Najważniejsze ograniczenie pomiaru wynika z rozmieszczenia przeciwciała. Definicja opiera się na surowicy, podczas gdy większość IgA jest wydzielana na powierzchnie śluzowe i nie podlega rutynowemu oznaczaniu [28]. Stężenie SIgA w ślinie i w stolcu bywa oznaczane w badaniach naukowych, lecz zmienia się pod wpływem obciążenia wysiłkiem [24] i pod wpływem leczenia zmieniającego napływ komórek do błony śluzowej [11], a jego wartości nie są przeniesione na próg kliniczny [28].
Dwa oznaczenia mają znaczenie w rozpoznawaniu konkretnych chorób. W diagnostyce celiakii oznacza się łącznie IgA całkowitą i przeciwciała klasy IgA przeciw transglutaminazie 2, a przy niskim albo nieoznaczalnym stężeniu IgA całkowitej wytyczne przewidują badanie w klasie IgG [33]. W nefropatii IgA i w zapaleniu naczyń IgA przedmiotem oznaczeń badawczych i rozwijanej diagnostyki jest stężenie IgA1 ubogiej w galaktozę w surowicy, które autorzy przeglądu wskazują jako najsilniejszy wspólny marker obu chorób [32]. Rozpoznanie nefropatii IgA opiera się mimo to na biopsji nerki, a nie na oznaczeniu przeciwciała we krwi [32].
4.2. Na co warto zwrócić uwagę
Pierwsze nieporozumienie dotyczy traktowania stężenia SIgA w ślinie jako miary odporności. Oznaczenie to jest używane w badaniach nad obciążeniem wysiłkowym, gdzie odpowiada na pytanie o zmianę w czasie u tej samej osoby, a nie o poziom ochrony [24]. Rozpoznanie niedoboru opiera się na surowicy właśnie dlatego, że pula śluzówkowa nie jest dostępna standaryzowanemu pomiarowi [28]. Pojedynczy wynik z wydzieliny nie ma zatem progu, do którego dałoby się go odnieść, ponieważ jego zmienność zależy od rodzaju i wielkości obciążenia oraz od czasu, jaki minął od wysiłku [24].
Drugie nieporozumienie polega na zrównaniu niedoboru IgA z chorobą. Większość osób z tym niedoborem nie ma objawów i nie wymaga leczenia [27, 28]. Jednym z wyjaśnień jest zastępcze działanie wydzielniczej IgM, która korzysta z tego samego receptora transportującego [11], a u osób z niedoborem opisano też podwyższone stężenia naturalnych przeciwciał klasy IgM i IgG [21]. Z bezobjawowego przebiegu nie wynika jednak brak następstw. U części osób występują nawracające zakażenia błon śluzowych, choroby atopowe i choroby autoimmunologiczne [27]. U osób z całkowitym brakiem IgA i z przeciwciałami przeciw IgA podanie preparatów krwi zawierających IgA może ponadto wywołać reakcję anafilaktyczną [28].
Trzecie zastrzeżenie dotyczy utożsamiania IgA z odpornością jelitową. Około jednej trzeciej wytwarzanej IgA trafia bezpośrednio do krwi i nigdy nie dociera do błon śluzowych, a błony śluzowe nie są ani źródłem, ani miejscem przeznaczenia IgA surowiczej [3]. Monomeryczna IgA krążąca, nieobciążona antygenem, raczej wycisza odpowiedź zapalną niż ją wywołuje [2], a kierunek działania przez receptor FcαRI zależy od stanu skupienia liganda, nie od samego stężenia przeciwciała [16]. Wnioskowanie o odporności śluzówkowej z wyniku oznaczenia w surowicy pomija tę różnicę.
Czwarte zastrzeżenie dotyczy interpretacji opłaszczenia bakterii przeciwciałem. Opłaszczenie nie jest równoznaczne z usuwaniem drobnoustroju: w pracy, w której sortowano bakterie jelitowe według stopnia opłaszczenia IgA, gatunki opłaszczone najsilniej okazały się tymi, które po przeniesieniu do myszy bezbakteryjnych wywoływały zapalenie jelita [19]. Zmiany mikrobioty w ludzkim niedoborze IgA dotyczyły jelita, gdzie mikrobiota miała mniejszą różnorodność i więcej gatunków o potencjale chorobotwórczym [20], natomiast mikrobiota jamy ustnej nie różniła się istotnie od mikrobioty osób z prawidłowym stężeniem IgA [21]. Skutek niedoboru nie jest więc jednakowy na wszystkich błonach śluzowych.
Ograniczenia dowodowe układają się w jeden wzór. Mechanizmy przełączania klas, kształtowania mikrobioty i neutralizacji wewnątrzkomórkowej ustalono na myszach, liniach komórkowych i kulturach nabłonka [12, 13, 18, 21, 34], a u ludzi mierzono przede wszystkim stężenia w surowicy, w ślinie i w stolcu oraz częstość chorób współistniejących [20, 27, 28]. Przeniesienie wniosków z modeli na człowieka ogranicza także budowa klasy IgA u ludzi: dwie podklasy różnią się opornością na proteazy bakteryjne, a różnica ta ujawnia się właśnie na powierzchniach śluzówkowych, gdzie takie proteazy są liczne [2, 6]. Opis mechanizmów i wyników badań nie zastępuje porady lekarskiej, a ocena wyniku oznaczenia IgA i decyzje dotyczące postępowania należą do lekarza.

