1. Charakterystyka procesu
1.1. Definicja i zakres procesu
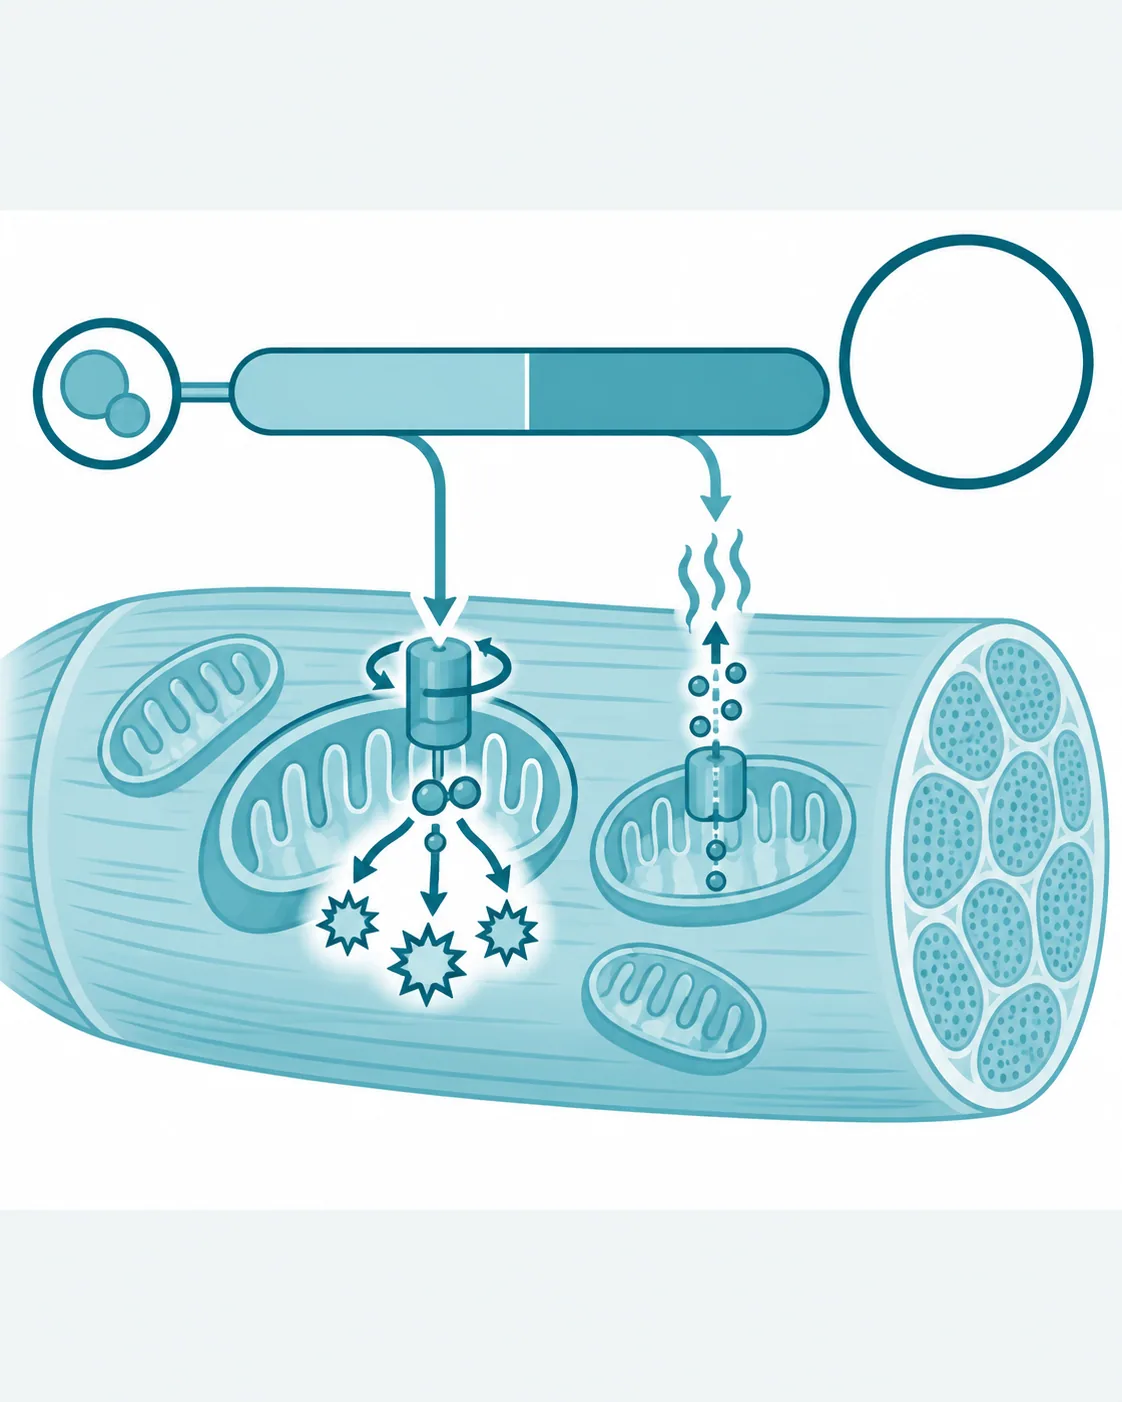
Łańcuch oddechowy to zespół czterech kompleksów białkowych i dwóch ruchomych przenośników elektronów, osadzony w błonie wewnętrznej mitochondrium, który przekazuje elektrony z utlenianych substratów na tlen [1]. Fosforylacja oksydacyjna to proces sprzężony z tym przepływem, w którym piąty kompleks, syntaza ATP, wytwarza adenozynotrifosforan (ATP), czyli nośnik energii zużywany przez niemal wszystkie procesy komórkowe [1]. Ogniwem łączącym oba procesy jest gradient protonów po obu stronach błony wewnętrznej. Łańcuch oddechowy ten gradient wytwarza, a syntaza ATP go zużywa [1]. Oba procesy należą do metabolizmu energetycznego komórki i tworzą końcowy etap oddychania komórkowego, czyli tlenowego rozkładu substratów energetycznych do dwutlenku węgla i wody.
Trzy pojęcia bywają używane zamiennie, choć różnią się zakresem. Oddychanie komórkowe obejmuje całą drogę od glikolizy i rozkładu kwasów tłuszczowych przez cykl kwasu cytrynowego aż do redukcji tlenu. Łańcuch oddechowy obejmuje tylko przenoszenie elektronów i związane z nim pompowanie protonów. Fosforylacja oksydacyjna obejmuje łańcuch razem z syntezą ATP napędzaną gradientem. Od fosforylacji substratowej, zachodzącej między innymi w glikolizie, fosforylacja oksydacyjna różni się sposobem przekazania energii na adenozynodifosforan (ADP), czyli cząsteczkę, która po przyłączeniu fosforanu staje się ATP. W fosforylacji substratowej enzym przenosi grupę fosforanową z cząsteczki substratu bezpośrednio na ADP. W fosforylacji oksydacyjnej energię między utlenianiem a syntezą ATP przenosi różnica stężeń protonów, a nie związek chemiczny. Kryterium różnicującym jest zatem nośnik energii: wiązanie w cząsteczce substratu w pierwszym przypadku, gradient protonów w drugim.
Pojęcie łańcucha oddechowego i fosforylacji oksydacyjnej obejmuje przenoszenie elektronów przez kompleksy I–IV, powstawanie gradientu protonowego, jego zużycie przez syntazę ATP oraz stany, w których przepływ elektronów i synteza ATP przestają być sprzężone. Nie obejmuje budowy mitochondrium jako organellum ani reakcji cyklu kwasu cytrynowego, które dostarczają łańcuchowi elektronów. Znaczenie kliniczne procesu wynika z dwóch faktów. Choroby mitochondrialne, wywołane mutacjami genów jądrowych i mitochondrialnych, należą do najczęstszych dziedzicznych chorób neurologicznych dorosłych [2], a kompleksy łańcucha są punktem uchwytu trucizn, takich jak cyjanek i rotenon [3, 4].
1.2. Umiejscowienie
Łańcuch oddechowy działa w błonie wewnętrznej mitochondrium, która oddziela macierz mitochondrialną od przestrzeni międzybłonowej. Błona ta tworzy liczne fałdy, czyli grzebienie mitochondrialne, które zwiększają jej powierzchnię i skupiają kompleksy oddechowe. Wszystkie kompleksy są białkami przezbłonowymi, więc mogą pobierać protony z macierzy i oddawać je do przestrzeni międzybłonowej. Część katalityczna syntazy ATP wystaje z błony do macierzy i łączy się z częścią błonową za pomocą łodygi centralnej i łodygi obwodowej [5]. ATP powstaje więc po stronie macierzy, skąd białka transportowe przenoszą go do cytoplazmy.
Kompleksy oddechowe nie występują w błonie wyłącznie jako niezależne jednostki. Część z nich łączy się w większe zespoły, nazywane superkompleksami oddechowymi, a według nowszych modeli zespoły te powstają już z pośrednich form składanych kompleksów [1]. Superkompleksy i niektóre metabolity mogą wpływać na aktywność pojedynczych kompleksów, choć ich dokładna rola w przenoszeniu elektronów pozostaje przedmiotem badań strukturalnych [1]. Białka łańcucha oddechowego kodują dwa genomy: jądrowy i mitochondrialny, dlatego zaburzenia łańcucha mogą być dziedziczone zarówno w sposób mendlowski, jak i w linii matczynej [2, 6].
Proces zachodzi w każdej komórce zawierającej mitochondria, a jego natężenie zależy od zapotrzebowania tkanki na energię. Szczególnie silnie zależą od niego tkanki o stale wysokim zużyciu ATP, takie jak mózg, mięsień sercowy i mięśnie szkieletowe. Z tym rozkładem zależności zgadza się obraz chorób łańcucha oddechowego. Ujawniają się one głównie objawami ze strony ośrodkowego i obwodowego układu nerwowego, często z zajęciem oka, serca, wątroby i nerek [7].
1.3. Rys historyczny
Sposób sprzężenia utleniania z syntezą ATP długo pozostawał nierozstrzygnięty. W 1953 roku Slater opisał mechanizm fosforylacji w łańcuchu oddechowym, w którym energię utleniania przenosi na ATP związek chemiczny powstający w samym łańcuchu [8]. Poszukiwania takiego związku nie przyniosły rozstrzygnięcia i w kolejnych latach ścierały się cztery odmienne hipotezy sprzężenia [9]. W 1961 roku Mitchell zaproponował hipotezę chemiosmotyczną, według której ogniwem pośrednim jest gradient protonów w poprzek błony, a nie cząsteczka [10]. W latach 60. i 70. gromadziły się dane, które uczyniły ją wiarygodnym wyjaśnieniem, a jej nowym elementem była syntaza ATP przenosząca protony [9].
Boyer bronił w tym czasie hipotezy konformacyjnej, w której syntezę ATP napędzają zmiany kształtu białek oddechowych [9]. Jako wyjaśnienie całego procesu została ona porzucona, lecz konformacyjny opis samego enzymu przetrwał, a Boyer połączył go z gradientem protonów [9]. Według tak powstałego mechanizmu zmiany wiązania trzy miejsca katalityczne syntazy przechodzą kolejno przez stany wiązania substratów, syntezy i uwolnienia ATP, a przejścia wymusza obrót podjednostki gamma [11]. W 1994 roku zespół Walkera opisał strukturę krystaliczną części katalitycznej syntazy z serca bydlęcego. Trzy podjednostki beta różniły się w niej kształtem i związanym nukleotydem, co poparło model Boyera [12].
1.4. Warunki i bodźce uruchamiające proces
W komórce zaopatrzonej w tlen łańcuch oddechowy pracuje stale, a zmienia się jego tempo, zależne między innymi od zużycia ATP [13]. Do jego działania muszą być jednak spełnione cztery warunki, a brak któregokolwiek z nich zatrzymuje przepływ elektronów albo syntezę ATP.
Warunkiem pierwszym jest dopływ elektronów. Dostarcza ich NADH, czyli zredukowana postać dinukleotydu nikotynamidoadeninowego, który przejmuje elektrony w reakcjach utleniania substratów. Drugim źródłem jest FADH₂, czyli zredukowany dinukleotyd flawinoadeninowy, związany z enzymami takimi jak dehydrogenaza bursztynianowa. Oba nośniki powstają w cyklu kwasu cytrynowego, w utlenianiu kwasów tłuszczowych i w reakcji przekształcającej pirogronian w acetylokoenzym A. Warunkiem drugim jest tlen, który przyjmuje elektrony na końcu łańcucha i przechodzi w wodę. Bez tlenu przenośniki łańcucha pozostają zredukowane i przepływ elektronów ustaje.
Warunkiem trzecim jest szczelność błony wewnętrznej dla protonów. Gradient protonowy utrzymuje się tylko wtedy, gdy protony wracają do macierzy głównie przez syntazę ATP, a nie przez samą błonę. Warunkiem czwartym jest dostępność ADP i fosforanu nieorganicznego, czyli substratów syntazy. Ten ostatni warunek wiąże tempo oddychania mitochondriów ze zużyciem energii w komórce [13].
2. Przebieg i regulacja
2.1. Etapy procesu
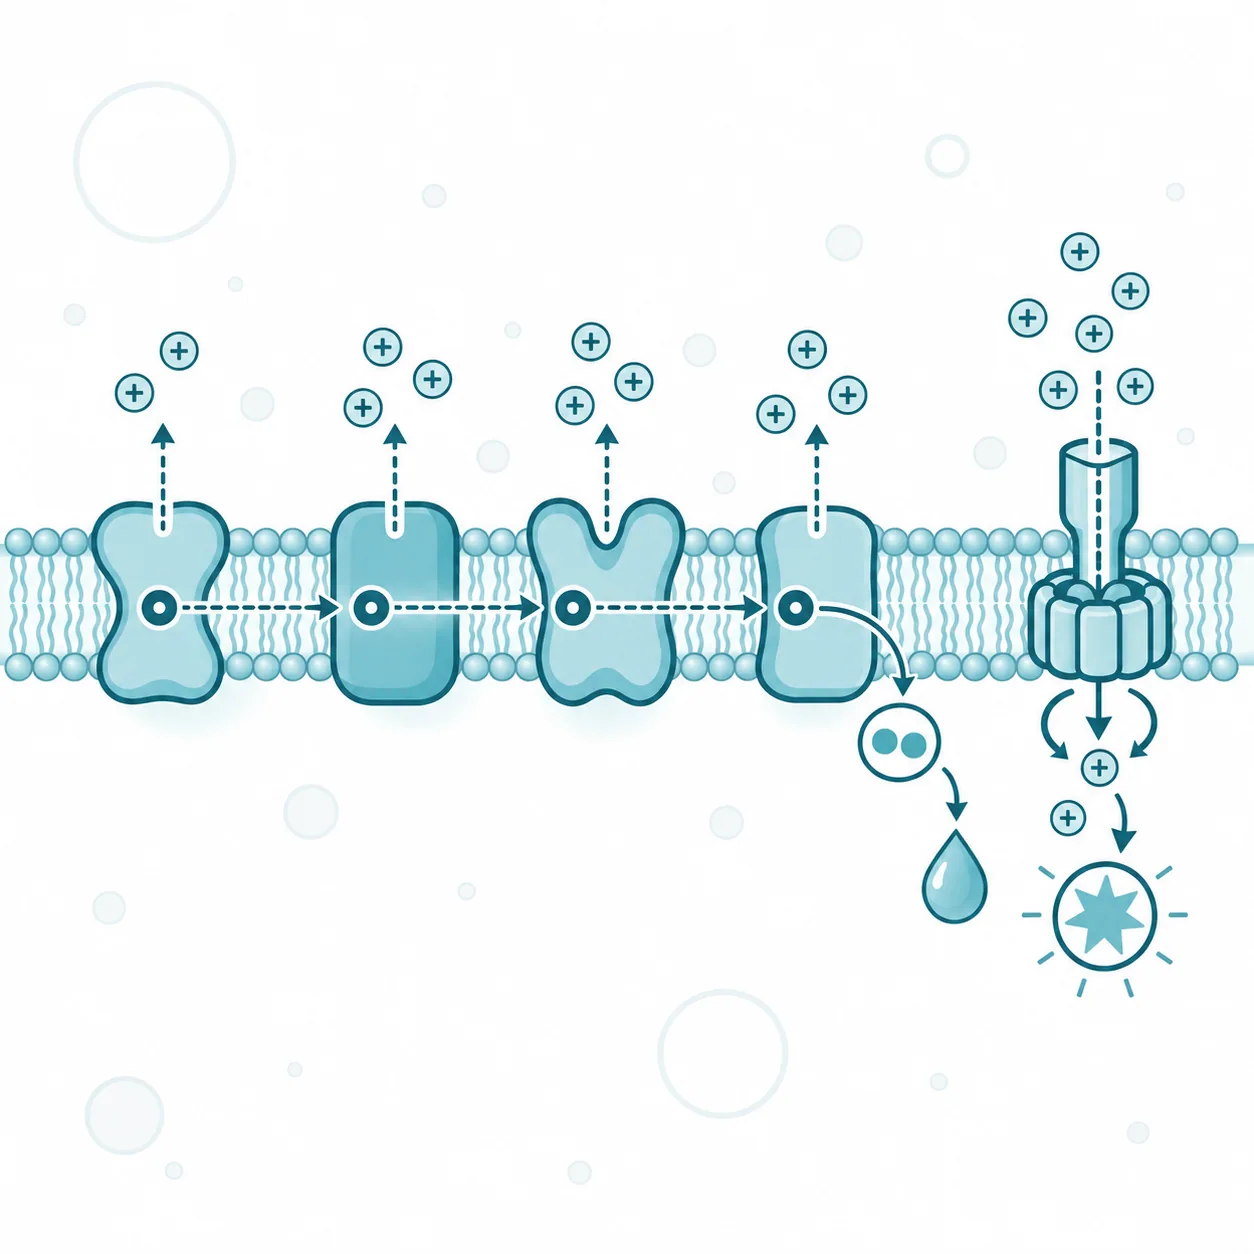
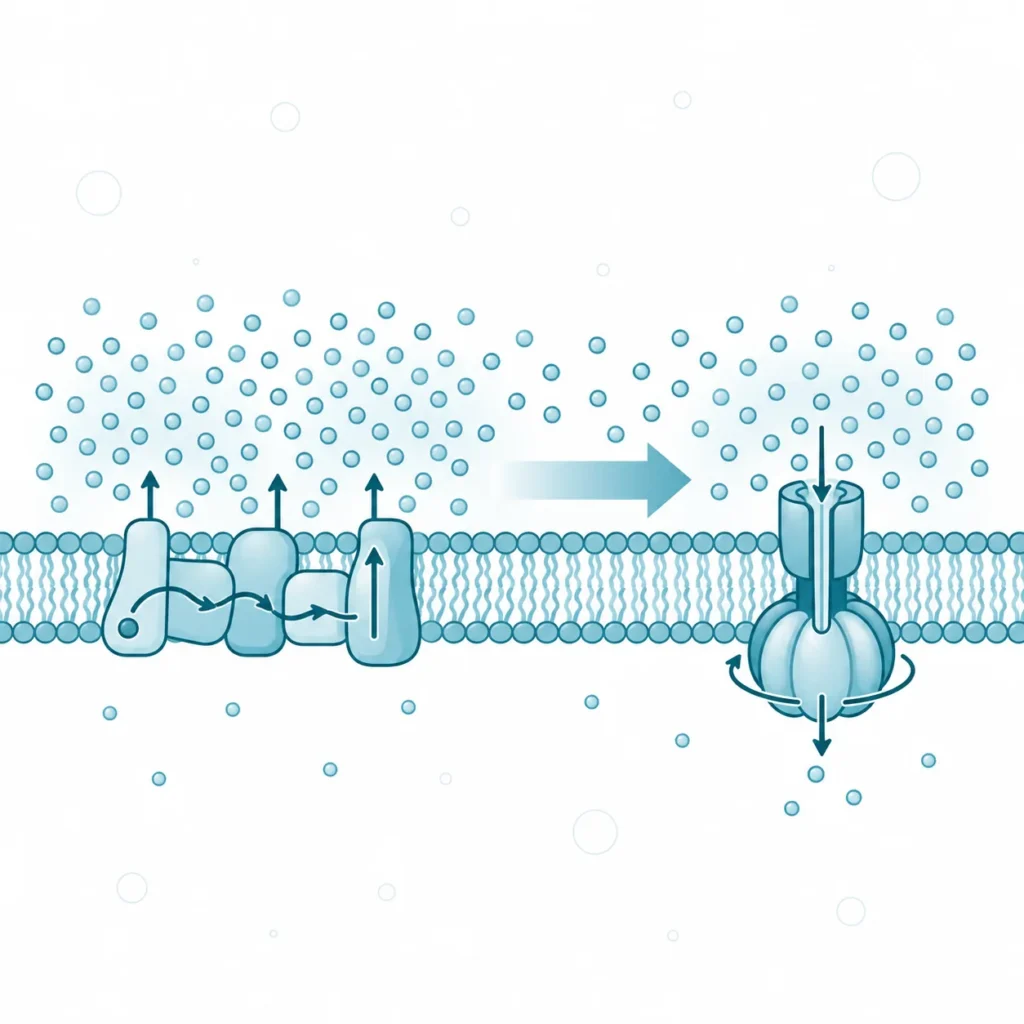
W fosforylacji oksydacyjnej energia elektronów pochodzących z utleniania pożywienia zamienia się w energię wiązania w ATP w dwóch odrębnych etapach. Najpierw łańcuch oddechowy przenosi elektrony na tlen i wypompowuje protony z macierzy. Potem syntaza ATP wpuszcza protony z powrotem i wykorzystuje ich przepływ do syntezy ATP [1]. Stanem wyjściowym jest macierz zawierająca NADH, bursztynian, ADP i fosforan oraz błona wewnętrzna, w której pula ubichinonu i cytochrom c są utlenione.
Drogę elektronów od NADH do tlenu można zapisać jako ciąg przenośników:
NADH → kompleks I → ubichinon → kompleks III → cytochrom c → kompleks IV → O₂
Elektrony z NADH przyjmuje jako pierwszy kompleks I łańcucha oddechowego. Enzym ten utlenia NADH do NAD⁺, czyli postaci utlenionej, zdolnej ponownie przyjąć elektrony, i przekazuje dwa elektrony przez związany flawinomononukleotyd i szereg centrów żelazowo-siarkowych na ubichinon, czyli rozpuszczalny w lipidach nośnik elektronów krążący w błonie. Ubichinon przyjmuje dwa elektrony i dwa protony i staje się ubichinolem. Przeniesieniu elektronów w kompleksie I towarzyszy wypompowanie protonów z macierzy do przestrzeni międzybłonowej. Druga droga wejścia prowadzi przez kompleks II, czyli dehydrogenazę bursztynianową. Enzym ten utlenia bursztynian do fumaranu w cyklu kwasu cytrynowego i przez związany FADH₂ przekazuje elektrony również na ubichinon. Kompleks II nie pompuje jednak protonów, więc elektrony wchodzące tą drogą omijają pierwsze miejsce tworzenia gradientu.
Ubichinol przenosi elektrony do kompleksu III, nazywanego kompleksem cytochromów bc₁. Kompleks III musi przekazać elektrony z nośnika dwuelektronowego na cytochrom c, który przyjmuje tylko jeden elektron naraz. Rozwiązuje to tak zwany cykl Q, w którym z dwóch elektronów ubichinolu jeden trafia na cytochrom c, a drugi wraca do puli ubichinonu. Skutkiem tego podziału elektronów jest uwolnienie dodatkowych protonów do przestrzeni międzybłonowej. Cytochrom c, małe białko związane z zewnętrzną powierzchnią błony wewnętrznej, przenosi elektrony do kompleksu IV, czyli oksydazy cytochromu c. Kompleks IV zbiera cztery elektrony, przyłącza je do cząsteczki tlenu i razem z protonami z macierzy tworzy dwie cząsteczki wody. Kompleks IV jest więc miejscem, w którym łańcuch zużywa tlen, a zarazem trzecim miejscem pompowania protonów.
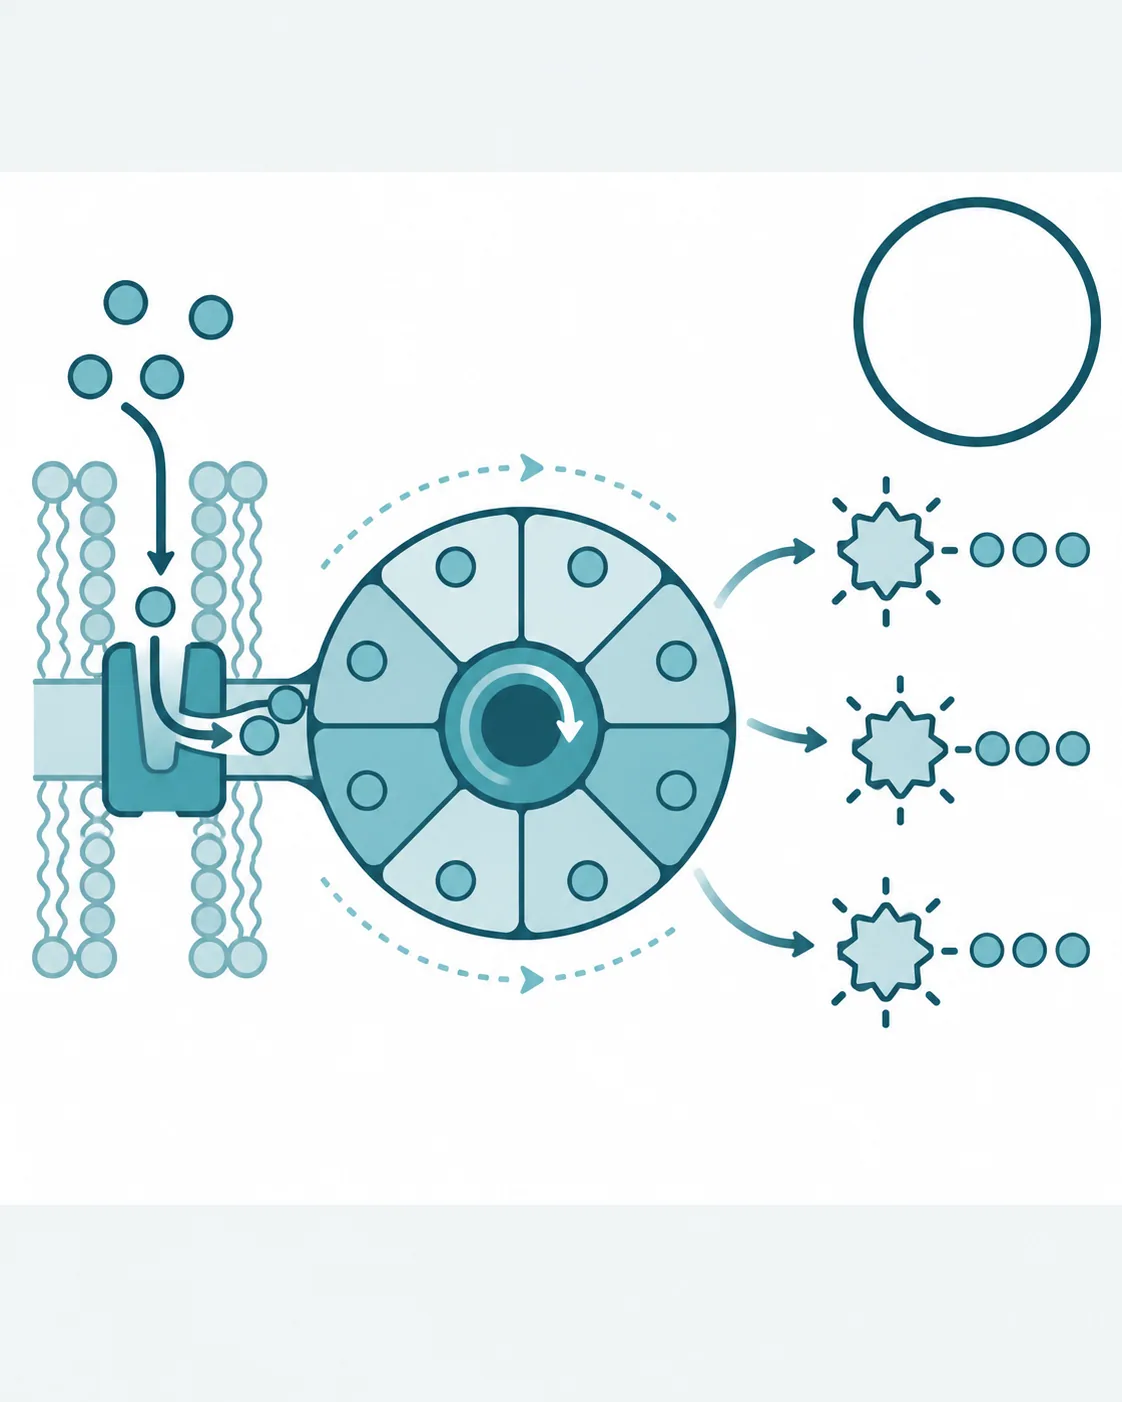
Wypompowane protony tworzą różnicę stężeń i różnicę potencjału elektrycznego w poprzek błony wewnętrznej. Obie składowe razem nazywa się siłą protonomotoryczną [5]. Protony wracają do macierzy przez część błonową syntazy ATP, w której znajduje się pierścień podjednostek c. Każda podjednostka c niesie resztę glutaminianu, która przyjmuje i oddaje proton, a kolejne protonowania obracają pierścień razem z łodygą centralną z częstotliwością około stu obrotów na sekundę [5]. Łodyga centralna obraca się wewnątrz części katalitycznej i zmienia kształt jej trzech miejsc aktywnych, a każdy pełny obrót wytwarza trzy cząsteczki ATP [5, 11]. U bydła, a według autorów badania prawdopodobnie u wszystkich kręgowców, pierścień zawiera osiem podjednostek c, więc wytworzenie jednej cząsteczki ATP wymaga przepływu przez samą syntazę około 2,7 protonu [5].
Stanem końcowym jest utleniony NAD⁺ gotowy do ponownego przyjęcia elektronów, woda powstała z tlenu i ATP po stronie macierzy. Wydajność całego procesu wyraża stosunek P/O, czyli liczba cząsteczek ATP przypadająca na atom tlenu zredukowany do wody. Według przeglądu pomiarów prowadzonych od 1937 roku stosunek ten wynosi około 2,5 dla substratów dostarczających NADH i około 1,5 dla bursztynianu [14]. Wartości ułamkowe wynikają z tego, że liczba wypompowanych protonów i liczba protonów potrzebnych do syntezy ATP nie są wielokrotnościami siebie nawzajem [14]. Mniejsza wydajność bursztynianu wynika z pominięcia kompleksu I, który przy NADH jest pierwszym miejscem pompowania protonów.
2.2. Białka i enzymy kluczowe
Białka fosforylacji oksydacyjnej tworzą pięć kompleksów enzymatycznych i dwa ruchome przenośniki, które razem przekształcają energię utleniania w energię wiązania ATP [1]. Każdy kompleks jest zespołem wielu podjednostek, a przenoszenie elektronów zapewniają w nich grupy niebiałkowe: flawiny, centra żelazowo-siarkowe, hemy cytochromów i jony miedzi. Kompleks I, czyli oksydoreduktaza NADH:ubichinon, jest największym z nich i składa się z ponad 40 podjednostek [15]. Jest zarazem pierwszym enzymem łańcucha, przez który przechodzą elektrony pochodzące z NADH [15].
Kompleks II, dehydrogenaza bursztynianowa, jest jednocześnie enzymem cyklu kwasu cytrynowego i składnikiem łańcucha oddechowego, co czyni go bezpośrednim łącznikiem obu szlaków. Kompleks III przekazuje elektrony z ubichinolu na cytochrom c, a kompleks IV z cytochromu c na tlen. Kompleks V, czyli syntaza ATP, nie przenosi elektronów, tylko przekształca przepływ protonów w obrót i syntezę ATP [5, 11]. Dwa przenośniki ruchome różnią się środowiskiem. Ubichinon, czyli koenzym Q10, krąży w hydrofobowym wnętrzu błony i przenosi zarówno elektrony, jak i protony [16]. Cytochrom c porusza się po zewnętrznej powierzchni błony wewnętrznej i przenosi po jednym elektronie.
Pięć kompleksów różni się dawcą i biorcą elektronów oraz udziałem w tworzeniu gradientu protonowego.
| Kompleks | Nazwa | Dawca elektronów | Biorca elektronów | Pompowanie protonów |
| I | oksydoreduktaza NADH:ubichinon | NADH | ubichinon | tak |
| II | dehydrogenaza bursztynianowa | bursztynian (przez FADH₂) | ubichinon | nie |
| III | kompleks cytochromów bc₁ | ubichinol | cytochrom c | tak (cykl Q) |
| IV | oksydaza cytochromu c | cytochrom c | tlen | tak |
| V | syntaza ATP | nie przenosi elektronów | nie dotyczy | zużywa gradient |
Z zestawienia wynika, że gradient tworzą trzy z pięciu kompleksów, a syntaza ATP jest jedynym, który go zużywa. Podjednostki kompleksów kodują dwa genomy, jądrowy i mitochondrialny, więc mutacja w każdym z nich może upośledzić ten sam kompleks [6]. Najczęstszym defektem fosforylacji oksydacyjnej jest niedobór kompleksu I [17].
2.3. Czynniki nasilające fosforylację oksydacyjną
Tempo fosforylacji oksydacyjnej zmienia się wraz z pracą tkanki, a podstawowym regulatorem jest zużycie ATP przez samą komórkę. Mechanizm ten opisali Chance i Williams w latach 50., a przegląd Browna uznał go za podstawowy sposób regulacji oddychania [13]. Gdy komórka zużywa więcej ATP, rośnie stężenie ADP i fosforanu. Syntaza ATP ma wtedy więcej substratu, więc szybciej przepuszcza protony do macierzy. Gradient protonowy się obniża, a pompy protonowe kompleksów I, III i IV pompują wbrew mniejszemu gradientowi, przez co przyspiesza przepływ elektronów i zużycie tlenu [13]. To zjawisko nazywa się kontrolą oddechową.
Na ten podstawowy mechanizm nakłada się działanie jonów wapnia. Wapń wnikający do macierzy pobudza dehydrogenazy macierzy mitochondrialnej, przynajmniej w sercu i w wątrobie, a według przeglądu Browna być może także sam łańcuch oddechowy w wątrobie i syntazę ATP w sercu [13]. W wielu tkankach ten sam wapń pobudza również zużycie ATP, na przykład podczas skurczu mięśnia, więc wytwarzanie i zużywanie energii rosną równocześnie [13]. Trzecim czynnikiem jest stosunek NADH do NAD⁺ w macierzy. Większa podaż substratów energetycznych zwiększa ilość NADH, który dostarcza elektronów do kompleksu I [13].
Kontrola nad tempem procesu nie należy do jednego enzymu, tylko rozkłada się na łańcuch oddechowy, syntazę ATP, przeciek protonów i transport nukleotydów [13]. Dlatego duży wzrost przepływu wymaga pobudzenia kilku etapów naraz, a pojedynczy czynnik zmienia tempo procesu tylko w ograniczonym stopniu.
2.4. Czynniki hamujące fosforylację oksydacyjną
Łańcuch oddechowy zwalnia fizjologicznie wtedy, gdy komórka ma dużo ATP i mało ADP, bo wysoki gradient protonowy hamuje pompy kompleksów [13]. Poza tym stanem fizjologicznym przepływ elektronów hamują cząsteczki, które wiążą się z określonym kompleksem i blokują przekazanie elektronów dalej.
Fizjologicznym inhibitorem kompleksu IV jest tlenek azotu, cząsteczka sygnałowa wytwarzana między innymi w śródbłonku i w neuronach. W badaniu na synaptosomach szczura, czyli wyizolowanych zakończeniach nerwowych, tlenek azotu w stężeniach nanomolowych odwracalnie hamował zużycie tlenu, a hamowanie zachodziło na poziomie oksydazy cytochromu c [18]. Tlenek azotu konkurował przy tym z tlenem. Połowę hamowania dawało 270 nM tlenku azotu przy stężeniu tlenu około 145 µM, ale tylko 60 nM przy stężeniu tlenu około 30 µM [18]. Ponieważ takie stężenia tlenku azotu mieszczą się w zakresie mierzonym w tkankach, autorzy uznali, że hamowanie może zachodzić także w organizmie, zwłaszcza przy niskim stężeniu tlenu [18].
Substancje egzogenne hamują poszczególne kompleksy w podobny sposób, lecz ich działanie nie podlega regulacji dostosowanej do potrzeb komórki. Rotenon, związek roślinny stosowany jako pestycyd, wiąże się z kompleksem I i blokuje przekazanie elektronów z NADH na ubichinon [4]. Antymycyna A, inhibitor stosowany w badaniach laboratoryjnych, blokuje kompleks III. Cyjanek hamuje oksydazę cytochromu c i uniemożliwia redukcję tlenu, przez co przesuwa metabolizm komórki z fosforylacji oksydacyjnej na glikolizę [3]. Oligomycyna nie przerywa przepływu elektronów bezpośrednio, tylko zamyka kanał protonowy syntazy ATP, co wtórnie zatrzymuje łańcuch przez narastający gradient.
Osobnym przypadkiem jest metformina, lek stosowany w cukrzycy typu 2. Hamowanie kompleksu I przez metforminę i wynikające z niego pobudzenie kinazy AMPK, czyli enzymu reagującego na niedobór energii w komórce, obserwowano wyłącznie przy stężeniach leku powyżej 1 mM, których nie osiąga się w leczeniu [19]. Przy stężeniach osiąganych klinicznie, rzędu 50–100 µM, metformina hamowała glukoneogenezę w wątrobie przez zmianę stanu oksydoredukcyjnego komórki [19]. Udział kompleksu I w działaniu metforminy w dawkach leczniczych jest więc według tego przeglądu podważany.
2.5. Powiązania łańcucha oddechowego z innymi szlakami
Łańcuch oddechowy jest wspólnym ujściem elektronów z rozkładu węglowodanów, tłuszczów i białek. Glikoliza w cytozolu rozkłada glukozę do pirogronianu, który po wejściu do mitochondrium przechodzi w acetylokoenzym A. Ten sam związek powstaje w beta-oksydacji kwasów tłuszczowych, czyli ich stopniowym skracaniu w macierzy. Acetylokoenzym A wchodzi do cyklu kwasu cytrynowego, w którym jego atomy węgla ulegają utlenieniu do dwutlenku węgla, a uwolnione elektrony trafiają na NAD⁺ i na FAD, czyli utlenioną postać dinukleotydu flawinoadeninowego. Cykl i łańcuch są więc sprzężone w obie strony. Cykl dostarcza łańcuchowi NADH, a łańcuch odtwarza NAD⁺, bez którego cykl by się zatrzymał.
NADH wytworzony w cytozolu nie przechodzi przez błonę wewnętrzną mitochondrium, więc jego elektrony przenoszą do macierzy układy wahadłowe, w tym wahadło jabłczanowo-asparaginianowe. Gdy łańcuch nie przyjmuje elektronów, na przykład przy niedoborze tlenu, NADH gromadzi się w cytozolu. Dehydrogenaza mleczanowa odtwarza wtedy NAD⁺, przekształcając pirogronian w mleczan, co pozwala glikolizie trwać mimo zahamowania fosforylacji oksydacyjnej. Z tego powodu wzrost stężenia mleczanu we krwi jest pośrednim śladem niewydolności łańcucha oddechowego.
Stan oksydoredukcyjny macierzy, wyznaczany przez pracę łańcucha, wpływa również na szlaki syntezy, w tym na glukoneogenezę w wątrobie [19]. W modelach niedokrwienia u myszy dehydrogenaza bursztynianowa działa w kierunku odwrotnym i w tkance gromadzi się bursztynian, który po przywróceniu przepływu krwi staje się źródłem uszkodzenia [20].

3. Fizjologia a patologia
3.1. Rola procesu w warunkach prawidłowych
Podstawową rolą fosforylacji oksydacyjnej jest zaopatrywanie komórki w ATP, którego zużycie napędza między innymi skurcz mięśni, pompy jonowe błon i syntezę białek [1]. Druga rola polega na odtwarzaniu NAD⁺, bez którego zatrzymałby się cykl kwasu cytrynowego i utlenianie kwasów tłuszczowych. Łańcuch oddechowy wyznacza więc tempo całego tlenowego metabolizmu energetycznego, a nie tylko końcowego etapu.
Sprzężenie przepływu elektronów z syntezą ATP nie jest w organizmie pełne. Część protonów wraca do macierzy przez samą błonę, z pominięciem syntazy, a energia gradientu zamienia się wtedy w ciepło. Zjawisko to nazywa się przeciekiem protonów i ma udział ilościowo istotny. W perfundowanym mięśniu szkieletowym szczura w spoczynku przeciek protonów odpowiadał za około połowę zużycia tlenu [21]. Autorzy oszacowali na tej podstawie, że przy podobnym udziale w organizmie przeciek w samej wątrobie i w mięśniach odpowiada za 11–26%, średnio 20%, podstawowej przemiany materii szczura [21]. Dane pochodzą z modelu zwierzęcego i z preparatów narządowych, więc nie określają bezpośrednio udziału przecieku protonów u człowieka.
W brunatnej tkance tłuszczowej rozprzężenie jest celem, a nie stratą. Jej komórki zawierają białko rozprzęgające 1 (ang. uncoupling protein 1, UCP1), które otwiera dla protonów drogę powrotną z pominięciem syntazy ATP i zamienia energię utleniania lipidów i glukozy w ciepło [22]. Aktywność tkanki i jej przyrost kontroluje noradrenalina wydzielana przez nerwy współczulne [22]. Brunatna tkanka tłuszczowa jest niezbędna dla termogenezy bezdrżeniowej, czyli wytwarzania ciepła bez skurczów mięśni, a jej działanie ma znaczenie między innymi u noworodków [22].
3.2. Rozprzężenie i przeciek elektronów – następstwa
Szkodliwe następstwa pracy łańcucha oddechowego, inne niż skutki jego zahamowania, wiążą się z dwoma zjawiskami: z rozprzężenia przepływu elektronów od syntezy ATP oraz z przedwczesnego przekazania elektronów na tlen, nazywanego przeciekiem elektronów. Rozprzężenie przyspiesza zużycie tlenu i utlenianie substratów, ale obniża wydajność wytwarzania ATP, a nadwyżka energii przechodzi w ciepło. Poza brunatną tkanką tłuszczową każdy dodatkowy przeciek protonów zmniejsza więc ilość ATP uzyskiwaną z tej samej ilości tlenu.
Przeciek elektronów wytwarza anion ponadtlenkowy, od którego zaczynają się dalsze reaktywne formy tlenu. Według przeglądu Murphy’ego izolowane mitochondria wytwarzają ponadtlenek w znaczącej ilości, głównie w kompleksie I, w dwóch sytuacjach [23]. Pierwsza zachodzi wtedy, gdy mitochondria nie wytwarzają ATP i mają wysoką siłę protonomotoryczną oraz zredukowaną pulę ubichinonu. Druga zachodzi przy wysokim stosunku NADH do NAD⁺ w macierzy [23]. Mitochondria aktywnie syntetyzujące ATP wytwarzają ponadtlenku znacznie mniej [23].
Szczególną postacią przecieku jest odwrotny transport elektronów, w którym elektrony z silnie zredukowanej puli ubichinonu płyną przez kompleks I wstecz, w kierunku NAD⁺. W modelach zawału serca i udaru mózgu u myszy bursztynian nagromadzony w niedokrwieniu był po przywróceniu przepływu krwi szybko utleniany przez dehydrogenazę bursztynianową [20]. Napędzało to odwrotny transport elektronów i intensywne wytwarzanie reaktywnych form tlenu w kompleksie I [20]. Farmakologiczne ograniczenie gromadzenia bursztynianu zmniejszało w tych modelach uszkodzenie niedokrwienno-reperfuzyjne [20]. Autorzy wskazali ten szlak jako potencjalny cel leczenia, a wyniki dotyczą wyłącznie modeli zwierzęcych.
3.3. Nasilenie niedostateczne – następstwa
Niewydolność łańcucha oddechowego oznacza, że komórka nie może przekazać elektronów na tlen albo nie może wykorzystać gradientu do syntezy ATP. Następstwa układają się w podobny ciąg niezależnie od przyczyny, którą bywa niedobór tlenu, trucizna albo wrodzony defekt białka. Najpierw NADH przestaje się utleniać i gromadzi się w macierzy oraz w cytozolu. Cykl kwasu cytrynowego zwalnia z braku NAD⁺, a synteza ATP w mitochondriach spada. Komórka przechodzi na glikolizę, która daje znacznie mniej ATP z cząsteczki glukozy, a nadmiar pirogronianu przekształca w mleczan.
Zatrucie cyjankiem jest przykładem niewydolności przy prawidłowym dopływie tlenu, nazywanej niedotlenieniem histotoksycznym. Cyjanek hamuje oksydazę cytochromu c, a metabolizm komórki przesuwa się z fosforylacji oksydacyjnej na glikolizę [3]. Tkanki otrzymują wtedy tlen, ale nie potrafią go zużyć do syntezy ATP. Leczenie zatwierdzone w Stanach Zjednoczonych wiąże truciznę, lecz według autorów przeglądu nie odwraca szerokiego zakresu uszkodzeń metabolicznych wywołanych przez cyjanek [3].
Przewlekły, częściowy niedobór aktywności łańcucha daje obraz mniej gwałtowny. W rodzinie z niedoborem kompleksu I wywołanym mutacją genu ACAD9, kodującego dehydrogenazę acylo-CoA 9, chorzy od wczesnego dzieciństwa szybko się męczyli, źle tolerowali wysiłek i mieli kwasicę mleczanową [17]. W bioptacie mięśnia stwierdzono ciężki niedobór kompleksu I oraz rozrost mitochondriów pod błoną komórkową [17]. Nietolerancja wysiłku i kwasica mleczanowa odpowiadają temu samemu ciągowi zdarzeń: mięsień z niewydolnym kompleksem I pokrywa wzrost zapotrzebowania na ATP glikolizą, która wytwarza mleczan.
3.4. Udział procesu w chorobach
Choroby mitochondrialne to grupa chorób dziedzicznych wywołanych mutacjami genów jądrowych albo mitochondrialnych, które upośledzają fosforylację oksydacyjną. W badaniu populacyjnym z północno-wschodniej Anglii minimalna częstość chorobotwórczych mutacji mitochondrialnego DNA, liczona łącznie u nosicieli z objawami i bez objawów, wyniosła 1 na 5000 osób [2]. Łącznie z mutacjami genów jądrowych choroby mitochondrialne dotyczyły około 1 na 4300 dorosłych, co plasuje je wśród najczęstszych dziedzicznych chorób neurologicznych tej grupy wieku [2].
Zespół Leigha jest najczęstszą postacią choroby mitochondrialnej ujawniającą się w dzieciństwie [6]. To postępująca choroba neurozwyrodnieniowa, którą mogą wywołać mutacje w ponad 75 genach należących do dwóch genomów, jądrowego i mitochondrialnego [6]. Zespół MELAS, czyli encefalomiopatia mitochondrialna z kwasicą mleczanową i epizodami udaropodobnymi, wiąże się najczęściej z mutacją m.3243A>G w genie transferowego RNA dla leucyny [24]. Mutacja ta upośledza syntezę białek w mitochondriach, w tym podjednostek łańcucha oddechowego kodowanych przez mitochondrialne DNA, co prowadzi do niedoboru energii w komórkach [24]. Typowe objawy obejmują epizody udaropodobne, napady padaczkowe, kwasicę mleczanową, osłabienie mięśni, głuchotę czuciowo-nerwową i cukrzycę [24].
Dziedziczna neuropatia nerwu wzrokowego Lebera jest chorobą mitochondrialną, która prowadzi do utraty ostrości wzroku. Jedna z mutacji wywołujących tę chorobę, m.11778G>A, zmienia gen MT-ND4 kodujący podjednostkę kompleksu I [25]. W metaanalizie badań u chorych z tą mutacją utratę wzroku stwierdzano średnio około 30. roku życia, a co najmniej 78% chorych stanowili mężczyźni [25]. Klinicznie istotną poprawę widzenia stwierdzono w 17% oczu bez leczenia, w 31% oczu leczonych idebenonem i w 59% oczu po terapii genowej lenadogenem nolparwowekiem [25]. Przegląd przygotowano z udziałem producenta terapii genowej, a porównanie opiera się na grupach z różnych badań, nie na bezpośrednim zestawieniu w jednym badaniu [25].
W chorobie Parkinsona kompleks I stał się przedmiotem intensywnych badań po odkryciu parkinsonizmu wywoływanego przez neurotoksynę MPTP (1-metylo-4-fenylo-1,2,3,6-tetrahydropirydynę), które skierowało uwagę na szlaki mitochondrialne [15]. U szczurów przewlekłe hamowanie kompleksu I rotenonem wywołało wybiórcze zwyrodnienie drogi czarno-prążkowiowej, spowolnienie ruchowe, sztywność i wtręty zawierające alfa-synukleinę [4]. Krytyczny przegląd danych u ludzi wskazał jednak dużą zmienność wyników pomiarów aktywności kompleksu I w chorobie Parkinsona oraz niejednorodność wrodzonych niedoborów tego kompleksu, różniących się częstością zajęcia istoty czarnej [15]. Udział niedoboru kompleksu I w zwyrodnieniu neuronów dopaminowych jest więc dobrze udokumentowany w modelach zwierzęcych, a jego znaczenie u chorych pozostaje przedmiotem oceny.
3.5. Modyfikacja behawioralna i dietetyczna
Wysiłek fizyczny jest czynnikiem zależnym od zachowania, który w mięśniach zmienia zarówno ilość aparatu fosforylacji oksydacyjnej, jak i jego wydajność. Trening wytrzymałościowy zwiększa w mięśniach szkieletowych ilość mitochondriów, ich zdolność oddechową albo obie te cechy [26]. Według przeglądu Granaty i współpracowników objętość treningu jest prawdopodobnie kluczowym czynnikiem zmian ilości mitochondriów, a względna intensywność wysiłku ważnym czynnikiem zmian zdolności oddechowej [26]. Obie cechy nie zmieniają się więc równolegle, a wzrost zawartości mitochondriów nie musi oznaczać proporcjonalnej poprawy ich funkcji [26]. Zmiany obserwowane po pojedynczym wysiłku nie przewidują przy tym wiernie adaptacji po całym okresie treningu [26].
Związek aktywności fizycznej z pracą mitochondriów widać także w starszym wieku. W badaniu przekrojowym 39 ochotników osoby starsze aktywne fizycznie miały oddychanie mitochondrialne, maksymalną zdolność oddechową mięśnia i stosunek P/O podobne jak młode osoby aktywne [27]. U osób starszych prowadzących siedzący tryb życia wszystkie te wskaźniki były niższe, a maksymalna zdolność oddechowa wiązała się z siłą mięśnia i sprawnością fizyczną [27]. Badanie przekrojowe nie rozstrzyga kierunku zależności. Pozwala jednak przypuszczać, że część spadku czynności mitochondriów przypisywanego wiekowi wiąże się z mniejszą aktywnością fizyczną.
Dieta może wpływać na łańcuch oddechowy tylko pośrednio, przez podaż substratów dostarczających NADH i FADH₂ [13]. W izolowanych mitochondriach wysoki stosunek NADH do NAD⁺ i wysoka siła protonomotoryczna sprzyjają wytwarzaniu ponadtlenku, a mitochondria aktywnie syntetyzujące ATP wytwarzają go znacznie mniej [23]. Autor przeglądu uznał jednak przenoszenie tych wyników na organizm za mylące [23], więc wpływu diety na wytwarzanie reaktywnych form tlenu w mitochondriach człowieka nie da się z nich wyprowadzić. Zwiększone zużycie ATP podczas pracy mięśnia przyspiesza oddychanie [13].
3.6. Wsparcie suplementacyjne
Kilka substancji ma punkt uchwytu w samym łańcuchu oddechowym, bo stanowi jego składnik albo prekursor kofaktora. Koenzym Q10 to ubichinon, czyli sam przenośnik elektronów łańcucha, a jego niedobory pierwotne wynikają z mutacji enzymów szlaku jego syntezy [16]. Ryboflawina jest prekursorem flawinowych kofaktorów dehydrogenaz, w tym flawin kompleksów I i II [16]. Niacyna jest prekursorem NAD⁺, czyli utlenionej postaci nośnika, który w formie NADH dostarcza elektronów do kompleksu I [28].
Dostępne dane kliniczne dotyczą rzadkich chorób genetycznych i małych grup chorych. W rodzinie z niedoborem kompleksu I wywołanym mutacją ACAD9 ryboflawina poprawiła tolerancję wysiłku i zwiększyła aktywność kompleksu I u chorych [17]. W otwartym badaniu bez randomizacji u dorosłych z miopatią mitochondrialną niacyna podniosła stężenie NAD⁺ we krwi do ośmiu razy, a w mięśniu do poziomu osób zdrowych [28]. Siła mięśni wzrosła u wszystkich uczestników, także w grupie porównawczej osób zdrowych, która również otrzymywała niacynę [28]. U części chorych obserwowano przy tym skłonność do niedokrwistości [28]. Koenzym Q10 może przynosić korzyść w pierwotnych i wtórnych niedoborach koenzymu Q10 [16]. W badaniu z randomizacją u 30 chorych z różnymi chorobami mitochondrialnymi nie dał jednak klinicznie istotnej poprawy [7]. W dużym badaniu z randomizacją u 600 chorych z wczesną chorobą Parkinsona nie spowolnił postępu choroby i zostało ono przerwane z powodu braku skuteczności [29].
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Koenzym Q10 | Ruchomy przenośnik elektronów między kompleksami I i II a kompleksem III; uzupełnia pulę w niedoborze pierwotnym [16]; bez poprawy klinicznej w badaniach z randomizacją w chorobach mitochondrialnych i w chorobie Parkinsona [7, 29] | ↑ w niedoborze pierwotnym (C), ~ w pozostałych stanach (A) | C / A |
| Ryboflawina | Prekursor kofaktorów flawinowych kompleksów I i II; w niedoborze kompleksu I z mutacją ACAD9 zwiększenie aktywności kompleksu I [16, 17] | ↑ w wybranych defektach genetycznych | C |
| Niacyna | Prekursor NAD⁺, źródła NADH dla kompleksu I; w badaniu otwartym wyrównanie stężenia NAD⁺ w mięśniu chorych z miopatią mitochondrialną [28] | ↑ NAD⁺ | B |
Korzystne wyniki dla wszystkich trzech substancji pochodzą z opisów przypadków, małych badań i badań bez grupy kontrolnej i dotyczą określonych defektów genetycznych, a badania z randomizacją koenzymu Q10 dały wyniki ujemne. Ocena C dla koenzymu Q10 w niedoborze pierwotnym opiera się na przeglądzie opisów przypadków [16]. Ocena C dla ryboflawiny opiera się na efekcie opisanym w jednej rodzinie i potwierdzonym komplementacją w fibroblastach [17]. Żadna z tych prac nie jest badaniem klinicznym u ludzi z grupą porównawczą. Ocena A dotyczy wyniku ujemnego z badań z randomizacją [7, 29]. Przegląd systematyczny Cochrane, obejmujący 12 badań z randomizacją, nie znalazł jasnych dowodów skuteczności żadnej interwencji w chorobach mitochondrialnych [7].

4. Uwagi praktyczne
4.1. Jak to zbadać
Czynność łańcucha oddechowego u konkretnej osoby ocenia się pośrednio, w trzech krokach o rosnącej szczegółowości. Krok pierwszy to markery pośrednie we krwi. Stężenie mleczanu rośnie, gdy komórki przechodzą na glikolizę, i bywa podwyższone w chorobach mitochondrialnych, ale nie jest swoiste, bo rośnie także w niedotlenieniu tkanek i po intensywnym wysiłku. W badaniach klinicznych chorób mitochondrialnych mleczan we krwi żylnej służył jako biochemiczny wskaźnik przebiegu choroby [7].
Nowszymi markerami są dwa białka oznaczane w surowicy: czynnik wzrostu fibroblastów 21 (FGF-21) i czynnik różnicowania wzrostu 15 (GDF-15). W metaanalizie ośmiu badań obejmujących łącznie 1563 uczestników (FGF-21 oceniano w pięciu, GDF-15 w siedmiu) czułość FGF-21 w rozpoznawaniu chorób mitochondrialnych wyniosła 0,71, a swoistość 0,88 [30]. Dla GDF-15 czułość wyniosła 0,83, a swoistość 0,92, czyli dokładność diagnostyczna była większa [30]. Wynik prawidłowy nie wyklucza więc choroby, a podwyższony wymaga dalszej diagnostyki.
Krok drugi to badanie tkanki. Rozpoznanie choroby łańcucha oddechowego potwierdza się badaniem histochemicznym mięśnia, oznaczeniem aktywności kompleksów oddechowych w tkankach albo w hodowlach komórek oraz badaniem DNA [7]. Aktywność każdego kompleksu oznacza się osobno, co pozwala wskazać, który z nich jest niewydolny, tak jak w niedoborze kompleksu I z mutacją ACAD9 [17]. Krok trzeci to badanie genetyczne genów jądrowych i mitochondrialnego DNA, które wskazuje przyczynę defektu. W badaniach naukowych stosuje się ponadto pomiar zużycia tlenu przez włókna mięśniowe pobrane w biopsji i spektroskopię rezonansu magnetycznego mięśnia, które oceniają zdolność oddechową mitochondriów [27]. Interpretacja wyników należy do lekarza prowadzącego, bo czułość i swoistość markerów pośrednich są niepełne.
4.2. Na co warto zwrócić uwagę
Liczba cząsteczek ATP uzyskiwanych z utleniania substratów bywa podawana jako wartość stała, a jest wielkością mierzoną i wciąż korygowaną. Obecnie przyjmowane wartości stosunku P/O uznano za zgodne z większością pomiarów dopiero po wyjaśnieniu pozornych sprzeczności między nimi [14]. Autor przeglądu dopuścił przy tym ich dalszą korektę w dół, do około 2,3 dla NADH i 1,4 dla bursztynianu, jeśli synteza jednej cząsteczki ATP wymaga 10/3 protonu zamiast trzech [14]. Ta wartość odpowiada pierścieniowi dziesięciu podjednostek c, opisanemu u grzybów, a w mitochondriach zwierzęcych pierścień zawiera osiem podjednostek, co daje 2,7 protonu na cząsteczkę ATP [5]. Przeliczenia P/O dla pierścienia o ośmiu podjednostkach przytoczone prace nie podają. Każde wyliczenie wydajności energetycznej glukozy zależy więc od przyjętych stosunków, a różne źródła podają różne wyniki.
Reaktywne formy tlenu z łańcucha oddechowego bywają przedstawiane jako stały, mierzalny produkt uboczny, którego ilość da się oszacować. Według przeglądu Murphy’ego wytwarzanie ponadtlenku zależy od siły protonomotorycznej, stosunku NADH do NAD⁺, stopnia zredukowania koenzymu Q i lokalnego stężenia tlenu [23]. Wielkości te są w organizmie bardzo zmienne i trudne do zmierzenia, dlatego przenoszenie wyników z izolowanych mitochondriów na organizm autor uznał za mylące [23]. Oceny „nadmiaru wolnych rodników z mitochondriów” u konkretnej osoby nie mają więc wiarygodnej podstawy pomiarowej.
Substancje opisywane jako „wspierające mitochondria” mają udokumentowane działanie w określonych defektach genetycznych [16, 17], dlatego wyniki tych badań dotyczą chorych z tymi defektami, a nie osób z prawidłową czynnością łańcucha oddechowego. Ujemny wynik koenzymu Q10 we wczesnej chorobie Parkinsona, w której kompleks I jest jednym z ogniw patogenezy, pokazuje, że punkt uchwytu w łańcuchu nie przesądza o korzyści klinicznej [15, 29].