1. Charakterystyka białek
1.1. Definicja i przynależność
Hemoglobina i mioglobina to hemoproteiny z rodziny globin, czyli białka, które odwracalnie wiążą tlen za pośrednictwem hemu [1, 2]. Hem jest płaskim pierścieniem porfirynowym, w którego środku tkwi jon żelaza na drugim stopniu utlenienia [1]. To właśnie ten jon przyłącza cząsteczkę tlenu, a po zmianie warunków ją oddaje. Hemoglobina wypełnia krwinki czerwone i przenosi tlen z płuc do tkanek [1]. Mioglobina znajduje się w cytoplazmie komórek mięśnia sercowego i tlenowych włókien mięśni szkieletowych [2]. Tam gromadzi zapas tlenu i ułatwia jego przepływ do mitochondriów [2].
W klasyfikacji białek oba należą do nadrodziny globin kręgowców. Oprócz hemoglobin i mioglobin analiza genomów ujawniła w niej sześć dalszych typów: androglobinę, cytoglobinę, neuroglobinę oraz globiny E, X i Y [3]. Neuroglobina występuje głównie w neuronach, a cytoglobina w fibroblastach i w wybranych populacjach komórek nerwowych [4]. Rola fizjologiczna obu tych globin pozostaje niepewna, więc wspólna rodzina nie oznacza wspólnej funkcji [4]. Hemoglobina dorosłego człowieka jest tetramerem, czyli zespołem czterech łańcuchów białkowych z czterema hemami [1]. Mioglobina jest małym białkiem globularnym o jednym łańcuchu i jednym hemie [5].
Hemoglobina bywa mylona z żelazem we krwi, choć żelazo jest tylko jednym ze składników hemu. Organizm potrzebuje żelaza także poza krwinkami, dlatego jego niedobór może upośledzać czynność tkanek, zanim stężenie hemoglobiny spadnie poniżej normy [6]. Drugim źródłem pomyłek jest utożsamianie hemoglobiny z liczbą krwinek czerwonych. Niedokrwistość rozpoznaje się jednak według stężenia hemoglobiny we krwi, a nie według liczby krwinek [7]. Trzecie nieporozumienie dotyczy mioglobiny we krwi. Mioglobina działa wewnątrz włókien mięśniowych, a do osocza przechodzi dopiero wtedy, gdy błona włókna ulega uszkodzeniu [8].
Nazwa hemoglobina obejmuje kilka odmian fizjologicznych, różniących się składem łańcuchów, oraz postaci zmienione chemicznie po syntezie. Obejmuje też ponad tysiąc wariantów dziedzicznych, z których większość nie ma znanego związku z chorobą, a część wywołuje zaburzenia od łagodnych po ciężkie [1]. Skala znaczenia obu białek wynika z danych populacyjnych. W 2021 roku niedokrwistość, definiowana obniżonym stężeniem hemoglobiny, dotyczyła 24,3% ludności świata [9]. Hemoglobinopatie, czyli wrodzone choroby hemoglobiny, należą do najczęstszych chorób dziedzicznych na świecie [10].
1.2. Budowa, izoformy i podtypy
Hemoglobina i mioglobina zwijają łańcuch białkowy w ten sam sposób, zwany fałdem globinowym. Tworzą go helisy oznaczane literami od A do H, połączone krótkimi odcinkami bez struktury helikalnej [1]. W hemoglobinie podjednostka α ma siedem takich helis, a podjednostka β osiem [1]. Kieszeń, w której leży hem, ograniczają helisy E i F [1].
Położenie hemu w kieszeni decyduje o tym, czy żelazo przyłączy tlen, czy ulegnie utlenieniu. Jon żelaza wiąże się z czterema atomami azotu pierścienia porfirynowego, a piąte wiązanie łączy go z histydyną helisy F, zwaną histydyną bliższą [1]. Szóste miejsce, po drugiej stronie pierścienia, pozostaje wolne dla tlenu lub innego gazu [1]. Przyłączony tlen stabilizuje wiązaniem wodorowym histydyna helisy E, czyli histydyna dalsza [1]. W wariancie, w którym tę histydynę zastępuje leucyna, podjednostka α utlenia się około ośmiokrotnie szybciej i traci hem około dwustukrotnie szybciej [11].
Tetramer hemoglobiny składa się z dwóch dimerów αβ ułożonych symetrycznie wokół wspólnej osi [1]. Między dimerami leży centralna jama wypełniona wodą. W cząsteczce bez tlenu jama jest szeroka, a w cząsteczce utlenowanej węższa, ponieważ zmienia się wzajemne ułożenie dimerów [1]. Ta zmiana ułożenia jest fizycznym podłożem współdziałania podjednostek. Mioglobina nie ma partnerów, więc takiej zmiany nie wykonuje.
Hemoglobina występuje w kilku odmianach, różniących się łańcuchami towarzyszącymi łańcuchowi α. U dorosłego przeważa hemoglobina A (HbA), zbudowana z dwóch łańcuchów α i dwóch β [12]. Hemoglobina A2 (HbA2) zawiera łańcuchy δ zamiast β i u osób zdrowych stanowi mniej niż 3% całej hemoglobiny [13]. Hemoglobina płodowa (HbF) ma łańcuchy γ i przeważa w życiu płodowym, a po urodzeniu zastępuje ją hemoglobina A [12]. W najwcześniejszym okresie zarodkowym funkcję łańcucha α pełni łańcuch ζ [1].
Dwie dalsze postaci nie są odrębnymi białkami, lecz hemoglobiną A zmienioną chemicznie. Hemoglobina glikowana (HbA1c) ma przyłączoną glukozę, a jej odsetek odzwierciedla średnie stężenie glukozy z około trzech miesięcy [14]. Methemoglobina zawiera żelazo utlenione do trzeciego stopnia i nie wiąże tlenu [15]. Odmiany hemoglobiny i mioglobina różnią się składem, miejscem występowania i zachowaniem wobec tlenu.
| Postać | Skład | Gdzie i kiedy | Cecha czynnościowa |
| Hemoglobina A | α2β2, cztery hemy | krwinki czerwone dorosłego | wiązanie kooperatywne, wiąże 2,3-bisfosfoglicerynian |
| Hemoglobina A2 | α2δ2 | poniżej 3% hemoglobiny zdrowego dorosłego | wzrost odsetka u nosicieli β-talasemii |
| Hemoglobina płodowa | α2γ2 | życie płodowe | słabo wiąże 2,3-bisfosfoglicerynian |
| Hemoglobina glikowana | hemoglobina A z glukozą | odsetek zależny od glikemii | wskaźnik glikemii, nie transportu tlenu |
| Methemoglobina | żelazo na trzecim stopniu utlenienia | powstaje przy utlenieniu żelaza hemu | nie wiąże tlenu |
| Mioglobina | jeden łańcuch, jeden hem | serce i tlenowe włókna mięśni | brak kooperatywności, duże powinowactwo |
Różnice w składzie łańcuchów przekładają się bezpośrednio na powinowactwo do tlenu. Od powinowactwa zależy, w którym miejscu organizmu dane białko tlen przyjmuje, a w którym go oddaje.
1.3. Rys historyczny
Hemoglobinę poznano najpierw przez jej czynność, a dopiero później przez budowę. W 1904 roku Christian Bohr opisał esowaty kształt krzywej wiązania tlenu przez krew i wykazał, że dwutlenek węgla obniża powinowactwo hemoglobiny do tlenu [1, 16]. Przez kolejne dziesięciolecia kształt tej krzywej opisywano równaniami, ale nie umiano wyprowadzić go z budowy cząsteczki. Podobnie wyglądała wiedza o pierwszej poznanej chorobie hemoglobiny. Niedokrwistość sierpowatokrwinkową znano od opisu przypadku ogłoszonego przez Herricka w 1910 roku jako chorobę nieprawidłowego kształtu krwinek [17]. W 1949 roku Pauling i Itano wykazali, że hemoglobina chorych różni się od hemoglobiny osób zdrowych, i nazwali tę niedokrwistość chorobą molekularną [17, 18]. W 1956 roku Ingram wskazał konkretną różnicę chemiczną w globinie hemoglobiny sierpowatej [19].
Przestrzenny obraz obu białek przyniosła krystalografia rentgenowska. W 1958 roku zespół Kendrewa przedstawił trójwymiarowy model mioglobiny uzyskany metodą analizy rentgenowskiej [20]. W 1960 roku zespół Perutza opisał budowę hemoglobiny w rozdzielczości 5,5 angstrema [21]. Za badania nad strukturą hemoglobiny Perutz otrzymał w 1962 roku Nagrodę Nobla z chemii [1]. W 1965 roku Monod, Wyman i Changeux zaproponowali model przejść allosterycznych, który wyjaśnił esowaty kształt krzywej Bohra przejściem całej cząsteczki między dwoma stanami [1, 22]. Choroba sierpowatokrwinkowa nosi odtąd miano pierwszej choroby molekularnej [17], a przegląd historyczny Schechtera wywodzi z badań hemoglobiny początki medycyny molekularnej [23].

2. Działanie molekularne
2.1. Wiązanie ligandu – tlen i inne cząsteczki
Ligandem obu białek jest cząsteczka gazu przyłączana do żelaza hemu po stronie histydyny dalszej. W hemoglobinie cztery hemy wpływają na siebie nawzajem przez zmiany ułożenia podjednostek. Hemoglobina przechodzi między dwoma skrajnymi stanami budowy: napiętym, oznaczanym literą T, i rozluźnionym, oznaczanym literą R [1]. Stan T przeważa w cząsteczce bez tlenu i ma do niego małe powinowactwo, a stan R ma powinowactwo duże [1].
Przyłączenie tlenu do jednego hemu przesuwa żelazo w płaszczyznę pierścienia porfirynowego i pociąga za sobą helisę F tej samej podjednostki. Zmiana ta przenosi się przez styk między dimerami na pozostałe podjednostki i przesuwa równowagę całej cząsteczki w stronę stanu R [1]. Każda kolejna cząsteczka tlenu wiąże się więc łatwiej niż poprzednia, co nazywa się wiązaniem kooperatywnym. Krzywa wysycenia hemoglobiny tlenem ma przez to kształt litery S [1, 16]. Opisuje to dwustanowy model Monoda, Wymana i Changeux, obok którego powstały modele sekwencyjne i wielostanowe [1, 22].
Krzywa wysycenia mioglobiny jest hiperboliczna, bo jej jedyny hem nie współdziała z innymi, i już przy niskim ciśnieniu tlenu leży wysoko. Położenie krzywej opisuje parametr P50, czyli ciśnienie cząstkowe tlenu, przy którym białko jest wysycone w połowie. Dla hemoglobiny dorosłego człowieka P50 wynosi około 26 mm Hg [1]. W cytoplazmie pracującego mięśnia ciśnienie tlenu utrzymuje się natomiast w pobliżu 2,5 mm Hg, a mioglobina pozostaje przy nim w równowadze z tlenem i buforuje jego stężenie [24]. Z różnicy kształtu krzywych wynika kierunek przepływu tlenu: hemoglobina oddaje go w naczyniach włosowatych, a mioglobina przejmuje go i przekazuje dalej, w stronę mitochondriów.
Oprócz tlenu hem wiąże po stronie dalszej inne małe cząsteczki, między innymi tlenek azotu, tlenek węgla i jon azotynowy [1]. Konkurują one z tlenem o to samo miejsce, więc ich przyłączenie zmniejsza ilość tlenu, którą białko może przenieść. Tlenek węgla wiąże się z hemem około 240 razy silniej niż tlen, a powstająca karboksyhemoglobina przesuwa krzywą wysycenia i utrudnia oddawanie tlenu tkankom [25]. Tlenek azotu jest w mięśniu usuwany przez oksymioglobinę, która utlenia go do azotanu [2, 24]. Hemoglobina pozbawiona tlenu może z kolei redukować azotyn do tlenku azotu, co według jednej z hipotez pomaga dopasować przepływ krwi do potrzeb tkanek [16]. Utlenienie samego żelaza hemu do trzeciego stopnia daje methemoglobinę, która tlenu nie wiąże, a z powrotem do postaci czynnej redukuje ją reduktaza cytochromu b5 [15]. Ligandy hemu różnią się rodzajem wiązania i skutkiem dla transportu tlenu.
| Ligand lub zmiana | Wiązanie | Skutek dla białka | Skutek dla transportu tlenu |
| Tlen | odwracalne, żelazo na drugim stopniu utlenienia | przejście T → R w hemoglobinie | przenoszenie i oddawanie tlenu |
| Tlenek węgla | około 240 razy silniejsze niż tlenu | karboksyhemoglobina | mniej miejsc dla tlenu, utrudnione oddawanie |
| Tlenek azotu | strona dalsza hemu | utlenienie do azotanu przez oksymioglobinę | regulacja stężenia tlenku azotu w mięśniu |
| Jon azotynowy | strona dalsza hemu | redukcja do tlenku azotu przez hemoglobinę bez tlenu | hipotetyczny udział w regulacji przepływu krwi |
| Utlenienie żelaza | brak ligandu, żelazo na trzecim stopniu | methemoglobina | brak wiązania tlenu |
Wspólne miejsce wiązania wyjaśnia, dlaczego cząsteczki inne niż tlen zmniejszają pojemność tlenową krwi, choć stężenie samej hemoglobiny pozostaje prawidłowe.
2.2. Regulacja powinowactwa
Powinowactwo hemoglobiny do tlenu nie jest stałe, lecz zmienia się pod wpływem cząsteczek przyłączanych w miejscach innych niż hem. Takie cząsteczki nazywa się efektorami allosterycznymi. Najważniejsze z nich to jony wodorowe, dwutlenek węgla, jony chlorkowe i 2,3-bisfosfoglicerynian, produkt uboczny glikolizy w krwince czerwonej [1]. Wszystkie stabilizują stan T, więc obniżają powinowactwo i ułatwiają oddawanie tlenu [1].
Wpływ zakwaszenia i dwutlenku węgla nazywa się efektem Bohra [16]. W tkankach, gdzie powstaje dwutlenek węgla, anhydraza węglanowa krwinki przekształca go w kwas węglowy, a ten uwalnia jony wodorowe [16]. W środowisku kwaśniejszym histydyna 146 łańcucha β i arginina 141 łańcucha α tworzą wiązania jonowe utrwalające stan T, więc hemoglobina oddaje więcej tlenu [1]. W płucach zachodzi proces odwrotny: dwutlenek węgla uchodzi, odczyn rośnie, a hemoglobina przechodzi łatwiej w stan R i przyłącza tlen. Zjawisko odwrotne, czyli wiązanie jonów wodorowych i dwutlenku węgla przez hemoglobinę pozbawioną tlenu, nazywa się efektem Haldane’a [16]. Oba efekty sprzęgają transport tlenu z usuwaniem dwutlenku węgla.
2,3-Bisfosfoglicerynian wiąże się w szczelinie między łańcuchami β hemoglobiny pozbawionej tlenu i spina je ze sobą [1]. Zmiana P50 jest liniowo zależna od stężenia tej cząsteczki w krwince [26]. U chorych starszych niż miesiąc, z ciśnieniem tlenu we krwi tętniczej niższym niż 60 mm Hg, stężenie 2,3-bisfosfoglicerynianu w krwinkach rosło proporcjonalnie do stopnia niedotlenienia, a powinowactwo krwi do tlenu malało [26]. W tym samym badaniu hemoglobina płodowa, w odróżnieniu od hemoglobiny A, nie wiązała 2,3-bisfosfoglicerynianu w stopniu pobudzającym jego syntezę [26]. Słabsze wiązanie tego efektora utrzymuje większe powinowactwo hemoglobiny płodowej do tlenu niż hemoglobiny matki.
Mioglobina, jako białko jednopodjednostkowe, nie ma stanów T i R ani miejsca dla 2,3-bisfosfoglicerynianu, więc jej powinowactwo nie podlega tej regulacji. Wszystkie te mechanizmy prowadzą do jednego skutku: hemoglobina przyjmuje tlen tam, gdzie jest go dużo, a oddaje tam, gdzie tkanka jest kwaśniejsza i bardziej niedotleniona.
2.3. Miejsce w transporcie tlenu
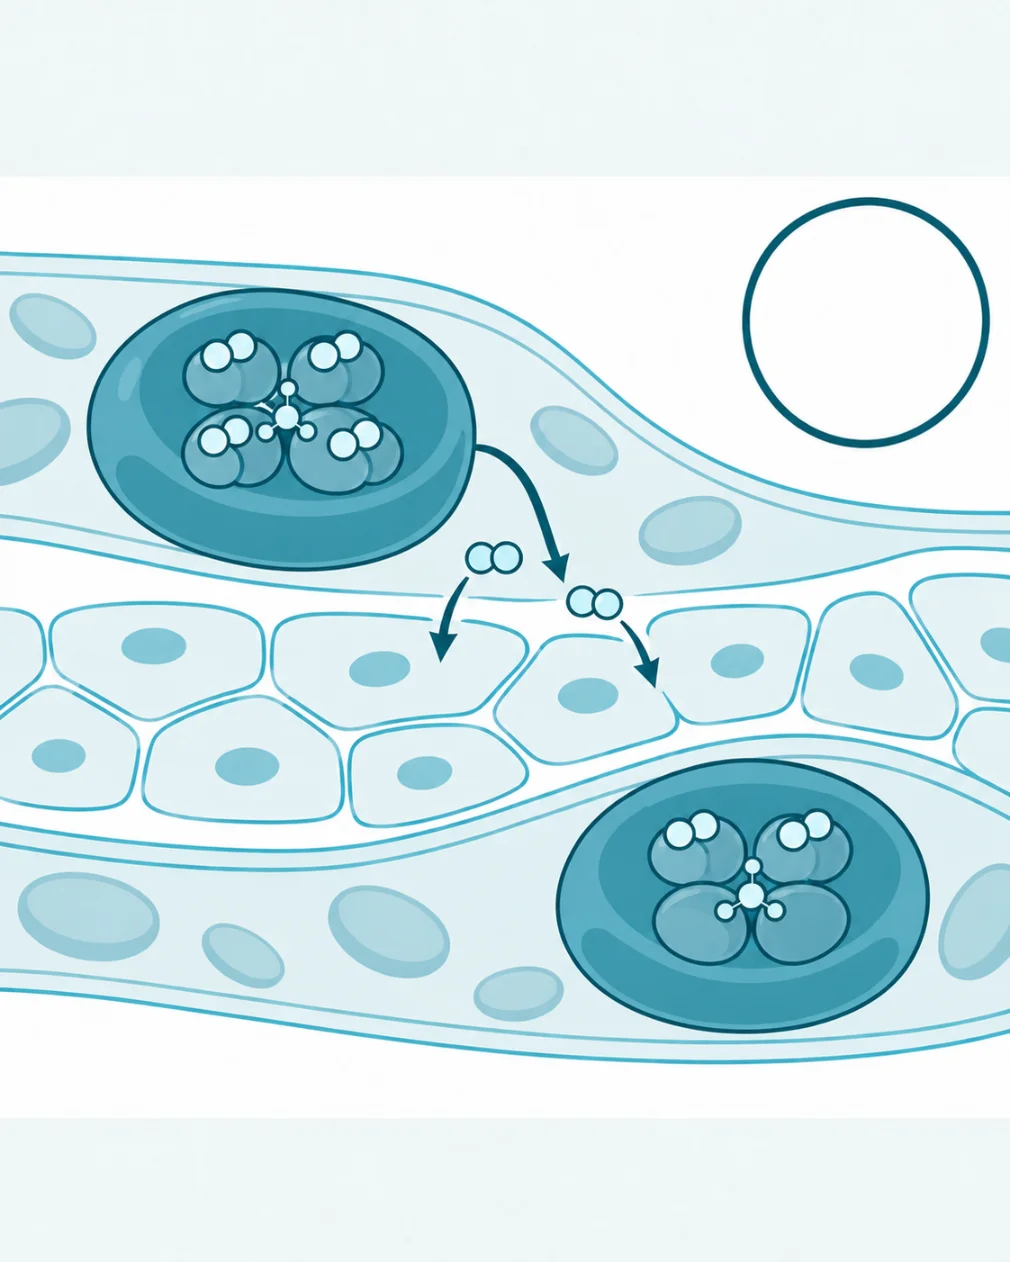
Hemoglobina jest głównym nośnikiem tlenu we krwi, a mioglobina ostatnim ogniwem na jego drodze do mitochondriów włókna mięśniowego. Ilość tlenu dostarczana tkankom zależy od stężenia hemoglobiny, jej wysycenia tlenem i pojemności minutowej serca [27]. W warunkach fizjologicznych hemoglobina oddaje tkankom od 25 do 40% przenoszonego tlenu, a oddawanie to ułatwia 2,3-bisfosfoglicerynian [1]. Reszta tlenu wraca z krwią żylną i stanowi rezerwę, z której tkanki korzystają przy zwiększonym zapotrzebowaniu.
Warunkiem prawidłowego działania hemoglobiny jest jej zamknięcie w krwince czerwonej. Wewnątrz krwinki cząsteczka zachowuje budowę czteropodjednostkową, współdziałanie podjednostek i wrażliwość na efektory allosteryczne [28]. Poza krwinką tetramer rozpada się na dimery, które wiążą tlen bardzo silnie, nie wykazują współdziałania i nie reagują na efektory [28]. Dimery przechodzą przez ścianę naczyń, wychwytują tlenek azotu wytwarzany przez śródbłonek, podnoszą ciśnienie tętnicze i uszkadzają nerki [28]. Krwinka czerwona nie jest więc tylko opakowaniem hemoglobiny, lecz środowiskiem, bez którego białko traci zdolność regulowanego oddawania tlenu.
W mięśniu większość spadku ciśnienia tlenu między krwinką a mitochondrium przypada na ścianę naczynia włosowatego [24]. Mioglobina przyjmuje tlen, który przeszedł do włókna, i przenosi go przez cytoplazmę równolegle do zwykłej dyfuzji tlenu rozpuszczonego, co nazywa się dyfuzją ułatwioną [2]. Dzięki temu ciśnienie tlenu w cytoplazmie jest niemal jednakowe w całej komórce i leży blisko stałej Michaelisa oksydazy cytochromowej, czyli enzymu zużywającego tlen w łańcuchu oddechowym [24]. Przy takim ciśnieniu każdy niewielki wzrost dopływu tlenu zostaje od razu zużyty przez mitochondria [24]. Mioglobina pełni też rolę zapasu tlenu, który mięsień zużywa w krótkich okresach niedotlenienia [2]. Zaopatrzenie mitochondriów w tlen przekłada się na wytwarzanie adenozynotrifosforanu, czyli ATP, głównego nośnika energii w komórce, na drodze tlenowej.
Znaczenie mioglobiny sprawdzono w modelach zwierzęcych. Myszy pozbawione genu mioglobiny były płodne i miały prawidłową wydolność wysiłkową, a ich serce i mięsień płaszczkowaty pracowały prawidłowo w badaniach in vitro [29]. W drugiej, niezależnie wytworzonej linii myszy bez mioglobiny zwierzęta miały jednak wyższe stężenie hemoglobiny, gęstszą sieć naczyń włosowatych w sercu i większy przepływ wieńcowy [30]. Mechanizmy wyrównawcze skracały drogę tlenu od naczynia do mitochondrium, co wskazuje, że w warunkach prawidłowych tę drogę wspiera mioglobina [30]. Dane te pochodzą z doświadczeń na myszach, a u ludzi znaczenie mioglobiny ilustruje choroba mięśni wywołana wariantem tego białka [5].
2.4. Zmienność genetyczna i warianty białka
Łańcuchy hemoglobiny kodują dwa skupiska genów: jedno obejmuje geny łańcuchów podobnych do α, drugie geny łańcuchów podobnych do β [23]. Łańcuch α kodują dwa geny, HBA1 i HBA2, a łańcuchy β i δ geny HBB i HBD [13]. Opisano ponad tysiąc naturalnie występujących wariantów hemoglobiny, a większość z nich nie ma znanego związku z chorobą [1]. Dziedziczne zmiany hemoglobiny, zwane hemoglobinopatiami, dzieli się na dwie grupy [10]. Talasemie polegają na zmniejszonym wytwarzaniu prawidłowego łańcucha α albo β, a warianty strukturalne na zmianie budowy łańcucha, jak w hemoglobinach S, C i E [10]. Samych postaci α-talasemii opisano ponad sto [31].
Warianty strukturalne różnią się skutkiem w zależności od tego, w którym miejscu cząsteczki leży zamiana aminokwasu [1]. Zamiana na powierzchni białka, jak w hemoglobinie S, zmienia sposób łączenia się cząsteczek ze sobą. Zamiana na styku podjednostek zmienia równowagę między stanami T i R, a więc powinowactwo do tlenu. Zamiana w kieszeni hemu zmienia trwałość wiązania tlenu i podatność żelaza na utlenienie [1, 11]. Warianty mioglobiny są rzadkie, ale jeden z nich, zamiana histydyny 98 na tyrozynę, zmienia wiązanie tlenu i przyspiesza odłączanie hemu [5]. Każdy typ zmiany ma w hemoglobinie i mioglobinie przykłady o znanym skutku klinicznym.
| Wariant | Zmiana | Skutek molekularny | Następstwo |
| Hemoglobina S | glutaminian → walina w pozycji 6 łańcucha β | polimeryzacja postaci pozbawionej tlenu | choroba sierpowatokrwinkowa u homozygot |
| β-talasemia | zmniejszone wytwarzanie łańcucha β | nadmiar wolnych łańcuchów α | nieskuteczna erytropoeza, hemoliza |
| α-talasemia | zmniejszone wytwarzanie łańcucha α | niedobór łańcucha α | od braku objawów po ciężką niedokrwistość |
| Hemoglobina Little Rock | zamiana w łańcuchu β | zwiększone powinowactwo, P50 około 16 mm Hg | erytrocytoza |
| Hemoglobina Kansas | zamiana na styku podjednostek | zmniejszone powinowactwo | łatwiejsze oddawanie tlenu |
| Hemoglobina Kirklareli | histydyna dalsza α → leucyna | szybkie utlenianie i utrata hemu | łagodna niedokrwistość |
| Hemoglobiny M | zamiana w globinie | żelazo utrwalone na trzecim stopniu utlenienia | methemoglobinemia |
| Mioglobina His98Tyr | histydyna → tyrozyna | szybsze odłączanie hemu | miopatia dorosłych |
O skutku wariantu decyduje więc miejsce zamiany aminokwasu, a nie sam fakt mutacji, dlatego jedne warianty nie dają objawów, a inne wywołują ciężką chorobę.
Częstość niektórych hemoglobinopatii wiąże się z ochroną, jaką dają one przed malarią. W metaanalizie badań kliniczno-kontrolnych nosiciele hemoglobiny S, czyli osoby z genotypem AS, mieli o ponad 90% mniejsze szanse ciężkiej malarii tropikalnej niż osoby bez tego wariantu (iloraz szans 0,09) [32]. Słabszą ochronę dawały hemoglobina C oraz homozygotyczna i heterozygotyczna α-talasemia [32]. Przed niepowikłaną malarią konsekwentnie chroniło jednak tylko nosicielstwo hemoglobiny S [32]. Hipoteza doboru naturalnego zakłada, że warianty wywołujące chorobę u homozygot utrzymują się w populacji dzięki przewadze, jaką dają heterozygotom.

3. Znaczenie kliniczne
3.1. Następstwa obniżonej ilości lub czynności
Obniżone stężenie hemoglobiny we krwi nazywa się niedokrwistością. Stan ten powstaje, gdy szpik wytwarza za mało hemoglobiny albo krwinek, gdy krwinki rozpadają się przedwcześnie albo gdy organizm traci krew [33]. Do najczęstszych przyczyn należą niedobory składników odżywczych, zakażenia i stany zapalne oraz dziedziczne choroby hemoglobiny [33]. W analizie Global Burden of Disease z 2021 roku największą część utraconych lat zdrowia z powodu niedokrwistości przypisano niedoborowi żelaza w diecie, a drugą w kolejności hemoglobinopatiom i niedokrwistościom hemolitycznym [9].
Mniej hemoglobiny oznacza mniejszą ilość tlenu w każdym mililitrze krwi, nawet gdy wysycenie hemoglobiny tlenem jest prawidłowe [27]. Dostawa tlenu do tkanek zależy od stężenia hemoglobiny, jej wysycenia i pojemności minutowej serca, więc przy niedokrwistości utrzymanie dostawy wymaga większej pracy serca [27]. Niedokrwistość jest częsta u chorych z chorobami układu krążenia i pogarsza ich rokowanie [34]. W kohorcie 6528 chorych po przezskórnej rewaskularyzacji tętnic wieńcowych ciężka niedokrwistość wiązała się z blisko dwukrotnie większym ryzykiem zgonu w ciągu 4 lat (współczynnik ryzyka 1,86) [34].
Czynność hemoglobiny może być obniżona również przy prawidłowym jej stężeniu. Tak dzieje się w methemoglobinemii, w której część hemoglobiny ma żelazo utlenione do trzeciego stopnia i nie wiąże tlenu [15]. Jej źródłem bywają warianty globiny zwane hemoglobinami M, wrodzony niedobór reduktazy cytochromu b5 oraz substancje utleniające, w tym dapson i niektóre leki miejscowo znieczulające [15]. Wraz ze wzrostem odsetka methemoglobiny zmniejsza się pojemność tlenowa krwi, a przy niskich odsetkach chorzy zwykle nie mają objawów [15]. Ciśnienie tlenu w krwi tętniczej i wysycenie tlenem w gazometrii bywają przy tym mylnie prawidłowe, a podanie tlenu nie poprawia stanu chorego [15]. Funkcjonalny niedobór hemoglobiny umyka więc badaniom, które mierzą tylko ciśnienie tlenu.
3.2. Następstwa podwyższonej ilości lub powinowactwa
Podwyższone stężenie hemoglobiny i hematokrytu nazywa się erytrocytozą. Najczęściej jest ona odpowiedzią na niedotlenienie wywołane chorobą serca lub płuc albo życiem na dużej wysokości [35]. Rzadziej wywołują ją nowotwory wytwarzające erytropoetynę, czyli hormon nerkowy pobudzający szpik do wytwarzania krwinek, oraz niektóre leki, w tym testosteron i inhibitory kotransportera sodowo-glukozowego typu 2 [35]. W takich przypadkach wysoka hemoglobina nie jest pierwotnym zaburzeniem, lecz śladem procesu, który pobudza szpik. Pierwotną przyczyną erytrocytozy jest czerwienica prawdziwa, nowotwór szpiku z mutacją genu JAK2, którą w diagnostyce wyklucza się jako pierwszą [35].
Osobną grupę stanowią przyczyny, w których zmienione jest samo powinowactwo hemoglobiny do tlenu. Należą do nich warianty hemoglobiny o dużym powinowactwie, niedobór 2,3-bisfosfoglicerynianu i methemoglobinemia, a wspólną cechą jest obniżony P50 [35]. Hemoglobina, która wiąże tlen zbyt mocno, oddaje go tkankom słabiej, więc nerki odbierają sygnał niedotlenienia mimo prawidłowego wysycenia krwi tętniczej. W odpowiedzi szpik wytwarza więcej krwinek, a stężenie hemoglobiny rośnie. U młodego mężczyzny z wieloletnią erytrocytozą o nieznanej przyczynie P50 wynosił 16 mm Hg, a sekwencjonowanie genu łańcucha β ujawniło wariant Little Rock, obecny także u jego matki i babki [36].
Zwiększenie powinowactwa nie zawsze szkodzi, bo w niedotlenieniu ułatwia przyłączanie tlenu w płucach. W badaniu z udziałem ośmiu zdrowych ochotników woksolotor, lek stabilizujący hemoglobinę w stanie o dużym powinowactwie, przesunął krzywą wysycenia w lewo i obniżył P50 z 28,0 do 26,1 mm Hg [37]. Podczas wysiłku w warunkach niedotlenienia wysycenie krwi tętniczej tlenem wyniosło po leczeniu 84,8% wobec 73,6% przed leczeniem, przy czym autorzy przypisali część tego efektu nasileniu wentylacji [37]. Ten sam kierunek zmiany może więc w jednych warunkach pobudzać nadmierne wytwarzanie krwinek, a w innych chronić przed spadkiem wysycenia.
3.3. Udział hemoglobiny i mioglobiny w chorobach
Choroba sierpowatokrwinkowa jest grupą chorób dziedzicznych wywołanych mutacjami genu łańcucha β, a co roku rodzi się z nią na świecie od 300 do 400 tysięcy dzieci, głównie w Afryce Subsaharyjskiej [38]. Zamiana glutaminianu na walinę w pozycji 6 łańcucha β tworzy na powierzchni hemoglobiny S miejsce, którym cząsteczka pozbawiona tlenu łączy się z sąsiednią [1]. Cząsteczki układają się w długie włókna, które sztywnią krwinkę i nadają jej kształt sierpa [38, 39]. Sztywne krwinki rozpadają się w naczyniach i zatykają drobne naczynia, co wywołuje niedokrwistość hemolityczną i epizody niedokrwienia narządów [38]. Krwinka z hemoglobiną S żyje od 10 do 20 dni wobec 90 do 120 dni prawidłowej krwinki [1]. Polimeryzacja jest pierwotnym zdarzeniem choroby, dlatego leki hamujące ten proces działają na jej przyczynę, a nie na następstwa [39].
Talasemie wynikają z niezrównoważonego wytwarzania łańcuchów globiny [40]. W β-talasemii nadmiar łańcuchów α, pozbawionych partnera, wytrąca się w prekursorach krwinek czerwonych. Skutkiem jest nieskuteczna erytropoeza, czyli obumieranie prekursorów w szpiku, przyspieszony rozpad krwinek i zaburzenie gospodarki żelazem [40]. Obraz kliniczny waha się od stanu bliskiego normy do ciężkiej niedokrwistości wymagającej przetoczeń krwi przez całe życie [40].
Mioglobina uczestniczy w chorobach głównie wtedy, gdy opuszcza komórkę mięśniową. Przy rabdomiolizie, czyli rozpadzie włókien mięśni szkieletowych, uszkodzona błona włókna uwalnia do krwi mioglobinę i inne metabolity [8]. Mioglobina razem z tymi metabolitami uszkadza nerki i może wywołać ostre uszkodzenie nerek [8]. Druga choroba dotyczy samego białka. Wariant mioglobiny z zamianą histydyny 98 na tyrozynę wywołuje dziedziczoną autosomalnie dominująco miopatię, opisaną u czternastu członków sześciu rodzin europejskich [5]. Choroba ujawnia się w wieku dorosłym osłabieniem mięśni obręczy i tułowia, a z czasem obejmuje mięśnie oddechowe i serce [5]. W obu chorobach mioglobina działa szkodliwie nie dlatego, że jej brakuje, lecz dlatego, że znalazła się w niewłaściwym miejscu albo ma zmienioną budowę.
3.4. Punkt uchwytu leków
Leki działające na hemoglobinę wykorzystują dwa punkty uchwytu: skład łańcuchów w krwince i równowagę między stanami T i R. Pierwsze podejście opiera się na przełączeniu z hemoglobiny płodowej na dorosłą, które po urodzeniu wycisza geny łańcuchów γ [12]. Hemoglobina płodowa nie ma łańcucha β z mutacją S, więc jej obecność w krwince rozcieńcza hemoglobinę S i utrudnia polimeryzację [12, 39]. Hydroksymocznik zwiększa u większości chorych wytwarzanie hemoglobiny płodowej [23, 41]. W badaniu z randomizacją obejmującym 299 dorosłych z niedokrwistością sierpowatokrwinkową chorzy leczeni hydroksymocznikiem mieli rzadziej przełomy bólowe niż chorzy otrzymujący placebo (mediana 2,5 wobec 4,5 na rok) [41].
Woksolotor wiąże się z hemoglobiną i utrwala ją w stanie R, czyli w postaci utlenowanej, która nie polimeryzuje [1, 42]. W badaniu z randomizacją fazy 3 u 274 chorych wzrost stężenia hemoglobiny o ponad 1 g/dl po 24 tygodniach osiągnęło 51% chorych w grupie większej dawki wobec 7% w grupie placebo [42]. Lek zmniejszał też wskaźniki rozpadu krwinek [42]. W 2024 roku woksolotor został jednak wycofany z rynku, ponieważ ogólne korzyści z jego stosowania nie przeważały nad ryzykiem [43, 63].
Terapia genowa przywraca wytwarzanie hemoglobiny płodowej trwale. Białko BCL11A hamuje geny hemoglobiny płodowej, a jego ilość rośnie w rozwoju, gdy zanika białko LIN28B, które wcześniej blokuje odczytywanie matrycy BCL11A na rybosomach [44]. Eksagamglogen autotemcel, w skrócie exa-cel, to własne komórki macierzyste krwiotwórcze chorego, w których system edycji genów CRISPR-Cas9 (ang. clustered regularly interspaced short palindromic repeats) przecina wzmacniacz erytroidalny genu BCL11A [45]. W badaniu fazy 3 bez grupy kontrolnej 29 z 30 ocenionych chorych z ciężką chorobą sierpowatokrwinkową nie miało przełomów naczyniowo-okluzyjnych przez co najmniej 12 miesięcy [45]. Lek zarejestrowano w listopadzie i grudniu 2023 roku w Wielkiej Brytanii i Stanach Zjednoczonych, a w grudniu 2023 roku jego dopuszczenie w Unii Europejskiej zarekomendowała Europejska Agencja Leków [46].
Luspatercept działa na inny etap, czyli dojrzewanie prekursorów krwinek czerwonych. Białko to wiąże wybrane ligandy z nadrodziny transformującego czynnika wzrostu β i w ten sposób usprawnia dojrzewanie krwinek czerwonych [47]. W badaniu z randomizacją u chorych z β-talasemią zależną od przetoczeń zmniejszenie liczby przetoczeń o co najmniej jedną trzecią i o co najmniej 2 jednostki krwinek w tygodniach 13–24 osiągnęło 21,4% chorych leczonych luspaterceptem wobec 4,5% otrzymujących placebo [47]. Nośniki tlenu zbudowane z hemoglobiny wolnej od krwinek nie uzyskały dotąd rejestracji w Stanach Zjednoczonych ani w Unii Europejskiej, poza stosowaniem w wyjątkowych przypadkach [28].
3.5. Wsparcie suplementacyjne
Wytwarzanie hemoglobiny wymaga żelaza do budowy hemu, kofaktorów syntezy hemu oraz witamin potrzebnych do podziałów prekursorów krwinek w szpiku. Niedobór któregokolwiek z tych składników obniża stężenie hemoglobiny, więc jego wyrównanie może je podnieść. Najsilniejsze dane dotyczą żelaza. W przeglądzie Cochrane 67 badań z randomizacją u kobiet miesiączkujących codzienne przyjmowanie żelaza zmniejszało częstość niedokrwistości (ryzyko względne 0,39) i podnosiło średnie stężenie hemoglobiny o około 0,5 g/dl w porównaniu z grupą kontrolną [48]. W tym samym przeglądzie żelazo zwiększało częstość dolegliwości żołądkowo-jelitowych [48].
Kwas foliowy i kobalamina są potrzebne do syntezy DNA w dzielących się prekursorach krwinek, a ich niedobór wywołuje niedokrwistość megaloblastyczną [49, 50]. W przeglądzie Cochrane badań u kobiet ciężarnych kwas foliowy zmniejszał częstość niedokrwistości megaloblastycznej (ryzyko względne 0,21), ale nie zmieniał średniego stężenia hemoglobiny przed porodem [50]. Kobalamina działa jako koenzym syntazy metioninowej, a jej niedobór uszkadza oprócz szpiku także układ nerwowy [49]. W przeglądzie Cochrane badań u dzieci podawanie kobalaminy zmniejszało częstość jej niedoboru, ale nie zmieniało wyraźnie częstości niedokrwistości [51]. Duża podaż kwasu foliowego może przy tym wyrównać niedokrwistość z niedoboru kobalaminy i zamaskować ten niedobór, który nadal uszkadza układ nerwowy [52].
Ryboflawina wpływa na stężenie hemoglobiny przede wszystkim przy jej wyraźnym niedoborze. W badaniu z randomizacją u 123 młodych kobiet z umiarkowanym niedoborem ryboflawiny wzrost stężenia hemoglobiny po jej podawaniu był największy u kobiet z najniższym wyjściowym stanem ryboflawiny, choć wchłanianie żelaza się nie zmieniło [53]. Kwas askorbinowy bywa rutynowo podawany razem z żelazem, bo sprzyja jego wchłanianiu z przewodu pokarmowego [54]. W badaniu z randomizacją u 440 dorosłych z niedokrwistością z niedoboru żelaza dodanie kwasu askorbinowego do żelaza nie zwiększyło przyrostu hemoglobiny po 2 tygodniach w porównaniu z samym żelazem (2,00 wobec 1,84 g/dl) [54].
Miedź jest potrzebna do prawidłowej erytropoezy, a jej niedobór wywołuje niedokrwistość i neutropenię, które mogą przypominać zespół mielodysplastyczny [55]. W przeglądzie 40 przypadków niedoboru miedzi z objawami hematologicznymi 25% chorych przeszło wcześniej operację bariatryczną [55]. Nadmiar cynku zaburza gospodarkę miedzią i w opisanych przypadkach wywoływał niedokrwistość z niedoboru miedzi [56]. Pirydoksyna jest prekursorem fosforanu pirydoksalu, kofaktora syntazy kwasu 5-aminolewulinowego, która katalizuje pierwszy etap syntezy hemu w erytroblastach [57]. W dziedzicznej niedokrwistości syderoblastycznej sprzężonej z chromosomem X, wywołanej mutacjami tej syntazy, większość chorych odpowiada na pirydoksynę w różnym stopniu [57].
Substancje działające na wytwarzanie hemoglobiny różnią się mechanizmem, kierunkiem wpływu na jej stężenie i siłą dowodu.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Żelazo | składnik hemu, wyrównanie niedoboru | ↑ przy niedoborze | A |
| Kwas foliowy | synteza DNA w prekursorach krwinek | ↑ przy niedoborze (mniej niedokrwistości megaloblastycznej, średnie stężenie bez zmian) | A |
| Ryboflawina | udział w przemianach żelaza | ↑ przy niedoborze ryboflawiny | B |
| Kwas askorbinowy | ułatwienie wchłaniania żelaza | ~ (bez przewagi nad samym żelazem) | B |
| Miedź | warunek prawidłowej erytropoezy | ↑ przy niedoborze miedzi | C |
| Pirydoksyna | kofaktor pierwszego etapu syntezy hemu | ↑ w części przypadków niedokrwistości syderoblastycznej | C |
| Kobalamina | koenzym syntazy metioninowej, synteza DNA | ↑ przy niedoborze (u dzieci bez wyraźnego wpływu na częstość niedokrwistości) | C |
Mocne dane z badań z randomizacją dotyczą żelaza i kwasu foliowego, a przytoczone przeglądy objęły grupy o zwiększonym zapotrzebowaniu, czyli kobiety miesiączkujące i ciężarne [48, 50].

4. Uwagi praktyczne
4.1. Jak to zbadać
Hemoglobinę oznacza się rutynowo w morfologii krwi żylnej, a polskie laboratoria podają wynik w gramach na decylitr albo w milimolach na litr. Kryteria Światowej Organizacji Zdrowia (WHO) stosowane w badaniach klinicznych wyznaczały niedokrwistość przy stężeniu poniżej 13 g/dl (8,1 mmol/l) u mężczyzn i poniżej 12 g/dl (7,4 mmol/l) u kobiet [34]. W analizie danych z ośmiu źródeł międzynarodowych 5. centyl stężenia hemoglobiny u zdrowych dorosłych w wieku 18–65 lat wyniósł 13,5 g/dl (8,4 mmol/l) u mężczyzn i 12,0 g/dl (7,4 mmol/l) u kobiet niebędących w ciąży [7]. Do okresu dojrzewania progi obu płci są podobne, a potem u mężczyzn stają się wyższe [7]. W 2024 roku WHO zmieniła progi dla dzieci w wieku 6–23 miesięcy, dla kobiet w drugim trymestrze ciąży i dla mieszkańców terenów położonych wysoko nad poziomem morza [58]. Wynik podnosi też palenie tytoniu: średnie stężenie wynosiło 13,7 g/dl u palących kobiet wobec 13,3 g/dl u niepalących, a 15,6 g/dl u palących mężczyzn wobec 15,2 g/dl u niepalących [59]. Autorzy tego badania ocenili, że palenie przesuwa cały rozkład wyników w górę i może maskować niedokrwistość [59].
Inne postaci hemoglobiny wymagają osobnych metod. Odsetek hemoglobiny glikowanej odzwierciedla średnie stężenie glukozy z około trzech miesięcy i służy do oceny leczenia cukrzycy, w tym cukrzycy typu 2 [14]. W wieloośrodkowej ocenie jednego z testów immunoturbidymetrycznych pomiar zakłócała hemoglobina płodowa w odsetku powyżej 7,5% [60]. Warianty hemoglobiny i proporcje jej odmian ocenia się elektroforezą albo wysokosprawną chromatografią cieczową (HPLC, ang. high-performance liquid chromatography), czyli metodą rozdzielającą odmiany hemoglobiny i mierzącą ich odsetek [13]. Odsetek hemoglobiny A2 wynosi u osób zdrowych poniżej 3%, a u nosicieli β-talasemii zwykle co najmniej 3,5% [13]. W badaniu 38 nosicieli potwierdzonych genetycznie u siedmiu odsetek ten był jednak prawidłowy, więc sam wynik HPLC nie wystarcza do rozstrzygnięcia nosicielstwa [13].
Mioglobinę oznacza się w surowicy jako wskaźnik uszkodzenia włókien mięśniowych. Po zamknięciu tętnicy wieńcowej jej stężenie rośnie wcześniej niż stężenie innych markerów, ale mioglobina nie jest swoista dla mięśnia sercowego [61]. Czwarta uniwersalna definicja zawału serca opiera rozpoznanie uszkodzenia mięśnia sercowego na troponinie sercowej [62]. Wysokie stężenie mioglobiny w surowicy towarzyszy natomiast rabdomiolizie, w której mioglobina wydostaje się z uszkodzonych włókien mięśni szkieletowych [8]. Każdy z tych wyników odpowiada więc na inne pytanie: o stężenie hemoglobiny, o jej skład albo o uszkodzenie mięśnia.
4.2. Na co warto zwrócić uwagę
Stężenie hemoglobiny jest wskaźnikiem późnym i niespecyficznym, co ogranicza wnioski z jednego wyniku morfologii. Wynik w normie nie wyklucza niedoboru żelaza, bo zapasy żelaza wyczerpują się wcześniej, niż spada hemoglobina, a ich brak upośledza czynność tkanek już przed pojawieniem się niedokrwistości [6]. Działa to także w drugą stronę: niska hemoglobina nie zawsze oznacza niedobór żelaza w organizmie. W stanie zapalnym żelazo jest zatrzymywane poza osoczem mimo prawidłowych zapasów, a wchłanianie żelaza podawanego doustnie maleje [6]. Przyczynę niedokrwistości ustala się więc na podstawie badań gospodarki żelazem i innych badań, a nie samej hemoglobiny.
Wyższa hemoglobina nie oznacza lepszego dotlenienia tkanek. Przy wariantach o dużym powinowactwie wysoka hemoglobina jest odpowiedzią szpiku na to, że białko zbyt słabo oddaje tlen tkankom [35]. Przy erytrocytozie wtórnej wysoki wynik odzwierciedla niedotlenienie albo działanie leku lub guza, które pobudzają szpik [35]. Autorzy przeglądu z 2023 roku zwracają przy tym uwagę, że część przypadków opisywanych jako erytrocytoza idiopatyczna to prawidłowe wartości skrajne albo skutek niepełnej diagnostyki [35]. W każdej z tych sytuacji wysoki wynik jest więc objawem zaburzenia, a nie miarą zdolności krwi do przenoszenia tlenu do tkanek.
Wysycenie krwi tlenem mierzone pulsoksymetrem mówi, jaka część hemoglobiny przenosi tlen, ale nie mówi, ile hemoglobiny jest we krwi [27]. Osoba z niedokrwistością może mieć wysycenie bliskie 100% i jednocześnie wyraźnie mniejszą zawartość tlenu we krwi, bo zawartość zależy od iloczynu wysycenia i stężenia hemoglobiny [27]. Prawidłowa saturacja nie wyklucza więc niedoboru tlenu dostarczanego tkankom.
Dane zbiorcze nie uzasadniają odrębnych progów niedokrwistości według pochodzenia etnicznego [7]. W analizie danych z ośmiu krajów autorzy nie znaleźli podstaw do odrębnych progów dla osób różnego pochodzenia, a różnice dotyczyły płci, wieku i ciąży [7]. Ograniczoną podstawę dowodową ma też część wiedzy o mioglobinie. Jej rolę w dostarczaniu tlenu oceniano głównie u myszy pozbawionych tego białka, które zachowywały wydolność, a w jednej z linii wykazywały mechanizmy wyrównawcze, więc przeniesienie tych wyników na człowieka wymaga ostrożności [29, 30].
Interpretacja wyniku morfologii, badań wariantów hemoglobiny i stężenia mioglobiny wymaga oceny lekarza, który zna pełny obraz kliniczny pacjenta.