
1. Charakterystyka procesu
1.1. Definicja i zakres procesu
Glukoneogeneza to szlak metaboliczny, w którym komórki wątroby i nerek wytwarzają glukozę z cząsteczek niebędących cukrami [1, 2]. Substratami są mleczan, pirogronian, glicerol i aminokwasy glukogenne, a spośród aminokwasów wątroba pobiera w tym celu głównie alaninę [3, 4]. Proces należy do przemian anabolicznych węglowodanów, ponieważ składa sześciowęglową cząsteczkę z mniejszych fragmentów i zużywa przy tym energię. Razem z rozkładem glikogenu tworzy wytwarzanie glukozy endogennej, czyli całą glukozę, którą wątroba i nerki oddają do krwi niezależnie od pożywienia [1].
Glukoneogenezę często myli się z glikogenolizą, choć obie drogi różnią się pochodzeniem glukozy. Glikogenoliza uwalnia glukozę z gotowego zapasu glikogenu. Glukoneogeneza tworzy natomiast nowe cząsteczki z substratów, które dostarczają mięśnie, tkanka tłuszczowa, jelito i krwinki czerwone [4, 5]. Drugim częstym pomyleniem jest glikogeneza, czyli synteza glikogenu, która glukozę zużywa, zamiast ją wytwarzać. Glukoneogeneza nie jest też prostym odwróceniem glikolizy. Większość reakcji obu szlaków katalizują te same enzymy, ale nieodwracalne etapy glikolizy wymagają w glukoneogenezie osobnych enzymów obejściowych [6, 7].
Zakres pojęcia obejmuje drogę od mleczanu, pirogronianu, glicerolu lub szkieletów węglowych aminokwasów do wolnej glukozy opuszczającej komórkę. Nie obejmuje uwalniania glukozy z glikogenu ani dalszych przemian glukozy po jej wytworzeniu. Znaczenie procesu wynika z jego skali, bo glukoneogeneza dostarcza większości glukozy wytwarzanej przez organizm już w pierwszym okresie postu, zanim wyczerpie się glikogen wątroby [8]. Od tego szlaku zależy zaopatrzenie tkanek, dla których glukoza jest głównym paliwem, w tym mózgu i krwinek czerwonych, gdy zapas glikogenu w wątrobie maleje.
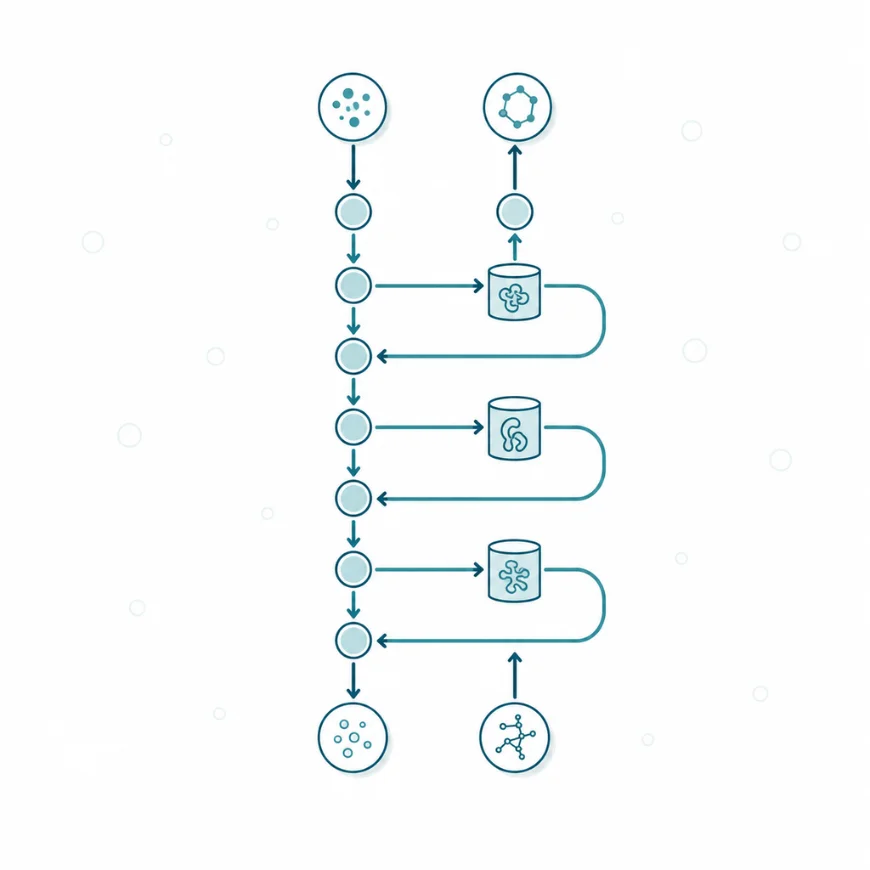
Glukoneogeneza nie jest odwróconą glikolizą. Trzy nieodwracalne kroki wymagają osobnych obejść i osobnych enzymów.
1.2. Umiejscowienie
Wątroba jest głównym narządem glukoneogenezy, ponieważ jej komórki wytwarzają glukozę na czczo i magazynują ją po posiłku [1]. Drugim narządem są nerki, w których szlak przebiega w komórkach kanalika proksymalnego [9]. Po nocnym poście wątroba i nerki uwalniają na drodze glukoneogenezy zbliżone ilości glukozy [2]. Po posiłku glukoneogeneza nerkowa zwiększa się mniej więcej dwukrotnie, choć całkowite wytwarzanie glukozy endogennej wyraźnie wtedy maleje [2]. Udział nerek rośnie także w długim głodzeniu. U pięciu osób z otyłością po 5–6 tygodniach głodzenia wytwarzanie glukozy spadło do około 86 g na dobę, a nerki dostarczały mniej więcej połowy tej ilości [3].
Trzecim kandydatem jest jelito cienkie, lecz jego udział pozostaje sporny. Autorzy przeglądu z 2023 roku opisują glukoneogenezę jelitową u kręgowców, w tym u człowieka, i przypisują glukozie z jelita rolę sygnału nerwowego kierowanego do mózgu [10]. Według nich proces nasila się po pokarmach bogatych w białko lub w fermentowalny błonnik [10]. W badaniu na szczurach głodzonych przez 72 godziny odcinki jelita zużywały glutaminę, ale nie wytwarzały z niej wykrywalnej ilości glukozy, także w pomiarach różnicy tętniczo-żylnej [11]. Dane o jelicie pochodzą głównie z modeli zwierzęcych, a ich rozbieżność sprawia, że udział tego narządu u człowieka pozostaje nieustalony.
W obrębie komórki szlak przebiega w trzech przedziałach. Karboksylacja pirogronianu zachodzi w macierzy mitochondrium, a większość dalszych reakcji toczy się w cytozolu. Ostatni etap przebiega w siateczce śródplazmatycznej, do której glukozo-6-fosforan wprowadza wyspecjalizowany transporter, zanim enzym odłączy od niego fosforan [12]. Taki podział sprawia, że tempo szlaku zależy od przenoszenia metabolitów przez błony mitochondrium i siateczki.
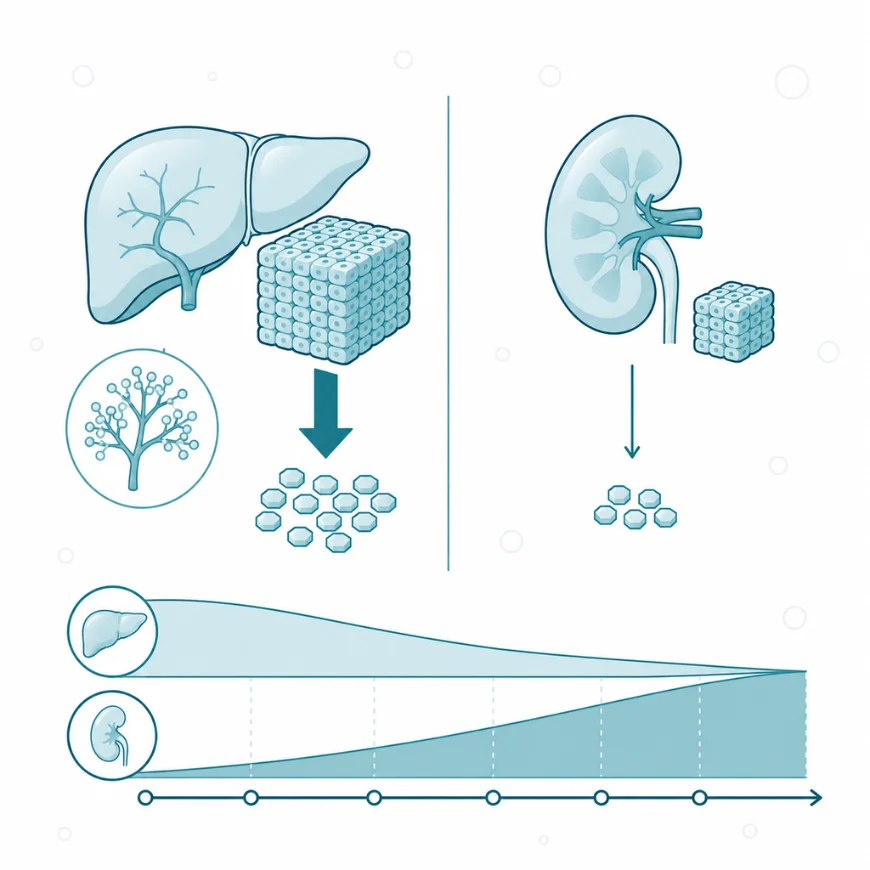
W dłuższym głodzeniu udział nerki rośnie do jednej trzeciej wytwarzanej glukozy. Wątroba nie jest jedynym źródłem.
1.3. Warunki i bodźce uruchamiające
Glukoneogeneza zachodzi stale, ale jej udział w wytwarzaniu glukozy zależy od czasu, jaki upłynął od posiłku. W badaniu z użyciem dwóch metod izotopowych glukoneogeneza dostarczała po 12 godzinach postu 35–40% glukozy wytwarzanej przez organizm [13]. Po 16 godzinach jej udział wzrósł do 55–57%, a całkowite wytwarzanie glukozy nieco się zmniejszyło [13]. Bodźcem uruchamiającym jest więc przede wszystkim przejście od stanu poposiłkowego do stanu na czczo.
Przejście to ma sygnał hormonalny i sygnał substratowy. Na czczo stężenie insuliny spada, a glukagon pobudza w hepatocytach geny enzymów glukoneogenezy [14, 15]. Jednocześnie spadek insuliny odblokowuje rozkład tłuszczu w tkance tłuszczowej, która oddaje do krwi glicerol i kwasy tłuszczowe [16]. Mięsień szkieletowy uwalnia wtedy aminokwasy, z których największą część stanowi alanina, i ta sama alanina jest głównym aminokwasem pobieranym przez wątrobę [4]. Wątroba otrzymuje w ten sposób zarówno polecenie wytwarzania glukozy, jak i materiał do jej budowy.
Drugim bodźcem jest wysiłek fizyczny wykonywany na czczo. W badaniu z użyciem znaczników izotopowych glukoneogeneza podtrzymywała całkowite wytwarzanie glukozy podczas godzinnej jazdy na ergometrze u mężczyzn niezależnie od stopnia wytrenowania [17]. Trzecim bodźcem są hormony stresu, wśród których kortyzol działa na glukoneogenezę u człowieka bezpośrednio [13]. Wspólną cechą tych stanów jest przewaga sygnałów katabolicznych nad działaniem insuliny w wątrobie.
2. Przebieg i regulacja procesu
2.1. Etapy glukoneogenezy
Punktem wyjścia jest hepatocyt na czczo, w którym zapas glikogenu maleje, a z krwi napływają mleczan, alanina i glicerol [4, 5]. Bodźcem jest spadek stężenia insuliny przy działającym glukagonie, co przestawia komórkę z magazynowania glukozy na jej wytwarzanie [14]. Szlak musi przy tym ominąć nieodwracalne reakcje glikolizy, a każde obejście wymaga własnych enzymów.
W pierwszym kroku mleczan przechodzi w cytozolu w pirogronian w reakcji dehydrogenazy mleczanowej. Alanina oddaje w tym czasie grupę aminową innemu związkowi i również staje się pirogronianem. Pirogronian wnika do mitochondrium, gdzie karboksylaza pirogronianowa przyłącza do niego resztę wodorowęglanu i tworzy szczawiooctan [7]. Enzym ten zawiera biotynę jako grupę przenoszącą dwutlenek węgla i zużywa w tej reakcji adenozynotrifosforan (ATP), główny nośnik energii w komórce [7]. Ten krok omija nieodwracalną reakcję kinazy pirogronianowej i zarazem uzupełnia pulę szczawiooctanu w mitochondrium.
W drugim kroku karboksykinaza fosfoenolopirogronianowa (ang. phosphoenolpyruvate carboxykinase, PEPCK) odłącza od szczawiooctanu dwutlenek węgla i przyłącza fosforan z guanozynotrifosforanu (GTP), nośnika energii pokrewnego ATP. Powstaje fosfoenolopirogronian, związek bogaty w energię, od którego szlak biegnie już przez odwracalne reakcje glikolizy w kierunku przeciwnym. Gen tego enzymu, PCK1, należy do kluczowych genów, na których poziomie insulina i inne hormony regulują glukoneogenezę [14]. Fosfoenolopirogronian przechodzi w kolejnych reakcjach w fosforany trioz, a dwie takie cząsteczki łączą się we fruktozo-1,6-bisfosforan. Glicerol wchodzi do szlaku właśnie na tym odcinku, bo po fosforylacji i utlenieniu staje się fosfodihydroksyacetonem, jednym z fosforanów trioz.
W trzecim kroku fruktozo-1,6-bisfosfataza odłącza fosforan od fruktozo-1,6-bisfosforanu i tworzy fruktozo-6-fosforan [6]. Reakcja ta omija etap fosfofruktokinazy, jeden z głównych punktów kontroli glikolizy. Fruktozo-6-fosforan przechodzi następnie odwracalnie w glukozo-6-fosforan. W czwartym kroku transporter przenosi glukozo-6-fosforan z cytozolu do wnętrza siateczki śródplazmatycznej, a glukozo-6-fosfataza odłącza od niego ostatni fosforan [12]. Wolna glukoza wraca do cytozolu i opuszcza komórkę do krwi.
Stanem końcowym jest cząsteczka glukozy we krwi, zbudowana z dwóch cząsteczek pirogronianu albo z dwóch cząsteczek glicerolu. Budowa ta wymaga energii. W badaniu u zdrowych mężczyzn koszt energetyczny glukoneogenezy oszacowano na 33% energii zawartej w wytworzonej glukozie [18]. Hepatocyt pokrywa ten wydatek głównie z utleniania kwasów tłuszczowych, które napływają na czczo z tkanki tłuszczowej.
mleczan / alanina → pirogronian → (karboksylaza pirogronianowa, mitochondrium) → szczawiooctan → (PEPCK) → fosfoenolopirogronian → fosforany trioz ← glicerol → fruktozo-1,6-bisfosforan → (fruktozo-1,6-bisfosfataza) → fruktozo-6-fosforan → glukozo-6-fosforan → (glukozo-6-fosfataza, siateczka śródplazmatyczna) → glukoza
Z tej budowy wynika podział ról między narządami. Oddanie wolnej glukozy do krwi wymaga ostatniego enzymu szlaku, dlatego glukoneogeneza zasila krążenie z wątroby i nerek, w których działa układ glukozo-6-fosfatazy [2, 12]. Każdy z czterech enzymów obejściowych jest zarazem miejscem, w którym komórka może zmienić tempo całego szlaku.
2.2. Białka i enzymy kluczowe
Enzymy glukoneogenezy dzielą się na wspólne z glikolizą i swoiste dla tego szlaku. Regulacja skupia się na czterech enzymach swoistych, ponieważ ich reakcje przebiegają praktycznie w jednym kierunku i nie mogą zostać odwrócone przez samo nagromadzenie produktu. Każdy z nich podlega innemu rodzajowi kontroli, co pozwala komórce reagować zarówno na hormony, jak i na własny stan energetyczny.
Karboksylaza pirogronianowa jest białkiem złożonym z czterech podjednostek, które acetylo-CoA pobudza allosterycznie [7]. Acetylo-CoA, czyli aktywna postać reszty octanowej powstająca między innymi przy utlenianiu kwasów tłuszczowych, sygnalizuje więc enzymowi obfitość paliwa tłuszczowego. Ten sam enzym dostarcza szczawiooctanu również do syntezy tłuszczów, dlatego jego aktywność wpływa na podział węgla między glukoneogenezę a lipogenezę [7]. PEPCK podlega regulacji głównie przez ilość białka, którą hormony zmieniają na poziomie transkrypcji genu PCK1 [14].
Fruktozo-1,6-bisfosfatazę hamuje fruktozo-2,6-bisfosforan, cząsteczka sygnałowa, która jednocześnie pobudza fosfofruktokinazę w glikolizie [6]. Ten sam enzym hamuje adenozynomonofosforan (AMP), którego stężenie rośnie, gdy w komórce brakuje ATP [19]. Glukozo-6-fosfataza działa w siateczce śródplazmatycznej jako układ złożony z enzymu i transportera glukozo-6-fosforanu, a jej gen G6PC jest obok PCK1 jednym z głównych celów regulacji hormonalnej [12, 14].
Cztery enzymy obejściowe różnią się miejscem działania i sposobem regulacji.
| Enzym | Reakcja | Przedział komórki | Główny sposób regulacji |
| Karboksylaza pirogronianowa | pirogronian → szczawiooctan | mitochondrium | pobudzanie allosteryczne przez acetylo-CoA |
| PEPCK | szczawiooctan → fosfoenolopirogronian | cytozol | transkrypcja genu PCK1 |
| Fruktozo-1,6-bisfosfataza | fruktozo-1,6-bisfosforan → fruktozo-6-fosforan | cytozol | hamowanie przez fruktozo-2,6-bisfosforan i AMP |
| Glukozo-6-fosfataza | glukozo-6-fosforan → glukoza | siateczka śródplazmatyczna | transkrypcja genu G6PC, dostępność transportera |
Z zestawienia wynika, że dwa enzymy komórka dostraja szybko przez cząsteczki sygnałowe, a dwa wolniej przez zmianę ilości białka. Szybka kontrola chroni przed jednoczesną pracą glikolizy i glukoneogenezy, a wolna dopasowuje pojemność szlaku do długotrwałego stanu odżywienia.
2.3. Czynniki nasilające glukoneogenezę
Tempo glukoneogenezy już uruchomionej zwiększają hormony kataboliczne i sygnały z tkanki tłuszczowej. Działają one na dwóch poziomach: przez szybką zmianę aktywności enzymów i przez wolniejsze zwiększanie ich ilości w hepatocycie.
Glukagon zwiększa wytwarzanie glukozy przez wątrobę na czczo, pobudzając transkrypcję genów glukoneogenezy przez CREB (ang. cAMP response element-binding protein), czyli czynnik transkrypcyjny wiążący element odpowiedzi na cykliczny AMP [15]. Po posiłku koaktywator TORC2 (ang. transducer of regulated CREB activity 2), białko wzmacniające działanie CREB, pozostaje w cytoplazmie, a na czczo traci fosforan, przechodzi do jądra i wzmacnia transkrypcję zależną od CREB [15]. Szybszą drogą działania glukagonu jest spadek stężenia fruktozo-2,6-bisfosforanu, który zdejmuje hamowanie z fruktozo-1,6-bisfosfatazy. Związek ten odkryto w wątrobie właśnie podczas badań nad tym, jak glukagon wpływa na glukoneogenezę [6].
Kortyzol nasila glukoneogenezę u człowieka niezależnie od zmian stężenia insuliny, glukagonu i hormonu wzrostu. W badaniu, w którym stężenia insuliny, glukagonu i hormonu wzrostu utrzymywano na poziomie typowym dla postu, wlew dużej ilości kortyzolu zwiększył wytwarzanie glukozy [13]. Wzrost ten wynikał w całości z nasilenia glukoneogenezy, której udział sięgnął 65–66% wytwarzanej glukozy [13]. Mechanizm komórkowy opisano w modelach mysich i w hodowlach hepatocytów. Koaktywator PGC-1α (ang. peroxisome proliferator-activated receptor gamma coactivator 1-alpha), białko wzmacniające działanie receptorów jądrowych, powstaje w wątrobie na czczo, a cykliczny AMP i glikokortykoidy pobudzają jego wytwarzanie synergicznie [20]. Białko to uruchamia cały program enzymów glukoneogenezy, w tym PEPCK i glukozo-6-fosfatazę, współpracując z receptorem glikokortykoidowym [20].
Trzecim czynnikiem jest napływ kwasów tłuszczowych z tkanki tłuszczowej. Ich utlenianie w wątrobie podnosi stężenie acetylo-CoA, który pobudza karboksylazę pirogronianową [7]. W badaniach na szczurach i myszach właśnie zmiana ilości acetylo-CoA pochodzącego z rozpadu tłuszczu okazała się głównym łącznikiem między lipolizą a tempem glukoneogenezy [16]. Autorzy wiążą ten mechanizm z insulinoopornością wątrobową w otyłości, ale główne doświadczenia wykonano na gryzoniach [16]. W efekcie wątroba przyspiesza syntezę glukozy wtedy, gdy organizm ma pod dostatkiem paliwa tłuszczowego do pokrycia jej kosztu.
2.4. Czynniki hamujące glukoneogenezę
Glukoneogenezę hamuje przede wszystkim insulina, która działa na szlak zarówno w samej wątrobie, jak i w tkankach dostarczających substratów [1]. Autorzy przeglądu z 2017 roku podkreślają znaczenie kontroli pośredniej, pozawątrobowej, dla tempa glukoneogenezy, a kontroli bezpośredniej w hepatocycie głównie dla przemian glikogenu [1]. Wpływ insuliny można więc opisać jako dwa niezależne tory.
W hepatocycie insulina uruchamia szlaki sygnałowe, które zbiegają się na transkrypcji genów PCK1 i G6PC i obniżają ilość kodowanych przez nie enzymów [14]. U chorych z insulinoopornością ten tor zawodzi, a wątroba wytwarza glukozę także po posiłku [14]. Poza wątrobą insulina hamuje rozkład tłuszczu w tkance tłuszczowej. Mniejszy napływ kwasów tłuszczowych obniża w wątrobie stężenie acetylo-CoA i zwalnia reakcję karboksylazy pirogronianowej, co opisano w modelach gryzoni [16].
Drugim hamulcem jest kinaza białkowa aktywowana przez AMP (AMPK), czujnik niedoboru energii w komórce. AMPK fosforyluje koaktywator TORC2, zatrzymuje go w cytoplazmie i w ten sposób osłabia program transkrypcji enzymów glukoneogenezy [15]. Trzecim hamulcem jest fruktozo-2,6-bisfosforan, silny inhibitor fruktozo-1,6-bisfosfatazy [6]. Wszystkie trzy mechanizmy sprawiają, że po posiłku hepatocyt kieruje węgiel do glikolizy i do glikogenu zamiast do nowej glukozy.
2.5. Powiązania z innymi szlakami
Glukoneogeneza łączy przemiany kilku narządów, bo jej substraty powstają poza wątrobą. Dwa z tych połączeń mają postać cykli, w których węgiel krąży między tkankami a wątrobą.
Cykl Corich łączy glukoneogenezę z przemianą glukozy w mleczan w innych tkankach. Mięśnie, jelito, tkanka tłuszczowa i krwinki czerwone oddają mleczan do krwi, a wątroba i nerki pobierają go z krwi [5]. Narządy te utleniają większość pobranego mleczanu w cyklu Krebsa dla własnych potrzeb energetycznych, a tylko pozostała część wraca do krążenia jako glukoza [5]. Cykl glukozowo-alaninowy przebiega podobnie, ale przenosi również azot. Mięsień oddaje alaninę, a wątroba usuwa z niej grupę aminową w cyklu mocznikowym i zużywa szkielet węglowy do syntezy glukozy [4].
Najściślejszym partnerem glukoneogenezy jest rozkład glikogenu w wątrobie, bo obie drogi zasilają tę samą pulę glukozy we krwi. W pomiarach spektroskopią rezonansu magnetycznego glikogenoliza i glukoneogeneza pracowały równolegle, a ich proporcja przesuwała się w miarę opróżniania zapasu glikogenu [8]. Trzecim powiązaniem jest utlenianie kwasów tłuszczowych, które dostarcza hepatocytowi energii i acetylo-CoA pobudzającego karboksylazę pirogronianową [7]. Glukoneogeneza nie jest więc szlakiem samodzielnym, lecz końcowym ogniwem wymiany paliw między mięśniem, tkanką tłuszczową a wątrobą.
3. Fizjologia a patologia
3.1. Rola glukoneogenezy w warunkach prawidłowych
W warunkach prawidłowych glukoneogeneza utrzymuje stężenie glukozy we krwi w okresach bez dopływu cukru z przewodu pokarmowego. Jej znaczenie rośnie z każdą godziną postu, a pomiary spektroskopowe i izotopowe pozwoliły określić ten wzrost ilościowo.
W badaniu z 1991 roku glikogen wątroby mierzono spektroskopią rezonansu magnetycznego węgla 13 co 3–12 godzin w czasie 68-godzinnego postu [8]. Glukoneogeneza dostarczała 64% glukozy wytwarzanej przez organizm w pierwszych 22 godzinach postu [8]. W dwóch kolejnych okresach, trwających 14 i 18 godzin, jej udział wynosił 82% i 96% [8]. W badaniu tej samej grupy u osób zdrowych glukoneogeneza pokrywała 70% wytwarzania glukozy w ciągu 23 godzin postu [21]. Wyniki te pokazują, że glikogen wątroby jest buforem krótkotrwałym, a wątroba opiera się na syntezie glukozy już od pierwszej doby bez jedzenia.
W długim głodzeniu zmienia się podaż substratów z mięśni. U osób z otyłością głodzonych przez 4–6 tygodni mięsień nadal oddawał głównie alaninę, ale łączne uwalnianie aminokwasów wyraźnie się zmniejszyło [4]. Glukoneogeneza pełni ponadto funkcję porządkową, bo usuwa z krwi mleczan i glicerol, czyli produkty przemian innych tkanek [3, 5]. Utrzymuje więc glikemię między posiłkami i zarazem zamyka obieg węgla w organizmie.
3.2. Nasilenie nadmierne – następstwa
Nadmierna glukoneogeneza oznacza wytwarzanie glukozy ponad potrzeby tkanek, a jej głównym następstwem jest podwyższone stężenie glukozy we krwi na czczo. W przeciwieństwie do glikemii poposiłkowej, która zależy od cukru z pożywienia, glikemia na czczo odzwierciedla przede wszystkim pracę wątroby i nerek.
Zależność tę widać w badaniu z wlewem kortyzolu u zdrowych ochotników. Po czterech godzinach wlewu stężenie glukozy we krwi wzrosło do 7,9 mmol/l, czyli około 142 mg/dl, przy wytwarzaniu glukozy zwiększonym przez glukoneogenezę [13]. Autorzy uznali, że mniejszy, lecz przewlekły nadmiar kortyzolu może przyczyniać się do zaburzeń przemiany glukozy w zespole metabolicznym [13]. Jest to hipoteza oparta na krótkotrwałym doświadczeniu z dużym stężeniem hormonu, a nie na obserwacji chorych.
Najlepiej udokumentowanym przykładem nadmiernej glukoneogenezy jest cukrzyca typu 2. Badanie z użyciem spektroskopii rezonansu magnetycznego objęło 7 chorych i 5 osób zdrowych [21]. Całkowite wytwarzanie glukozy na czczo było u chorych większe i wynosiło 11,1 wobec 8,9 µmol/kg/min [21]. Glukoneogeneza wynosiła odpowiednio 9,8 i 6,1 µmol/kg/min i pokrywała 88% wobec 70% wytwarzanej glukozy [21]. Rozkład glikogenu był u chorych mniejszy, więc za nadwyżkę wytwarzanej glukozy odpowiadała glukoneogeneza [21]. Wniosek ten przesuwa uwagę z zapasu glikogenu na sam szlak syntezy jako źródło hiperglikemii na czczo.
3.3. Nasilenie niedostateczne – następstwa
Niedostateczna glukoneogeneza ujawnia się dopiero wtedy, gdy zapas glikogenu w wątrobie przestaje wystarczać. Jej następstwami są niedocukrzenie na czczo oraz gromadzenie się we krwi substratów, których wątroba nie przetwarza, przede wszystkim mleczanu.
Przykładem takiego stanu jest wrodzony niedobór fruktozo-1,6-bisfosfatazy. Mleczan, alanina i glicerol dochodzą wtedy do etapu fruktozo-1,6-bisfosforanu, ale nie mogą przejść dalej w kierunku glukozy. W opisie 14 dzieci z tym niedoborem wszystkie przebyły ostre epizody kwasicy mleczanowej, a 13 miało również hipoglikemię [22]. Objawy pojawiały się w wieku od pierwszego tygodnia do 36 miesięcy, z medianą 13 miesięcy [22]. Dwoje dzieci zmarło w okresie noworodkowym, a pozostałe rozwijały się prawidłowo [22]. Podobny, lecz szerszy skutek ma niedobór glukozo-6-fosfatazy, czyli glikogenoza typu I, bo blokuje ostatni etap wspólny dla glukoneogenezy i rozkładu glikogenu.
Glukoneogenezę hamuje także etanol, a mechanizm jest spójny z przebiegiem jego utleniania w wątrobie. Utlenianie etanolu wytwarza nadmiar NADH, czyli zredukowanej postaci dinukleotydu nikotynamidoadeninowego, nośnika elektronów. Nadmiar NADH przesuwa równowagę między pirogronianem a mleczanem w stronę mleczanu, przez co pirogronian przestaje być dostępny dla glukoneogenezy [23]. U myszy z zaburzonym utlenianiem NADH w mitochondriach etanol wywoływał większe wytwarzanie mleczanu i głębszą hipoglikemię [23].
U ludzi skutek zależy od zapasu glikogenu. W badaniu u zdrowych mężczyzn po nocnym poście glukoneogeneza w ciągu 5 godzin po spożyciu etanolu była o 45% mniejsza niż po placebo [24]. Dostępność substratów glukoneogenezy w wątrobie spadła o 61%, a wytwarzanie glukozy tylko o 12%, bo ubytek wyrównały między innymi zmiany w rozkładzie glikogenu i w zużyciu glukozy przez tkanki [24]. Stężenie glukozy we krwi nie zmieniło się w tym badaniu [24]. Wynik ten sugeruje, że hipoglikemia po etanolu zagraża głównie przy wyczerpanym zapasie glikogenu, gdy wątroba nie ma czym zastąpić zablokowanej syntezy.
3.4. Udział glukoneogenezy w chorobach
Glukoneogeneza uczestniczy w chorobach głównie jako źródło nadmiaru glukozy w cukrzycy typu 2 i jako cel leków obniżających glikemię. Mechanizm łączący oba te wątki prowadzi przez insulinooporność wątrobową.
W insulinooporności wątrobowej insulina nie hamuje wytwarzania glukozy tak skutecznie jak u osób zdrowych. Autorzy przeglądu z 2017 roku opisują przejście od utajonej insulinooporności wątroby do jawnej hiperglikemii na czczo i omawiają w nim rolę insulinooporności wywołanej przez lipidy gromadzone w wątrobie [1]. U szczurów karmionych dietą wysokotłuszczową insulina traciła zdolność obniżania acetylo-CoA w wątrobie i hamowania lipolizy, a zjawisko to odwracało zneutralizowanie interleukiny 6 [16]. Nerki dokładają do tego własną nadwyżkę, bo w cukrzycy typu 2 glukoneogeneza nerkowa jest większa zarówno na czczo, jak i po posiłku [2].
Metformina, lek pierwszego wyboru w cukrzycy typu 2, obniża glikemię przede wszystkim przez hamowanie glukoneogenezy w wątrobie, co stanowi dziś pogląd dominujący [25]. Sposób, w jaki lek hamuje ten szlak, pozostaje jednak przedmiotem sporu [25]. Hamowanie kompleksu I łańcucha oddechowego i pobudzenie AMPK obserwowano przy stężeniach metforminy powyżej 1 mM, których nie osiąga się w leczeniu [25]. Rolę AMPK podważyły też wyniki u myszy pozbawionych tej kinazy w wątrobie [19]. Przy stężeniach 50–100 µM metformina hamowała glukoneogenezę wybiórczo wobec niektórych substratów, przez zmianę stanu oksydoredukcyjnego komórki [25]. U myszy z fruktozo-1,6-bisfosfatazą niewrażliwą na AMP odpowiedź na metforminę była wyraźnie słabsza, co wskazuje ten enzym jako jeden z punktów uchwytu [19].
Nie wszystkie dane u ludzi potwierdzają obraz metforminy jako leku hamującego wytwarzanie glukozy. W badaniu z randomizacją i placebo u chorych z niedawno rozpoznaną cukrzycą typu 2 i dobrą kontrolą glikemii 90-dniowe leczenie metforminą zwiększyło wytwarzanie glukozy endogennej o około 30%, a w grupie placebo wzrostu nie było [26]. Podobny wzrost stwierdzono w niezrandomizowanej grupie osób bez cukrzycy, którym wszystkim podawano metforminę [26]. Glikemia na czczo u chorych spadła mimo to o około 1,5 mmol/l, czyli około 27 mg/dl [26]. Autorzy uznali, że wynik podważa pogląd o działaniu leku głównie przez hamowanie wytwarzania glukozy w wątrobie, przynajmniej u chorych z krótko trwającą cukrzycą [26]. Glukoneogeneza pozostaje więc zarówno źródłem hiperglikemii, jak i celem leczenia, choć punkt uchwytu leku pierwszego wyboru w cukrzycy typu 2 nie został ostatecznie ustalony.

W cukrzycy typu 2 wątroba wytwarza glukozę mimo obecności insuliny. Stąd wysoka glikemia na czczo, przed jakimkolwiek posiłkiem.
3.5. Modyfikacja behawioralna i dietetyczna
Tempo i udział glukoneogenezy zmieniają się pod wpływem składu diety i wysiłku fizycznego. Oba czynniki działają przez te same sygnały co post: przez stężenie insuliny i przez podaż substratów, zwłaszcza mleczanu i aminokwasów.
Dieta bez węglowodanów przesuwa źródło glukozy niemal całkowicie na glukoneogenezę. W badaniu z randomizacją w układzie naprzemiennym u 10 zdrowych mężczyzn zapas glikogenu obniżono wysiłkiem, a następnie przez półtorej doby stosowano dietę bez węglowodanów z dużym udziałem białka albo dietę o zwykłym składzie [18]. Po diecie bez węglowodanów glukoneogeneza pokrywała 95% wytwarzania glukozy wobec 64% po diecie zwykłej [18]. Całkowite wytwarzanie glukozy było przy tym mniejsze i wynosiło 181 wobec 226 g na dobę [18]. Wzrost glukoneogenezy tłumaczył 42% wzrostu spoczynkowego wydatku energii, co jest zgodne z kosztem energetycznym szlaku [18].
Wysiłek fizyczny na czczo zwiększa zapotrzebowanie na glukozę i podaż mleczanu. W badaniu u 12 mężczyzn jazda na ergometrze przez 60 minut z intensywnością progu mleczanowego wymagała stałego udziału glukoneogenezy w wytwarzaniu glukozy [17]. U osób wytrenowanych glukoneogeneza podczas wysiłku była mniejsza niż u niewytrenowanych, a rozkład glikogenu wątroby większy [17]. Gdy u osób wytrenowanych podniesiono stężenie mleczanu we krwi jego wlewem, glukoneogeneza wzrosła z 1,7 do 4,4 mg/kg/min [17]. W spoczynku zwiększona podaż mleczanu nie przyspieszała glukoneogenezy [17]. Dostępność substratu ograniczała więc tempo szlaku podczas wysiłku, lecz nie w warunkach spoczynkowych.
3.6. Wsparcie suplementacyjne
Kilka substancji dostępnych jako suplementy ma opisany punkt uchwytu na enzymach glukoneogenezy albo na wytwarzaniu glukozy przez hepatocyty. Dane te pochodzą z badań na zwierzętach, na izolowanych komórkach wątroby i na frakcjach komórkowych. Berberyna, alkaloid roślinny, obniżała u szczurów z hiperglikemią glikemię na czczo i ekspresję genów PEPCK oraz glukozo-6-fosfatazy w wątrobie, bez zmiany sygnalizacji insulinowej [27]. W hodowanych hepatocytach zmniejszała zużycie tlenu i zawartość ATP, co autorzy uznali za przyczynę hamowania szlaku [27]. Galusan epigalokatechiny (ang. epigallocatechin gallate, EGCG), polifenol zielonej herbaty, zmniejszał w hodowli komórek szczurzego nowotworu wątroby wytwarzanie glukozy i ekspresję genu PEPCK w sposób podobny do insuliny [28].
Kurkumina, główny składnik barwny kurkumy, hamowała w izolowanych hepatocytach myszy glukoneogenezę z pirogronianu najwyżej o 45% i obniżała aktywność glukozo-6-fosfatazy oraz PEPCK o 30% [29]. Kwas chlorogenowy hamował we frakcji mikrosomalnej wątroby szczura rozkład glukozo-6-fosforanu, wiążąc się z transporterem wprowadzającym ten związek do siateczki śródplazmatycznej [12]. Cztery substancje różnią się miejscem, w którym przerywają szlak.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Berberyna | spadek ekspresji PEPCK i glukozo-6-fosfatazy, hamowanie oddychania mitochondrialnego hepatocytu | ↓ | C |
| EGCG | spadek ekspresji PEPCK przez szlak kinazy 3-fosfatydyloinozytolu, zmiana stanu oksydoredukcyjnego | ↓ | C |
| Kurkuma | spadek aktywności PEPCK i glukozo-6-fosfatazy, pobudzenie AMPK | ↓ | C |
| Kwas chlorogenowy | kompetycyjne hamowanie transportera glukozo-6-fosforanu w siateczce śródplazmatycznej | ↓ (uwalnianie glukozy) | C |
Wszystkie wiersze opierają się na danych przedklinicznych. Najwięcej danych klinicznych dotyczy berberyny, ale dotyczą one glikemii. Metaanaliza objęła 37 badań z randomizacją i 3048 chorych na cukrzycę typu 2 [30]. Berberyna obniżała w niej glikemię na czczo średnio o 0,82 mmol/l, czyli około 15 mg/dl [30]. Wynik ten dotyczy glikemii, a nie samego szlaku, więc nie rozstrzyga, jaką część działania berberyny u ludzi stanowi hamowanie glukoneogenezy.
4. Na co warto zwrócić uwagę
Powszechne jest przekonanie, że glukoneogeneza włącza się dopiero wtedy, gdy wątroba wyczerpie zapas glikogenu. Pomiary spektroskopowe u ludzi wskazują co innego: synteza glukozy dostarcza większości glukozy już w pierwszej dobie postu, gdy glikogen w wątrobie jeszcze pozostaje [8, 21]. Obie drogi pracują więc równolegle, a post zmienia ich wzajemną proporcję. Rozróżnienie to ma znaczenie przy interpretacji glikemii na czczo, która po nocy zależy w dużej mierze od syntezy glukozy, a nie tylko od zapasu glikogenu.
Drugie nieporozumienie dotyczy białka w diecie. Skoro aminokwasy są substratem glukoneogenezy, dieta bogata w białko miałaby podnosić stężenie glukozy we krwi. W badaniu z dietą bez węglowodanów udział glukoneogenezy rzeczywiście wzrósł, ale całkowite wytwarzanie glukozy przez organizm się zmniejszyło [18]. Wzrost udziału szlaku nie oznacza więc większej ilości glukozy, bo glukoneogeneza zastępuje wtedy cukier, którego brakuje w pożywieniu.
Wartości liczbowe opisujące glukoneogenezę zależą od metody pomiaru i od długości postu. Spektroskopia rezonansu magnetycznego wylicza glukoneogenezę jako różnicę między całkowitym wytwarzaniem glukozy a rozkładem glikogenu [8]. Inne prace stosują wodę znakowaną deuterem albo znakowane substraty [17, 18], a w jednym badaniu dwie różne metody izotopowe dały zbieżne wyniki [13]. Porównywanie odsetków z różnych prac wymaga więc sprawdzenia, po ilu godzinach postu i jaką techniką je uzyskano. Pomiar tempa szlaku wymaga znakowanych izotopów lub spektroskopii i wykonuje się go w ośrodkach badawczych.
Znaczna część wiedzy o regulacji glukoneogenezy pochodzi z modeli zwierzęcych i z hodowli komórkowych. Dotyczy to udziału koaktywatora PGC-1α, łącznika w postaci acetylo-CoA z tkanki tłuszczowej, glukoneogenezy jelitowej oraz wszystkich substancji z tabeli suplementacyjnej [10, 16, 20, 27]. U ludzi dobrze udokumentowane są przede wszystkim dane ilościowe: udział szlaku w wytwarzaniu glukozy, jego wzrost w cukrzycy typu 2 i działanie kortyzolu [13, 21]. Spór o mechanizm działania metforminy pokazuje, że nawet dla leku stosowanego od dziesięcioleci przeniesienie wyników z modeli na człowieka nie jest proste [25, 26]. Ocena glikemii i decyzje o leczeniu jej zaburzeń należą do lekarza.