1. Charakterystyka receptorów
1.1. Definicja i przynależność
Receptory muskarynowe (ang. muscarinic acetylcholine receptors) to białka błonowe, które wiążą acetylocholinę. Sygnał przekazują do wnętrza komórki nie przez własny kanał, lecz przez białka G. Należą zatem do receptorów metabotropowych i tworzą w tej nadrodzinie osobną podrodzinę [1]. Sekwencja aminokwasów receptora muskarynowego przypomina sekwencję receptora β-adrenergicznego i rodopsyny. Podobieństwo to widziano już przy sklonowaniu pierwszego podtypu i wskazywało na wspólne pochodzenie tych białek [2]. Receptory te odbierają przede wszystkim acetylocholinę uwalnianą z zakończeń nerwów przywspółczulnych, dlatego sterują czynnością wielu narządów wewnętrznych [3].
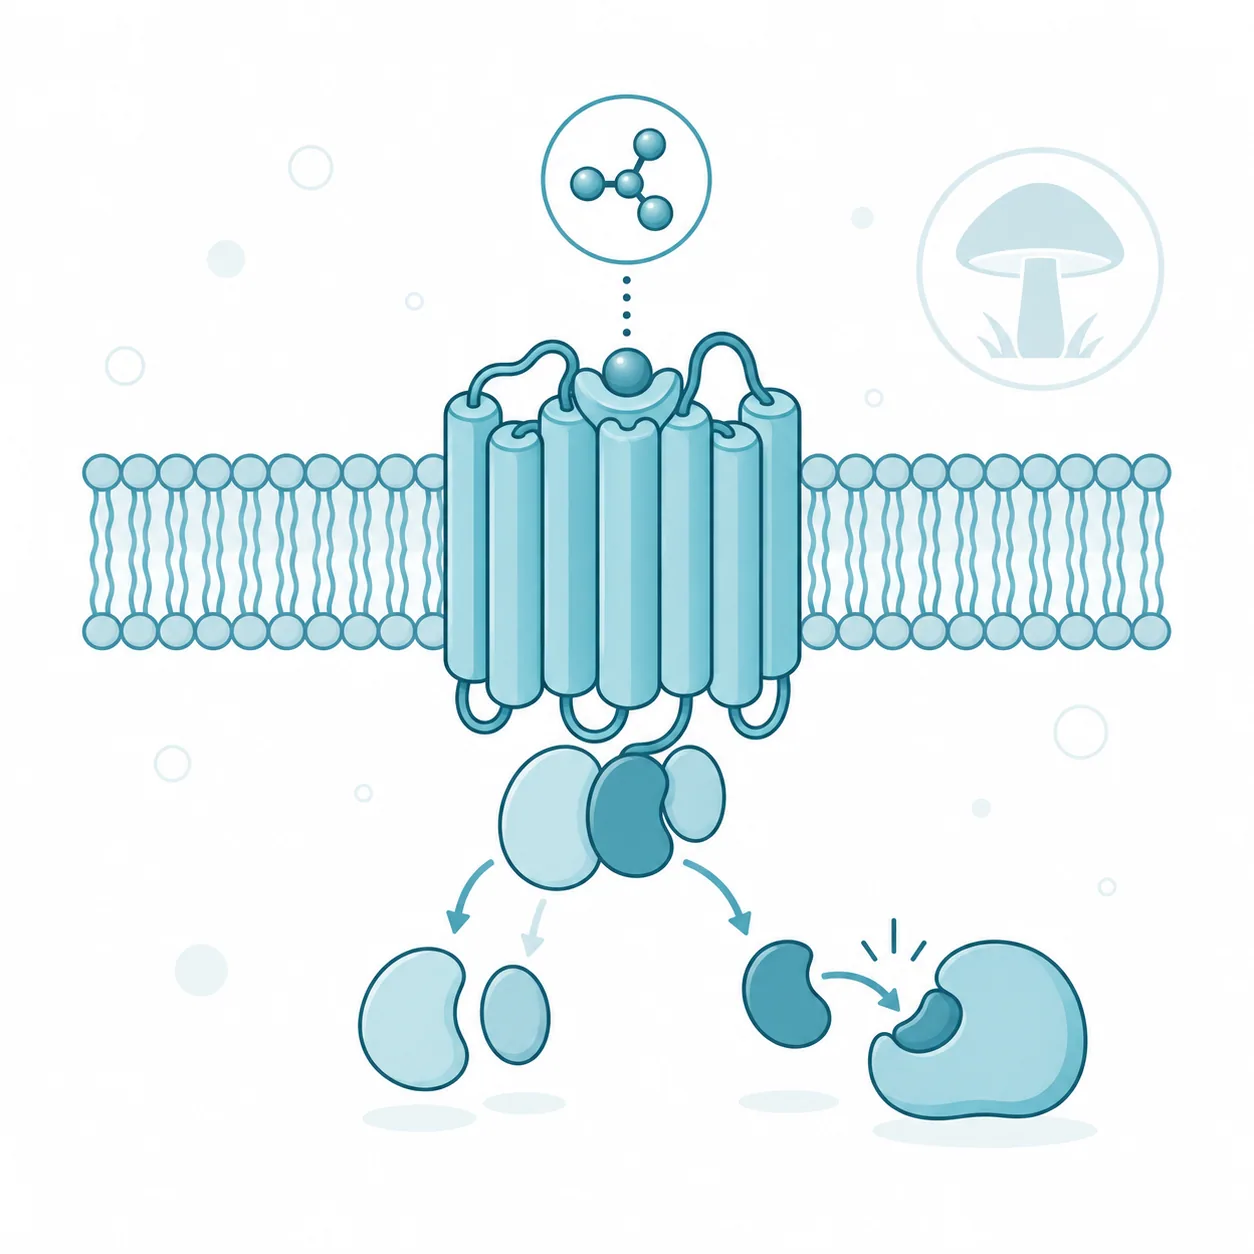
Acetylocholina działa także przez receptory nikotynowe, ale obie klasy różnią się budową i tempem odpowiedzi. Receptor nikotynowy jest kanałem jonowym, który otwiera się w chwili związania przekaźnika i zmienia potencjał błony w ciągu milisekund. Receptor muskarynowy nie ma własnego kanału. Po związaniu acetylocholiny zmienia kształt i aktywuje białko G. Dopiero to białko uruchamia enzymy i kanały jonowe, więc odpowiedź narasta wolniej i trwa dłużej [1]. Nazwy obu klas pochodzą od alkaloidów, które pobudzają głównie jedną z nich: muskaryny z muchomora i nikotyny z tytoniu. Ligandem fizjologicznym obu klas pozostaje acetylocholina, a muskaryna jest alkaloidem obcym organizmowi, który naśladuje jej działanie na jedną z nich.
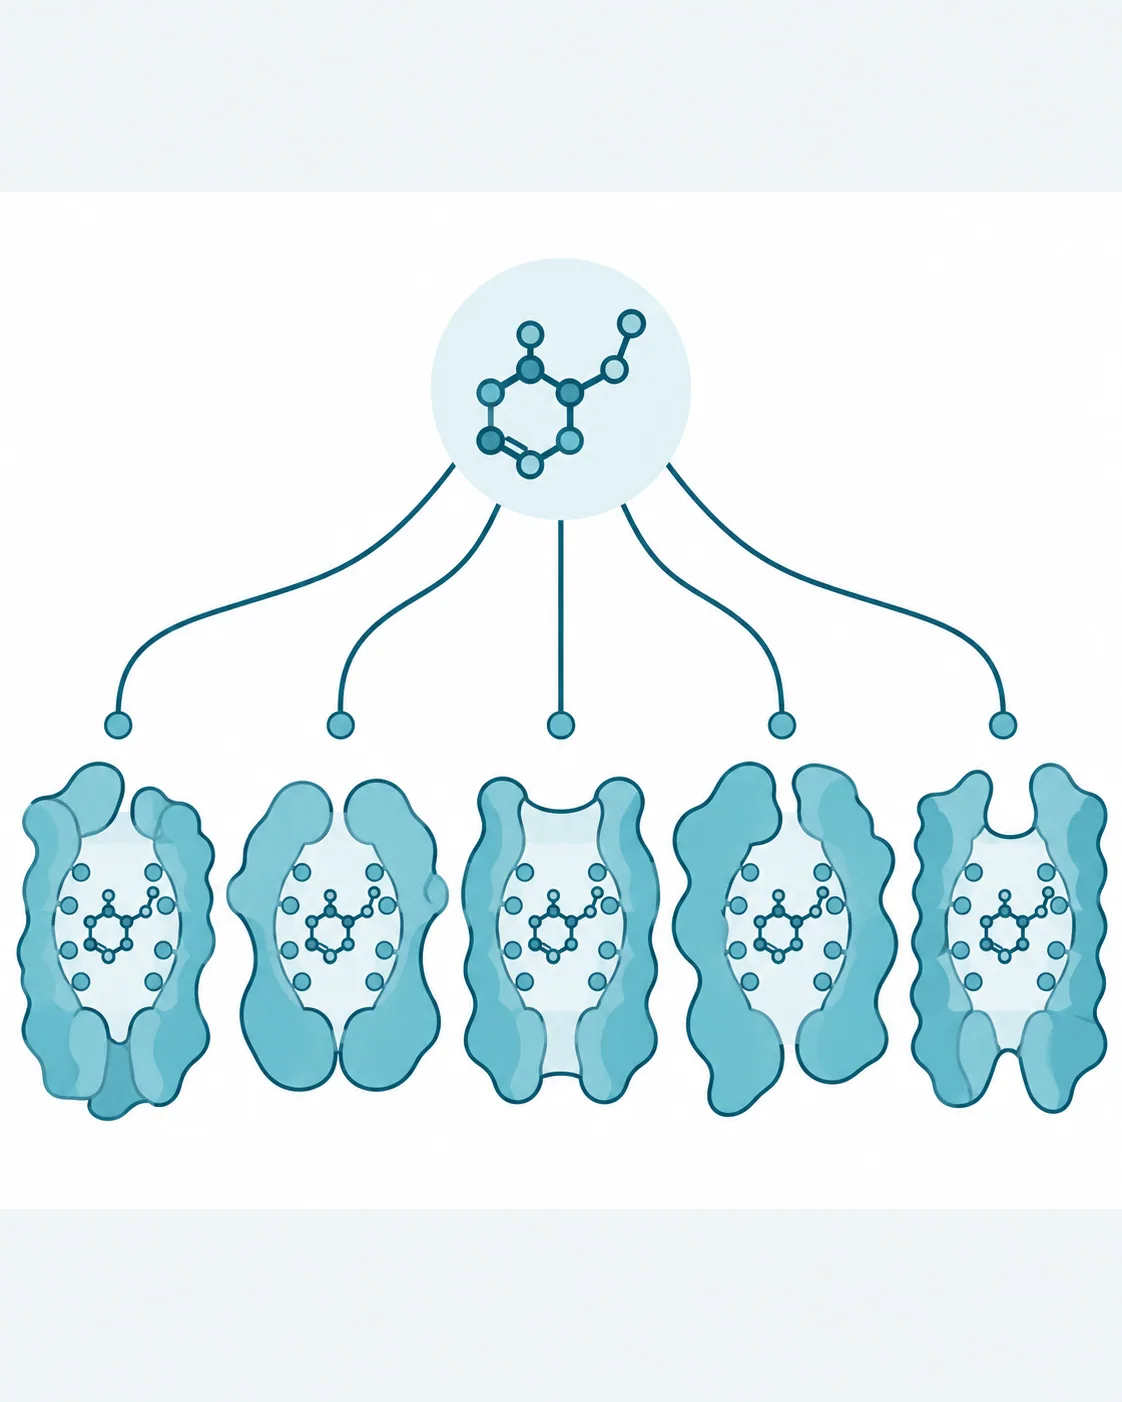
Zakres pojęcia obejmuje pięć podtypów oznaczanych M1–M5, które kodują odrębne geny [4]. Podtypy mają bardzo podobną budowę. Różnią się jednak rodzajem białka G, z którym współpracują, oraz odpowiedzią fizjologiczną, którą wywołują [5]. Podtypy M1, M3 i M5 przekazują sygnał przez białka Gq/11, a M2 i M4 przez białka Gi/o [1]. Znaczenie receptorów muskarynowych wynika z ich obecności po obu stronach układu nerwowego. Na obwodzie pośredniczą w działaniu nerwów przywspółczulnych na serce, oskrzela, pęcherz moczowy i gruczoły. W mózgu uczestniczą w regulacji uwagi, pamięci i ruchu [1]. Są też punktem uchwytu leków rozszerzających oskrzela, leków stosowanych w zespole pęcherza nadreaktywnego, a od niedawna również leku przeciwpsychotycznego [6, 7, 8].
1.2. Struktura molekularna i miejsca wiązania receptorów
Receptor muskarynowy jest pojedynczym łańcuchem białkowym, który przechodzi przez błonę komórkową siedem razy. Ten układ siedmiu odcinków przezbłonowych mają także receptor β-adrenergiczny i rodopsyna. Jego obecność przewidziano z sekwencji pierwszego sklonowanego receptora muskarynowego [2]. Geny receptorów muskarynowych nie mają intronów w odcinku kodującym, więc różnorodność rodziny opiera się przede wszystkim na odrębnych genach [9].
Miejsce wiązania acetylocholiny, nazywane ortosterycznym, leży głęboko w białku. W strukturze krystalicznej ludzkiego receptora M2 antagonista związał się w połowie długiego kanału wypełnionego wodą. Kanał ten sięga mniej więcej dwóch trzecich grubości błony [3]. Ścianki tej kieszeni tworzą aminokwasy identyczne we wszystkich pięciu podtypach. Warstwa reszt tyrozyny zamyka ją od góry i utrudnia odłączenie liganda [3]. Ta identyczność wiąże się z tym, że przez dekady nie powstały leki o wyraźnej wybiórczości wobec jednego podtypu [3, 5].
Przy wejściu do kieszeni ortosterycznej leży drugie miejsce wiązania, nazywane allosterycznym, które w różnych podtypach jest mniej zachowane [3, 10]. Ligand związany w tym miejscu nie wypiera acetylocholiny. Zmienia natomiast jej powinowactwo albo skuteczność, czyli moduluje odpowiedź receptora [1]. W symulacjach dynamiki molekularnej tiotropium, lek rozszerzający oskrzela, zatrzymywał się przejściowo w miejscu allosterycznym w drodze do kieszeni ortosterycznej receptorów M2 i M3 [5]. Struktury receptorów w stanie nieczynnym i czynnym otworzyły drogę do projektowania ligandów wiążących się przy wejściu do kieszeni. Tam podtypy różnią się od siebie bardziej niż w jej wnętrzu [1].
1.3. Rys historyczny
Receptory muskarynowe wyodrębniano stopniowo, od działania fizjologicznego do struktury atomowej. W 1921 roku Otto Loewi opisał działanie przekaźnika uwalnianego z nerwu na serce, w którym rozpoznano później acetylocholinę [11]. Wynik ten wszedł do teorii przekaźnictwa chemicznego [11]. Przez kolejne dekady klasyczne antagonisty wiązały się z receptorami muskarynowymi różnych tkanek z niemal tym samym powinowactwem. Populację tych receptorów uznawano wtedy za jednorodną [12]. W 1980 roku Hammer i współpracownicy pokazali niejednorodne wiązanie pirenzepiny z tymi receptorami [12]. Różnice w wiązaniu odpowiadały działaniu leku w tkankach, co wskazywało na istnienie podklas receptora [12].
Tożsamość molekularną ustalono dzięki klonowaniu. W 1986 roku Kubo i współpracownicy odczytali sekwencję receptora z mózgu świni i uzyskali jego czynną postać w oocytach żaby [2]. Rok później Bonner i współpracownicy sklonowali z kory szczura trzy różne receptory i wykazali istnienie co najmniej czterech genów tej rodziny [9]. W 1991 roku w ośrodkowym układzie nerwowym znane były już transkrypty pięciu genów tej rodziny. Przeciwciała swoiste dla podtypów pozwoliły wtedy zlokalizować kodowane przez nie białka [4]. W 2012 roku opublikowano pierwsze struktury krystaliczne: ludzkiego receptora M2 i szczurzego receptora M3 [3, 5]. Receptor M2 był pierwszym ludzkim receptorem acetylocholiny o poznanej strukturze [3].
2. Działanie molekularne
2.1. Ligandy endogenne i egzogenne
Ligandem endogennym receptorów muskarynowych jest acetylocholina. Uwalniają ją zakończenia nerwów przywspółczulnych na obwodzie oraz neurony układu cholinergicznego w mózgu [3]. Receptor odbiera ją po stronie postsynaptycznej, a także na zakończeniach, z których przekaźnik wyszedł [4]. Ta sama cząsteczka działa więc na pięć podtypów. O skutku decyduje to, który podtyp i z jakim białkiem G występuje w danej komórce.
Ligandy egzogenne dzielą się na agonistów, którzy naśladują acetylocholinę, i antagonistów, którzy zajmują jej miejsce bez pobudzenia receptora. Przykładem agonisty pochodzenia roślinnego jest pilokarpina, alkaloid zwiększający wydzielanie śliny [13]. U myszy ta sama substancja wywołuje napady drgawkowe zależne od receptora M1 [14]. Klasycznymi antagonistami są alkaloidy atropina i skopolamina, które wiążą się z kieszenią ortosteryczną wszystkich podtypów. Skopolamina przenika do mózgu. W badaniach służy jako wzorcowa substancja wywołująca przejściowe zaburzenia poznawcze u zdrowych ludzi i zwierząt [15].
Część ligandów syntetycznych różni się od alkaloidów nie miejscem wiązania w receptorze, lecz tkanką, do której dociera. Syntetyczny antagonista 3-chinuklidynylobenzylan posłużył do uzyskania struktury receptora M2 [3]. Tiotropium jest antagonistą podawanym wziewnie, więc działa przede wszystkim na receptory dróg oddechowych [5, 6]. Trospium należy do antagonistów o działaniu ograniczonym do obwodu, czyli w niewielkim stopniu przenikających do mózgu [8, 16]. Ksanomelina jest agonistą działającym preferencyjnie na podtypy M1 i M4 w mózgu i nie blokuje receptorów dopaminowych [8]. Odrębną grupę tworzą modulatory allosteryczne, które wiążą się przy wejściu do kieszeni i zmieniają działanie acetylocholiny, zamiast ją zastępować [1].
2.2. Podtypy receptora i ich rozmieszczenie
Podtypy receptorów muskarynowych występują w odmiennych tkankach i w odmiennych częściach neuronu. Dlatego ta sama acetylocholina wywołuje w różnych narządach różne skutki. W mózgu szczura trzy podtypy, M1, M2 i M4, odpowiadały za zdecydowaną większość miejsc wiązania ligandów muskarynowych [4]. Pozostałe dwa podtypy są w mózgu nieliczne. Receptor M3 ma główne miejsce działania na obwodzie, a receptor M5 w neuronach dopaminergicznych śródmózgowia.
Receptor M1 jest głównym receptorem postsynaptycznym kory mózgu i prążkowia, gdzie leży na ciałach komórek i ich wypustkach [4]. Występuje też w neuronach zwojów współczulnych. Tam odpowiada za muskarynowe hamowanie prądu potasowego zwanego prądem M [14]. W sercu receptor M2 kontroluje czynność narządu przez otwieranie kanałów potasowych sprzężonych z białkami G, co zwalnia rytm serca [3]. W mózgu rozmieszczenie receptora M2 przypomina rozmieszczenie neuronów cholinergicznych. Wskazuje to na rolę autoreceptora hamującego uwalnianie acetylocholiny [4, 17]. Receptor M2 występuje również w strukturach niecholinergicznych, gdzie może regulować uwalnianie innych przekaźników [4].
Receptor M3 jest głównym podtypem mięśni gładkich i gruczołów. U myszy pozbawionych tego receptora osłabione było wydzielanie śliny, zwężanie źrenicy i skurcz mięśnia wypieracza pęcherza [18]. Zaleganie moczu wystąpiło u nich tylko u samców [18]. Ten sam podtyp jest punktem uchwytu tiotropium w drogach oddechowych [5]. Receptor M4 jest skupiony w prążkowiu, guzku węchowym i wyspach Calleja, co wiąże go z kontrolą ruchu [4]. W prążkowiu myszy pobudzenie receptora M4 hamuje uwalnianie dopaminy. Pośrednikiem są endokannabinoidy uwalniane miejscowo [19]. Receptor M5 występuje u myszy niemal wyłącznie w neuronach dopaminergicznych pola brzusznego nakrywki i części zbitej istoty czarnej [20].
Pięć podtypów różni się rodzajem białka G, głównym miejscem występowania i czynnością, którą w tym miejscu pełnią.
| Podtyp | Białko G | Główne miejsca występowania | Przykład czynności |
| M1 | Gq/11 | kora mózgu, prążkowie, zwoje współczulne | hamowanie prądu M, pobudzenie neuronu |
| M2 | Gi/o | serce, zakończenia neuronów cholinergicznych | zwolnienie rytmu serca, autoreceptor |
| M3 | Gq/11 | mięśnie gładkie, gruczoły ślinowe, źrenica | skurcz pęcherza i źrenicy, wydzielanie śliny |
| M4 | Gi/o | prążkowie, guzek węchowy, wyspy Calleja | hamowanie uwalniania dopaminy w prążkowiu |
| M5 | Gq/11 | neurony dopaminergiczne śródmózgowia | modulacja uwalniania dopaminy |
Dane o rozmieszczeniu podtypów M4 i M5 pochodzą z badań na gryzoniach, więc ich przeniesienie na człowieka wymaga potwierdzenia [4, 19, 20]. Rozmieszczenie wszystkich pięciu podtypów wyjaśnia skutki ich jednoczesnej blokady. Antagonista działający na każdy podtyp wywołuje suchość błon śluzowych, rozszerzenie źrenic, zaleganie moczu i zaburzenia świadomości [21].
2.3. Kaskada po aktywacji
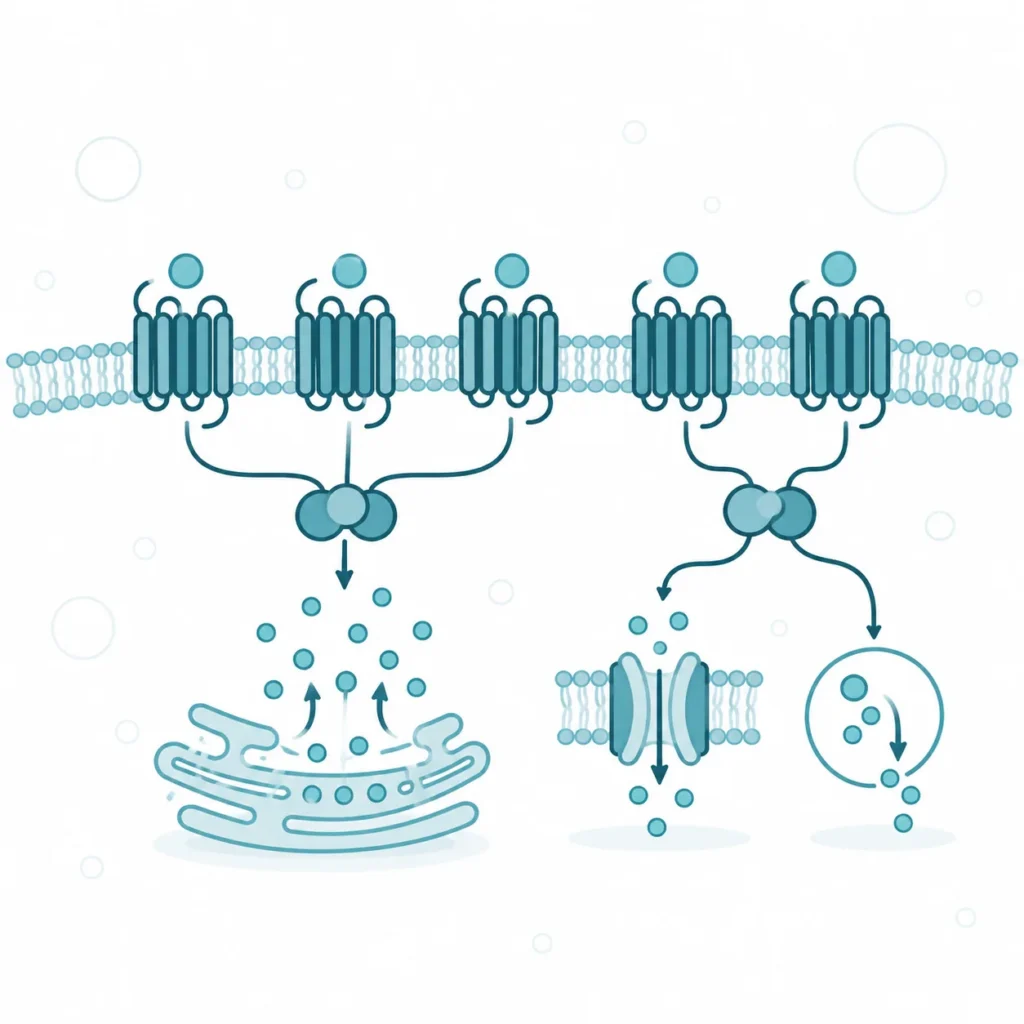
Kaskada po aktywacji receptora muskarynowego zaczyna się we wszystkich podtypach od tego samego zdarzenia. Dalej rozchodzi się na dwie drogi, zależnie od rodzaju białka G. W stanie spoczynku receptor leży w błonie obok nieczynnego białka G, którego podjednostka α wiąże difosforan guanozyny. Związanie acetylocholiny w kieszeni ortosterycznej zmienia ułożenie odcinków przezbłonowych receptora. Zmieniony receptor skłania podjednostkę α do wymiany difosforanu na trifosforan guanozyny. Białko G rozpada się wtedy na podjednostkę α i kompleks βγ, a każda z tych części działa na własne białka docelowe [1].
W podtypach M1, M3 i M5 podjednostka αq pobudza fosfolipazę C związaną z błoną. Enzym ten rozkłada fosfolipid błonowy na dwa przekaźniki wtórne: trifosforan inozytolu i diacyloglicerol. Trifosforan inozytolu otwiera kanały wapniowe w błonie siateczki śródplazmatycznej, więc stężenie wapnia w cytoplazmie gwałtownie rośnie. Diacyloglicerol razem z wapniem uruchamia kinazę białkową C [1]. W mięśniu gładkim wzrost stężenia wapnia wywołuje skurcz, a w komórce gruczołowej wydzielanie. Stąd bierze się udział receptora M3 w czynności pęcherza i ślinianki [18].
W neuronach podtyp M1 działa także przez zamknięcie kanałów potasowych tworzonych przez białka KCNQ2 i KCNQ3. Kanały te przewodzą prąd M, który utrzymuje potencjał błony poniżej progu pobudzenia [22]. Od prądu M zależy więc to, jak neuron odpowiada na sygnał synaptyczny [22]. U myszy pozbawionych receptora M1 hamowanie prądu M przez agonistów muskarynowych zanikło całkowicie [14]. Zamknięcie tych kanałów depolaryzuje błonę i zbliża ją do progu pobudzenia. Neuron z receptorem M1 łatwiej więc generuje potencjały czynnościowe pod wpływem acetylocholiny.
W podtypach M2 i M4 podjednostka αi hamuje cyklazę adenylanową. Spada wtedy stężenie cyklicznego adenozynomonofosforanu, przekaźnika aktywującego kinazę białkową A [1]. Uwolniony kompleks βγ otwiera kanały potasowe sprzężone z białkami G. W sercu oddala to potencjał błony od progu pobudzenia i zwalnia rytm [3]. W prążkowiu myszy hamowanie uwalniania dopaminy przez receptor M4 wymagało pobudzenia także metabotropowego receptora glutaminianu mGlu1 [19]. Receptor ten dostarcza sygnału do wytworzenia endokannabinoidów [19]. Dwie drogi sygnałowe dają w neuronach i w sercu przeciwny skutek elektryczny. Receptory sprzężone z białkiem Gq zwiększają pobudliwość komórki, a sprzężone z białkiem Gi/o ją zmniejszają.
2.4. Zmniejszenie wrażliwości receptorów
Receptory muskarynowe stopniowo słabną w odpowiedzi na długotrwałe pobudzenie, co chroni komórkę przed nadmiernym sygnałem. Po związaniu agonisty receptor jest fosforylowany przez kinazy rozpoznające receptor w stanie czynnym. Robią to także kinazy aktywowane przekaźnikami wtórnymi [23]. Ufosforylowany receptor wiąże β-arestynę. Białko to zasłania miejsce kontaktu z białkiem G i odcina receptor od dalszej kaskady [23].
W badaniu in vitro na komórkach ludzkiej linii nowotworowej z ekspresją receptora M2 agonista zwiększał fosforylację receptora około czterokrotnie [24]. Przy dodatkowej obecności kinazy receptorów sprzężonych z białkami G typu 2 (GRK2) wzrost ten był około ośmiokrotny [24]. Kinaza GRK2 nasilała odczulenie receptora, a dodanie β-arestyny 1 wzmacniało ten efekt i przyspieszało usuwanie receptora z powierzchni komórki. Sama β-arestyna 1 bez kinazy nie zmieniała czynności receptora [24]. Receptor usunięty z błony trafia do wnętrza komórki, gdzie może wrócić na powierzchnię albo ulec rozkładowi. Przebieg tego procesu zależy od podtypu receptora i od rodzaju komórki [23].
Gęstość receptorów zmienia się też wtedy, gdy znikają struktury, na których leżą. Po doświadczalnym odnerwieniu cholinergicznym kory szczura liczba receptorów M2 spadła, a liczba receptorów M1 pozostała bez zmian [17]. Wynik ten odpowiada położeniu receptora M2 na zakończeniach neuronów cholinergicznych [17]. Odczulenie i internalizacja mogą więc ograniczać działanie agonistów podawanych przewlekle, a utrata zakończeń nerwowych zmienia proporcje podtypów w tkance.
2.5. Farmakologia – agoniści, antagoniści, modulatory
Farmakologia receptorów muskarynowych obraca się wokół jednego ograniczenia: kieszeń wiążąca acetylocholinę jest taka sama we wszystkich podtypach [3]. Leki działające w tym miejscu wiążą się więc zwykle z kilkoma podtypami naraz. Wybiórczość uzyskuje się trzema sposobami. Pierwszym jest ograniczenie miejsca działania leku, drugim cząsteczka preferująca niektóre podtypy, trzecim ligand wiążący się w miejscu allosterycznym [1, 5].
Atropina i skopolamina są antagonistami nieselektywnymi, które blokują wszystkie podtypy na obwodzie i w mózgu. Skopolamina jest wzorcowym narzędziem wywoływania deficytów poznawczych u zdrowych ludzi i zwierząt. W przeglądzie badań na zwierzętach najwrażliwsze na nią okazały się uwaga i rozróżnianie bodźców [15]. Zaburzenia uczenia i pamięci pojawiały się przy większych dawkach, a częściowo wynikały z wpływu na uwagę i z działań obwodowych [15]. Autorzy uznali z tego powodu wybiórcze antagonisty receptora M1 za dokładniejsze narzędzie badania pamięci [15]. Antagonisty stosowane w zespole pęcherza nadreaktywnego hamują skurcz mięśnia wypieracza wywoływany przez receptory muskarynowe [7]. Należą do nich oksybutynina, solifenacyna, tolterodyna i trospium [7]. Tiotropium podawane wziewnie blokuje receptory M3 mięśni gładkich oskrzeli i działa jako lek rozszerzający oskrzela [5].
Pilokarpina działa odwrotnie, bo jako agonista pobudza receptory gruczołów i zwiększa wydzielanie śliny [13]. Połączenie ksanomeliny z trospium wykorzystuje różnicę w zasięgu dwóch leków. Ksanomelina przenika do mózgu i pobudza tam preferencyjnie receptory M1 i M4, bez blokowania receptorów dopaminowych [8]. Ta sama cząsteczka pobudza jednak także receptory M2 i M3 narządów obwodowych. W dawniejszych badaniach klinicznych ograniczało to jej przydatność [10]. Trospium nosi trwały ładunek elektryczny, więc blokuje receptory obwodowe. Do mózgu przenika w niewielkim stopniu i nie znosi tam działania ksanomeliny [8, 16]. Modulatory allosteryczne działają jeszcze inaczej. Pozytywny modulator receptora M1 nasila odpowiedź na acetylocholinę, zamiast pobudzać receptor samodzielnie [1, 10]. Wybiórczość wobec jednego podtypu pozostaje zatem problemem farmakologicznym, a nie kwestią siły działania substancji.
3. Znaczenie kliniczne
3.1. Następstwa zmiany aktywności
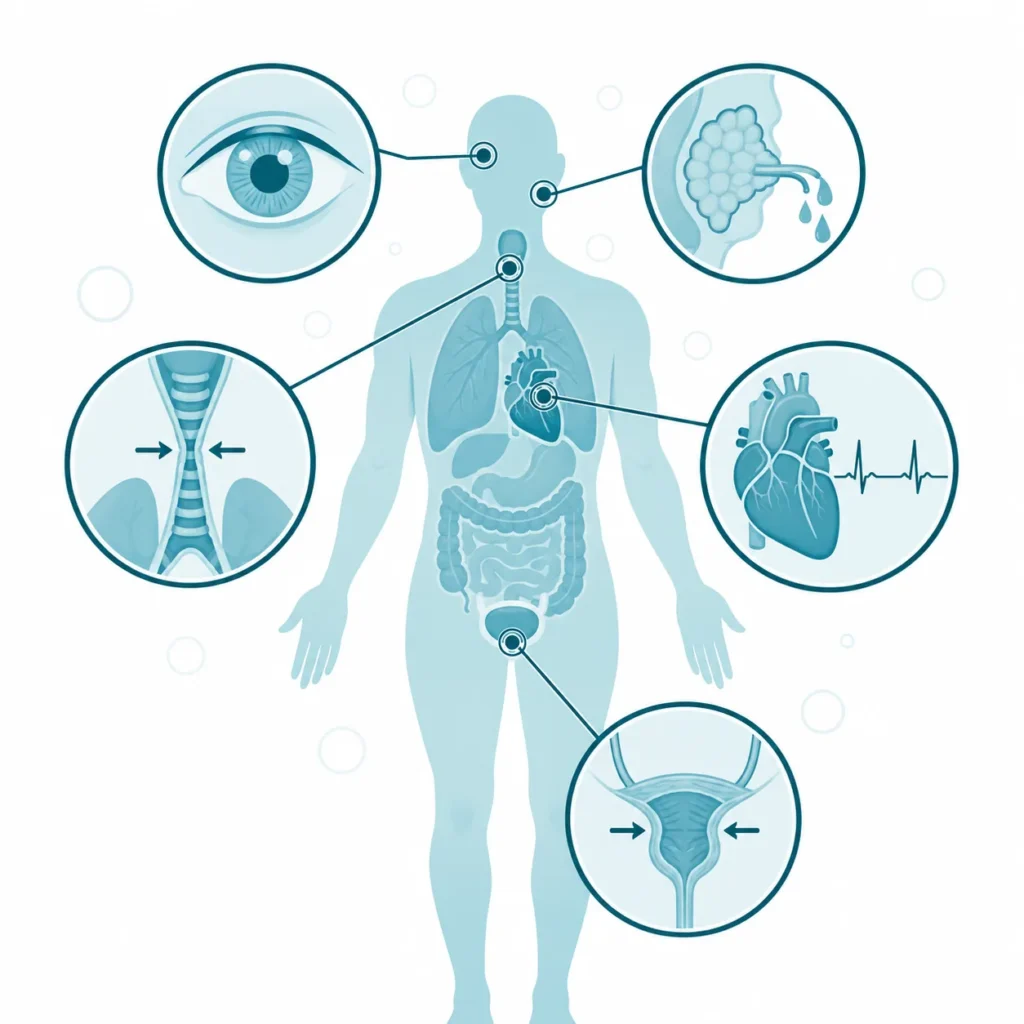
Następstwa zmiany aktywności receptorów muskarynowych zależą od tego, który podtyp i w której tkance jest dotknięty, a obraz bywa przeciwny przy aktywności obniżonej i podwyższonej. Obniżenie aktywności najłatwiej obserwować po zablokowaniu wszystkich podtypów, bo wtedy skutki ujawniają się w kilku narządach jednocześnie. Zespół objawów po zablokowaniu receptorów muskarynowych obejmuje na obwodzie rozszerzenie źrenic z zaburzeniem widzenia, suchość błony śluzowej jamy ustnej i skóry, zwolnienie perystaltyki, zatrzymanie moczu oraz podwyższenie temperatury ciała [21]. W ośrodkowym układzie nerwowym pojawia się pobudzenie z zaburzeniem świadomości [21].
Doświadczalne usunięcie jednego podtypu daje obraz węższy, więc łatwiejszy do przypisania konkretnemu receptorowi. Myszy pozbawione receptora M3 wydzielały mniej śliny, miały upośledzone zwężanie źrenicy i słabszy skurcz mięśnia wypieracza pęcherza [18]. U samców tych zwierząt występowało zaleganie moczu [18]. Czynność przewodu pokarmowego i narządów rozrodczych pozostała u nich zachowana, co autorzy przypisali zastępczemu działaniu innych podtypów i innych mediatorów [18]. Myszy pozbawione receptora M1 nie miały wyraźnych zaburzeń zachowania ani zmian w badaniu mikroskopowym mózgu [14]. Pozostałe podtypy nie zwiększyły u nich ekspresji [14]. Utraciły natomiast muskarynowe hamowanie prądu M w neuronach zwojów współczulnych [14].
Podwyższona aktywność receptorów muskarynowych w mózgu wiąże się z nadmiernym pobudzeniem kory. Myszy pozbawione receptora M1 były odporne na napady drgawkowe wywoływane pilokarpiną, i to zarówno z dwiema, jak i z jedną kopią uszkodzonego genu [14]. Wynik ten wskazuje na udział tego podtypu w powstawaniu napadu w tym modelu padaczki [14]. Na obwodzie nadmierne pobudzenie receptorów muskarynowych daje obraz odwrotny do blokady: objawy wynikające z pobudzenia receptorów gruczołów, mięśni gładkich i serca. W opisie przypadku zatrucia inhibitorem acetylocholinoesterazy wystąpiły zwężenie źrenic, nadmierne ślinienie, wzmożone wydzielanie w drogach oddechowych, wymioty i biegunka [35]. Taki stan powstaje przy zahamowaniu rozkładu acetylocholiny: związki fosforoorganiczne hamują ten enzym nieodwracalnie, a przekaźnik gromadzi się wtedy w szczelinie synaptycznej [34]. Kierunek objawów pozwala więc odróżnić nadmiar sygnału cholinergicznego od jego niedoboru. Sam receptor pozostaje w obu sytuacjach niezmieniony.
3.2. Udział receptorów muskarynowych w chorobach
Receptory muskarynowe uczestniczą w chorobach dwojako: jako element uszkodzonego układu przekaźnictwa albo jako punkt, w którym można ten układ zmienić. W chorobie Alzheimera ubywa neuronów cholinergicznych zaopatrujących korę, a wraz z nimi ich zakończeń. W korze chorych obniżona była aktywność acetylotransferazy cholinowej, enzymu wytwarzającego acetylocholinę [17]. Liczba receptorów M2 była zmniejszona, a liczba receptorów M1 niezmieniona [17]. Ten sam układ zmian uzyskano u szczurów po doświadczalnym odnerwieniu cholinergicznym kory [17]. Ubytek receptorów M2 odpowiada więc utracie zakończeń, a nie uszkodzeniu komórek odbierających sygnał [17]. Zachowanie receptorów M1 po stronie odbiorczej stało się przesłanką poszukiwania leków pobudzających właśnie ten podtyp [10].
Hipoteza ta była sprawdzana w badaniach klinicznych z niejednoznacznym wynikiem. Ksanomelina, agonista ortosteryczny, poprawiała w badaniach u chorych na chorobę Alzheimera objawy poznawcze i behawioralne [10]. Jej rozwój ograniczyły działania niepożądane po pobudzeniu receptorów M2 i M3 narządów obwodowych oraz brak wybiórczości wobec receptora M1 [10]. Cząsteczka GSK1034702, opisywana wcześniej jako agonista allosteryczny receptora M1, poprawiła pamięć bezpośrednią w badaniu u ludzi, ale wywołała istotne działania niepożądane [25]. Późniejsza analiza wykazała, że wiąże się ona jednocześnie w miejscu ortosterycznym i allosterycznym oraz nie jest wybiórcza wobec podtypu [25]. Autorzy tej pracy uznali za korzystniejsze modulatory o małej własnej aktywności pobudzającej [25]. Pozytywny modulator receptora M1 o nazwie VU0467319 przeszedł badanie pierwszej fazy u 52 zdrowych ochotników [26]. Nie wystąpiły w nim działania niepożądane ograniczające zwiększanie dawki, a testy poznawcze i potencjały wywołane wskazywały na działanie w ośrodkowym układzie nerwowym [26]. Dane te pochodzą z jednego badania bez klinicznego punktu końcowego, więc nie rozstrzygają skuteczności.
W schizofrenii droga przez receptory muskarynowe doprowadziła do zarejestrowanego leku. Połączenie ksanomeliny z trospium poprawiło objawy w badaniu drugiej fazy. Wynik w skali PANSS, czyli skali objawów pozytywnych i negatywnych schizofrenii, obniżył się po pięciu tygodniach o 17,4 punktu wobec 5,9 punktu w grupie placebo [27]. W badaniu trzeciej fazy EMERGENT-2 z udziałem 252 chorych różnica wyniosła 9,6 punktu na korzyść leku, przy wielkości efektu 0,61 [8]. Objawy pozapiramidowe wystąpiły z taką samą częstością jak w grupie placebo [8]. Najczęstszymi działaniami niepożądanymi były zaparcie, niestrawność, nudności i wymioty, czyli skutki pobudzenia receptorów obwodowych [8]. Lek zarejestrowano w Stanach Zjednoczonych 26 września 2024 roku do leczenia schizofrenii u dorosłych [16]. W przeglądzie trzech badań pięciotygodniowych i dwóch badań otwartych skuteczność tego leku potwierdzono [28]. Wstępny wynik badania nad dodaniem go do innych leków przeciwpsychotycznych nie osiągnął jednak istotności statystycznej [28].
Receptory muskarynowe są także przedmiotem odpowiedzi odpornościowej. W zespole Sjögrena, chorobie z zajęciem gruczołów łzowych i ślinowych, opisywano przeciwciała przeciw receptorowi M3. W metaanalizie jedenastu badań z udziałem około dwóch tysięcy uczestników oznaczanie tych przeciwciał miało swoistość 0,95 i czułość 0,43 [29]. Pole pod krzywą charakterystyki odbiornika, czyli miara ogólnej trafności testu, wyniosło 0,89 [29]. Oznaczanie tych przeciwciał potwierdza więc rozpoznanie u części chorych, lecz jego wynik ujemny go nie wyklucza.
W przewlekłej obturacyjnej chorobie płuc receptory M3 są celem leczenia rozszerzającego oskrzela. W badaniu z randomizacją obejmującym 5993 chorych leczenie tiotropium poprawiało natężoną objętość wydechową pierwszosekundową o 87–103 ml przed podaniem leku rozszerzającego oskrzela [6]. Poprawiało też jakość życia i zmniejszało ryzyko zaostrzeń, hospitalizacji oraz niewydolności oddechowej [6]. Tempa spadku tej objętości jednak nie zmieniło [6]. Blokada receptora M3 łagodzi zatem skutki zwężenia oskrzeli, nie zatrzymując postępu choroby. Zespół pęcherza nadreaktywnego dotyczy około 16% dorosłych [7]. W przeglądzie 104 badań antagonisty receptorów muskarynowych zmniejszały wobec placebo liczbę epizodów nagłego parcia o 0,85 na dobę i liczbę mikcji o 0,85 na dobę, przy umiarkowanej pewności dowodów [7]. Zwiększały zarazem ryzyko suchości w ustach ponad trzykrotnie i w podobnym stopniu ryzyko zatrzymania moczu, lecz przy niskiej pewności dowodów [7]. Oba działania są zgodne z obecnością receptorów M3 w gruczołach i w mięśniu wypieracza [18].
3.3. Czynniki wpływające na aktywność
Aktywność receptorów muskarynowych zmieniają czynniki działające na trzech poziomach. Pierwszym jest ilość dostępnej acetylocholiny, drugim liczba receptorów w błonie, trzecim obecność substancji wiążących się z samym receptorem. Część z nich jest modyfikowalna, bo zależy od przyjmowanych leków i substancji, część zaś wynika z budowy tkanki i z genotypu.
Pierwszy poziom to podaż przekaźnika. Cholina, alfosceran choliny i cytykolina dostarczają substratu do syntezy acetylocholiny, więc działają przed receptorem, a nie na nim. Inhibitory acetylocholinoesterazy, w tym hupercyna A, hamują rozkład acetylocholiny w szczelinie synaptycznej. Przekaźnik działa wtedy na receptory dłużej, ale punktem uchwytu pozostaje enzym, a odpowiedź receptora zmienia się wtórnie. Zależność tę wykorzystuje leczenie zatrucia substancjami blokującymi receptory muskarynowe. Fizostygmina, inhibitor acetylocholinoesterazy przenikający do mózgu, bywa w takim zatruciu stosowana, bo zwiększa ilość przekaźnika konkurującego z blokerem [21].
Drugi poziom to liczba i stan receptorów. Przewlekłe pobudzenie agonistą uruchamia fosforylację receptora i wiązanie β-arestyny [24]. Receptor zostaje wtedy odcięty od białka G i przeniesiony do wnętrza komórki [23]. Utrata zakończeń cholinergicznych zmienia proporcje podtypów w tkance, bo receptory presynaptyczne znikają razem z zakończeniami, a postsynaptyczne zostają [17]. Czynnikiem niemodyfikowalnym jest sam genotyp, bo każdy podtyp kodowany jest przez odrębny gen [9]. Różnice w ekspresji tych genów decydują o tym, które odpowiedzi w danej tkance przeważają [4].
Trzeci poziom to substancje wiążące się z receptorem. Dominują tu leki. Należą do nich antagonisty stosowane w pęcherzu nadreaktywnym, w chorobach dróg oddechowych i w chorobie Parkinsona, a także leki o niezamierzonym działaniu przeciwmuskarynowym, w tym trójpierścieniowe leki przeciwdepresyjne i część leków przeciwpsychotycznych [30]. Przykładem substancji roślinnej, dla której opisano wiązanie z receptorem muskarynowym, jest wyciąg z melisy. W badaniu in vitro na tkance kory ludzkiej wypierał on znacznikową skopolaminę z receptorów muskarynowych przy stężeniu połowy maksymalnego hamowania równym 3,47 mg/ml [31]. Z receptorów nikotynowych ten sam wyciąg wypierał znacznik przy stężeniu znacznie mniejszym [31]. Pomiar dotyczył tkanki in vitro, nie wiązania w organizmie człowieka. Autorzy zaznaczyli przy tym, że wyciągi z tej samej rośliny mają odmienne właściwości zależnie od sposobu przygotowania [31]. Siła tych danych odpowiada poziomowi in vitro. Opisuje więc właściwość farmakologiczną wyciągu, a nie potwierdzone działanie u człowieka.
4. Na co warto zwrócić uwagę
Wokół receptorów muskarynowych narosło kilka przekonań, które dane pozwalają zweryfikować. Pierwsze głosi, że leki działające na te receptory są wybiórcze wobec jednego podtypu. Kieszeń wiążąca acetylocholinę jest zbudowana z tych samych aminokwasów we wszystkich pięciu podtypach, więc ligand ortosteryczny wiąże się zwykle z kilkoma z nich [3]. Wybiórczość działania wynika zwykle z tego, gdzie lek dociera: tiotropium podawane wziewnie działa na oskrzela, a trospium z trwałym ładunkiem elektrycznym nie przenika do mózgu [6, 16]. Dekady prac nad ligandami wybiórczymi wobec podtypu nie dały dotąd leku o jednoznacznej selektywności, co autorzy przeglądu wiążą z silnym zachowaniem budowy kieszeni ortosterycznej [1].
Drugie przekonanie dotyczy związku leków przeciwmuskarynowych z otępieniem. W badaniu kliniczno-kontrolnym z udziałem 58 769 chorych na otępienie i 225 574 osób dobranych do porównania iloraz szans otępienia rósł od 1,06 przy najmniejszej łącznej ekspozycji na leki o silnym działaniu przeciwcholinergicznym do 1,49 przy największej [30]. W tej najwyższej kategorii ekspozycji iloraz szans wyniósł 1,65 dla antymuskarynowych leków urologicznych i 1,70 dla leków przeciwpsychotycznych [30]. Są to dane obserwacyjne, w których kierunek zależności nie jest rozstrzygnięty: leki mogły być przepisywane z powodu objawów wczesnego otępienia, co nazywa się odwróconą przyczynowością. Przegląd systematyczny przeglądów, obejmujący 68 metaanaliz dotyczących 11 kategorii leków, ocenił pewność dowodów na zwiększone ryzyko otępienia przy lekach przeciwcholinergicznych jako umiarkowaną i zarazem wskazał zafałszowanie wskazaniem oraz odwróconą przyczynowość jako główne ograniczenia dostępnych danych [32]. Badania z randomizacją nad zmniejszaniem obciążenia przeciwcholinergicznego objęły dotąd trzy próby i 299 uczestników [33]. Ich wyniki mają bardzo niską pewność i ani nie potwierdzają, ani nie podważają poprawy funkcji poznawczych po ograniczeniu takich leków [33]. Związek statystyczny jest zatem powtarzalny, a jego przyczynowy charakter nierozstrzygnięty.
Trzecie przekonanie traktuje skopolaminę jako czysty model zaburzeń pamięci. W przeglądzie badań na zwierzętach najwrażliwsze na jej działanie były rozróżnianie bodźców i uwaga, a pogorszenie uczenia i pamięci pojawiało się przy większych dawkach i wynikało częściowo z wpływu na uwagę, z działań pozapoznawczych oraz z objawów obwodowych [15]. Wynik uzyskany w tym modelu nie jest więc miarą samej pamięci.
Samych receptorów muskarynowych nie oznacza się w diagnostyce, bo są białkami błon komórkowych, a nie substancją krążącą we krwi. Oznaczane bywają przeciwciała przeciw receptorowi M3, ale ich wynik mówi o odpowiedzi odpornościowej, a nie o ilości ani czynności samego receptora [29]. Rozpoznanie chorób, w których receptory muskarynowe uczestniczą, oraz dobór leczenia wymagają konsultacji lekarskiej.