
1. Charakterystyka interferonów
1.1. Definicja i klasyfikacja
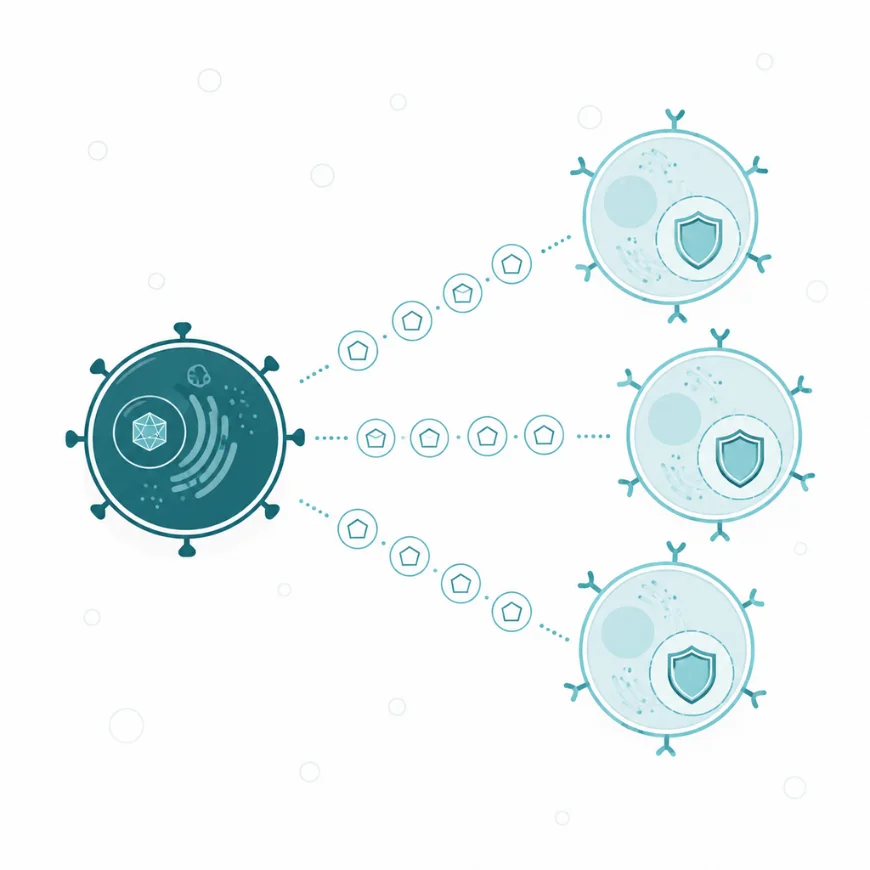
Interferony (ang. interferons, IFN) to rodzina cytokin, czyli białek sygnałowych, które komórki wydzielają w odpowiedzi na zakażenie i które przestawiają komórki sąsiednie na obronę przeciwwirusową [1]. Są mediatorami odporności nieswoistej, a ich trzy główne działania obejmują hamowanie namnażania wirusów, ograniczanie podziałów komórkowych i modulowanie odpowiedzi immunologicznej [1]. Nazwa pochodzi od interferencji wirusów. Tak nazwano zjawisko, w którym tkanka zakażona jednym wirusem opiera się zakażeniu drugim [2]. Substancję odpowiedzialną za to zjawisko wyodrębnili z błon zarodka kurzego i nazwali interferonem Isaacs i Lindenmann w 1957 roku [2].
Podstawą podziału rodziny jest receptor, przez który dana cząsteczka działa [1]. Typ I liczy najwięcej przedstawicieli: trzynaście podtypów IFN-α oraz IFN-β, IFN-ε, IFN-κ i IFN-ω, a wszystkie wiążą ten sam receptor IFNAR [1, 3]. Typ II ma jednego przedstawiciela, interferon gamma (IFN-γ), który działa przez receptor IFNGR [4]. Typ III tworzą interferony lambda (IFN-λ1–λ4) rozpoznawane przez receptor złożony z podjednostek IFNLR1 i IL-10R2 [5, 6]. Rozmieszczenie receptora decyduje o tym, które komórki odpowiedzą na sygnał. Podział według receptora pokrywa się zatem z podziałem według zasięgu działania [7].
Interferony bywają mylone z trzema grupami pojęć, a kryterium różnicującym jest receptor i program genów uruchamiany w komórce odpowiadającej. Granica wobec interleukin jest umowna, bo interferonom lambda nadano przy odkryciu również nazwy IL-29, IL-28A i IL-28B [5]. O zaliczeniu ich do interferonów zdecydowało to, że wzbudzają w komórce stan przeciwwirusowy przez ten sam szlak wewnątrzkomórkowy, co pierwszy typ rodziny [5, 7]. Część chemokin powstaje pod wpływem interferonów [8]. Chemokiny działają jednak przez receptory sprzężone z białkami G i sterują wędrówką leukocytów, a nie stanem przeciwwirusowym komórki. Interferony podawane jako leki to białka rekombinowane, wytworzone w komórkach z wprowadzonym genem ludzkim, a część z nich jest połączona z glikolem polietylenowym [9]. Takie połączenie, nazywane pegylacją, wydłuża czas krążenia białka we krwi i nie zmienia receptora, na który ono działa [9].
Zakres pojęcia obejmuje zarówno cząsteczki powstające w organizmie, jak i ich odpowiedniki lekowe. Nie obejmuje natomiast białek kodowanych przez geny pobudzane interferonem, które wykonują jego sygnał, ale same interferonami nie są [10]. O znaczeniu tej rodziny mówi zakres następstw jej niesprawności. Przeciwciała neutralizujące interferony typu I stwierdzono u co najmniej 101 z 987 chorych z zapaleniem płuc zagrażającym życiu w przebiegu COVID-19 [3]. Stałe, niekontrolowane pobudzenie tego samego szlaku leży u podstaw grupy chorób dziedzicznych nazwanych interferonopatiami typu I [11].
1.2. Budowa i różnice między postaciami
Interferony są niewielkimi białkami wydzielanymi na zewnątrz komórki, a wszystkie trzy typy rozpoznają receptory z rodziny receptorów cytokin klasy II, zbudowane z dwóch różnych podjednostek [5]. Różnice między postaciami dotyczą czterech cech: liczby podtypów, siły wiązania z receptorem, komórek wytwarzających i rozmieszczenia receptora w tkankach [7, 12].
Typ I jest grupą najliczniejszą, a mimo to korzysta z jednego receptora. Poszczególne podtypy wiążą go z różną siłą, dlatego ta sama komórka odpowiada na IFN-β inaczej niż na IFN-α [12]. Komórka uruchamia przy tym w obu przypadkach ten sam szlak wewnątrzkomórkowy [12]. Silniejsze wiązanie utrzymuje sygnał dłużej i pozwala uruchomić geny wymagające przedłużonego pobudzenia, takie jak geny hamujące podziały komórki [12]. Z tego powodu o skutku decyduje nie tyle rodzaj podtypu, ile stężenie ligandu i czas kontaktu z receptorem [12].
Dwa przedstawiciele typu I odbiegają od pozostałych sposobem wytwarzania. IFN-ε powstawał w nabłonku dróg rodnych myszy stale, niezależnie od receptorów rozpoznających wzorce drobnoustrojów, a jego ilość zmieniała się wraz z fazą cyklu hormonalnego [13]. Myszy pozbawione genu tego interferonu były bardziej podatne na zakażenie wirusem opryszczki i chlamydiami [13]. Rola IFN-ε u człowieka pozostaje hipotezą wyprowadzoną z modelu zwierzęcego [13]. IFN-κ opisano natomiast jako interferon wytwarzany w naskórku [7].
IFN-γ różni się od typu I już na poziomie budowy cząsteczki i genu. Działa jako dimer, czyli cząsteczka złożona z dwóch identycznych łańcuchów, a jego gen ma budowę odmienną od genów pierwszego typu [4]. Wytwarzają go prawie wyłącznie komórki układu odpornościowego, a nie każda komórka zakażona [4]. Nazwa „interferon” utrzymała się dla niego z powodu działania przeciwwirusowego, jednak jego zasadniczą rolą jest pobudzanie makrofagów i sterowanie odpowiedzią swoistą [14, 15].
Typ III wyróżnia się rozmieszczeniem receptora, ponieważ podjednostka IFNLR1 występuje obficie w nabłonkach przewodu pokarmowego i dróg oddechowych, a w ośrodkowym układzie nerwowym i w śledzionie prawie jej nie ma [16]. W badaniu na myszach odpowiedź na IFN-λ ograniczała się w nerce i mózgu do komórek nabłonkowych [16]. Odpowiedź na typ I obejmowała tam wiele rodzajów komórek, najsilniej śródbłonek [16]. Stąd pochodzi opis podziału pracy między typami, w którym typ III chroni powierzchnie graniczne z niewielkim udziałem zapalenia, a typ I wchodzi do działania, gdy obrona miejscowa zawodzi [7].
Czwarty przedstawiciel typu III, IFN-λ4, istnieje tylko u części ludzi. Jego gen powstaje wskutek wariantu dwunukleotydowego położonego przed genem IFNL3, który przesuwa ramkę odczytu i tworzy nowe białko [6]. Osoby mające ten wariant gorzej usuwały wirusa zapalenia wątroby typu C [6]. Różnica częstości sprzężonego z nim polimorfizmu w pobliżu genu interferonu lambda 3 wyjaśniała około połowy różnicy w odpowiedzi na leczenie interferonem między chorymi pochodzenia europejskiego i afrykańskiego [6, 17].
1.3. Rys historyczny
Zjawisko odporności tkanki na drugi wirus po kontakcie z pierwszym opisywano przed 1957 rokiem bez wskazania jego przyczyny. Przyjmowano wtedy, że pierwszy wirus zajmuje miejsce wiązania albo wyczerpuje zasoby komórki, więc drugi nie ma już czym się namnażać. Isaacs i Lindenmann wykazali, że za zjawisko odpowiada substancja wydzielana przez komórki błony omoczniowo-kosmówkowej zarodka kurzego [2]. Powstawała ona po kontakcie z inaktywowanym wirusem grypy, a badacze nazwali ją interferonem [2]. Rozstrzygnięcie polegało na tym, że sam płyn z takiej hodowli, przeniesiony na nową tkankę bez wirusa, chronił ją przed zakażeniem [2]. Obrona przeciwwirusowa okazała się działaniem wydzielanego białka, nie skutkiem zajęcia komórki przez pierwszego wirusa [18].
Kolejne dwie dekady przyniosły rozpoznanie, że interferon nie jest jedną cząsteczką. Wyodrębniono postacie różniące się pochodzeniem komórkowym i stabilnością w niskim pH, od czego wzięły się nazwy IFN-α, IFN-β i IFN-γ [1]. Odrębność IFN-γ potwierdziły prace nad pobudzaniem makrofagów. Nathan i współpracownicy wykazali w 1983 roku, że makrofagi do wytwarzania nadtlenku wodoru i zabijania toksoplazmy pobudza właśnie IFN-γ, a przeciwciało przeciw tej cząsteczce znosiło całe to działanie [14]. Przedtem czynnik pobudzający makrofagi uważano za osobną substancję, nieutożsamianą z interferonem [14].
Trzecim rozstrzygnięciem było ustalenie, która komórka wytwarza interferon typu I w największej ilości. Od lat osiemdziesiątych znano we krwi rzadkie komórki o dużej zdolności do wytwarzania interferonu. Nie udawało się ich jednak zaliczyć do żadnej znanej linii komórkowej [19]. Siegal i współpracownicy wykazali w 1999 roku, że są to prekursory komórek dendrytycznych, nazwane później plazmacytoidalnymi komórkami dendrytycznymi [19]. Po zetknięciu z drobnoustrojem wytwarzały one od 200 do 1000 razy więcej interferonu niż pozostałe komórki krwi [19].
Typ III odkryto dopiero w 2003 roku, gdy Kotenko i współpracownicy opisali trzy pokrewne białka kodowane przez geny chromosomu 19 i wskazali ich odrębny receptor [5]. Autorzy opisali ten układ jako drogę obrony przeciwwirusowej podobną do interferonów typu I, lecz od nich niezależną [5].
1.4. Synteza i źródła
Interferony nie są gromadzone na zapas, lecz powstają dopiero po rozpoznaniu zagrożenia, a ich geny milczą w komórce spoczynkowej [20]. Źródło zależy od typu: interferon typu I potrafi wytworzyć niemal każda komórka zakażona, IFN-γ wytwarzają komórki układu odpornościowego, a IFN-λ przede wszystkim nabłonki [4, 7].
Bodźcem do syntezy interferonu typu I jest kwas nukleinowy wykryty w miejscu dla niego niewłaściwym. Dwuniciowy RNA i RNA z wolną grupą trifosforanową w cytoplazmie rozpoznają białka RIG-I i MDA5, które po związaniu liganda łączą się z białkiem MAVS na błonie mitochondrium [21]. DNA w cytoplazmie wykrywa enzym cGAS i wytwarza wtedy cykliczny GMP-AMP. Ten mały przekaźnik wiąże białko STING w błonie siateczki endoplazmatycznej [22]. Oba szlaki zbiegają się na kinazie TBK1, która fosforyluje czynniki transkrypcyjne IRF3 i IRF7 [21, 22]. Ufosforylowany czynnik przemieszcza się do jądra i uruchamia geny IFN-β oraz IFN-α [23]. Z takiej budowy czujników wynika, że komórka wytwarza interferon nie po zetknięciu z cząstką wirusa, lecz po wykryciu jego materiału genetycznego w cytoplazmie.
Drugą drogą indukcji są receptory Toll-podobne w pęcherzykach wewnątrzkomórkowych, zwłaszcza TLR7 i TLR9, rozpoznające odpowiednio jednoniciowy RNA i DNA bogaty w niemetylowane motywy CpG [23]. Myszy pozbawione genu Irf7 traciły zdolność do wytwarzania interferonu obiema drogami [23]. Były przy tym bardziej podatne na zakażenia wirusowe niż zwierzęta pozbawione białka adaptorowego MyD88 [23]. IRF7 jest więc czynnikiem, bez którego nie powstaje ani miejscowa, ani układowa odpowiedź interferonowa [23].
Głównym źródłem IFN-α we krwi są plazmacytoidalne komórki dendrytyczne, stanowiące niewielki odsetek krążących leukocytów [19, 24]. Ich przewaga wynika z dużej, utrzymywanej stale ilości IRF7 i z rozbudowanego aparatu wydzielniczego [24]. Dzięki temu wytwarzają interferon w ciągu kilku godzin od kontaktu z kwasem nukleinowym wirusa [24]. Komórki dendrytyczne innych podtypów oraz komórki nabłonka i fibroblasty wytwarzają interferon typu I w mniejszej ilości, ale w miejscu zakażenia [16, 24].
IFN-γ powstaje w innym układzie zależności, bo wytwarzają go głównie limfocyty pomocnicze Th1, limfocyty cytotoksyczne i komórki NK [4]. Bodźcem jest rozpoznanie antygenu albo cytokiny wydzielone przez makrofagi, przede wszystkim IL-12 i IL-18 [4]. Powstaje w ten sposób pętla: makrofag pobudzony drobnoustrojem wydziela IL-12, limfocyt odpowiada wydzielaniem IFN-γ, a ten wzmaga zdolność makrofaga do zabijania drobnoustrojów [4, 14]. Sprawność tej pętli zależy od nienaruszonej osi IL-12 i IFN-γ. Dowodzą tego wrodzone defekty jej elementów, prowadzące do zakażeń prątkami o małej zjadliwości [25].
Wytwarzanie IFN-λ jest uruchamiane przez te same receptory rozpoznające kwasy nukleinowe, ale zachodzi w innych tkankach. W badaniu na myszach zakażenie wirusami RNA nasilało ekspresję genów IFN-λ w wątrobie [16]. W mózgu odpowiedź obejmowała niemal wyłącznie interferon pierwszego typu [16]. Takie rozdzielenie źródeł odpowiada podziałowi pracy między typami, w którym powierzchnie graniczne bronią się głównie przy udziale interferonów lambda [7].
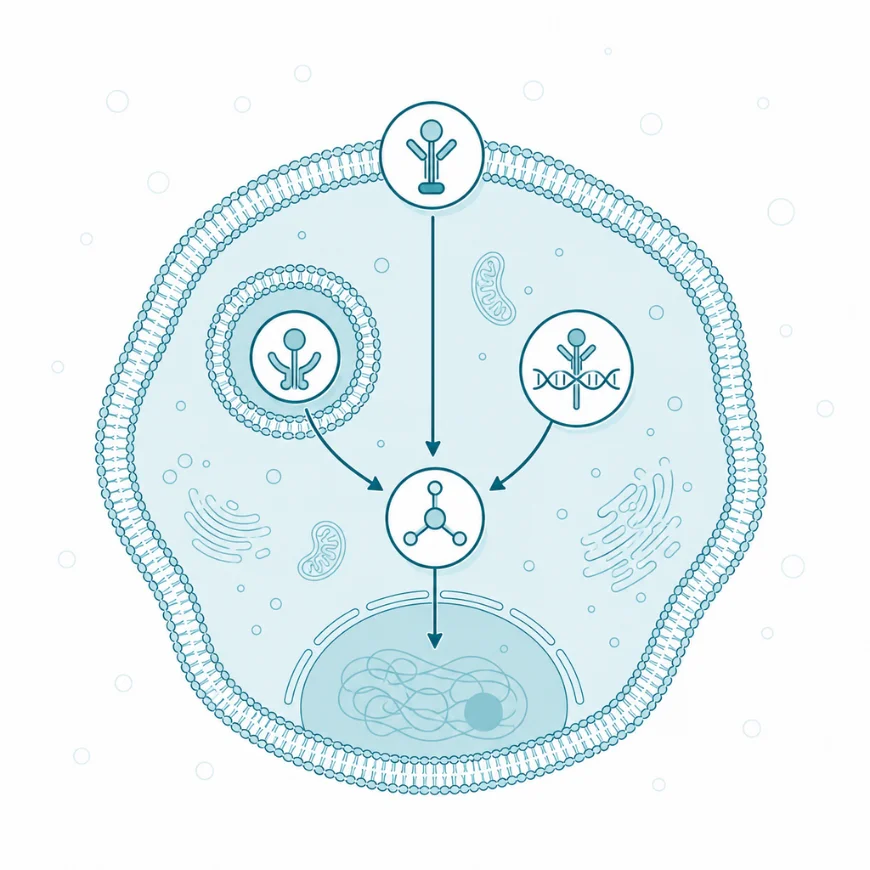
Komórka wykrywa zakażenie trzema rodzajami czujników — na błonie, w pęcherzyku i w cytozolu. Każdy rozpoznaje inny rodzaj kwasu nukleinowego.
2. Mechanizm działania i funkcje
2.1. Receptory interferonów
Interferon wydzielony przez komórkę zakażoną nie wnika do komórek sąsiednich. Wiąże receptor na ich powierzchni i dopiero stamtąd przekazuje sygnał do jądra [1]. Każdy z trzech typów ma własny receptor zbudowany z dwóch łańcuchów [1]. Każdy łańcuch jest połączony po stronie wewnętrznej z kinazą tyrozynową z rodziny Janus [5].
Receptor interferonów typu I składa się z podjednostek IFNAR1 i IFNAR2, związanych odpowiednio z kinazami TYK2 i JAK1 [1]. Występuje na praktycznie wszystkich komórkach jądrzastych organizmu, co wyjaśnia zasięg działania tego typu oraz zakres objawów ogólnych przy jego nadmiarze [12]. Siła wiązania poszczególnych podtypów z IFNAR1 różni się wielokrotnie [12]. Właśnie ta podjednostka decyduje o czasie utrzymywania się kompleksu [12]. Stąd wynika zakres działania leków: przeciwciało przeciw IFNAR1 przerywa sygnał wszystkich interferonów pierwszego typu naraz [26].
Receptor IFN-γ tworzą dwa łańcuchy IFNGR1 i dwa IFNGR2, związane z kinazami JAK1 i JAK2 [4]. IFNGR1 występuje na większości komórek stale, natomiast ilość IFNGR2 na powierzchni jest ograniczona i zmienia się wraz ze stanem czynnościowym komórki [4]. Ta druga podjednostka wyznacza zatem, jak silnie dana komórka odpowie na IFN-γ [4]. Reszta cytoplazmatyczna IFNGR1 zawiera ponadto tyrozynę w pozycji 441 [27]. Wiąże ona białko hamujące SOCS1 i służy do wygaszania sygnału [27].
Receptor interferonów lambda jest zbudowany z podjednostki swoistej IFNLR1 i z podjednostki IL-10R2, wspólnej z receptorem interleukiny 10 [5]. Rozmieszczenie IFNLR1 ogranicza odpowiedź na ten typ głównie do nabłonków, najsilniej w żołądku, jelicie i płucach [16]. Interferon lambda uruchamia więc obronę w warstwie komórek, przez którą wirus wchodzi, nie pobudzając przy tym leukocytów w całym organizmie [7].
Punktem uchwytu w rozumieniu farmakologicznym jest w tej rodzinie zarówno receptor, jak i kinaza pod nim. Blokada receptora IFNAR1 przeciwciałem znosi działanie wszystkich interferonów pierwszego typu [26]. Zahamowanie kinaz JAK wycisza natomiast sygnał wszystkich trzech typów oraz wielu innych cytokin korzystających z tych kinaz [28]. Wybiórczość leku zależy od tego, czy działa on na poziomie receptora, czy kinazy wspólnej dla wielu szlaków [28].
2.2. Kaskada sygnałowa
Droga od receptora do jądra jest w rodzinie interferonów wyjątkowo krótka. Ten sam kompleks białkowy odbiera sygnał na błonie, a po ufosforylowaniu przenosi się do jądra i sam wiąże DNA [1]. Szlak nosi nazwę JAK–STAT, od kinaz Janus i białek STAT, czyli przekaźników sygnału i aktywatorów transkrypcji [1].
Stanem wyjściowym jest komórka spoczynkowa z nieaktywnymi kinazami przy obu łańcuchach receptora i z białkami STAT rozproszonymi w cytoplazmie. Bodźcem jest przyłączenie interferonu, które zbliża oba łańcuchy receptora do siebie [1]. Kinazy TYK2 i JAK1 fosforylują wtedy nawzajem swoje tyrozyny [1]. Fosforylują następnie tyrozyny w ogonach receptora, tworząc miejsca przyczepu dla białek STAT [12]. STAT1 i STAT2 przyłączają się do tych miejsc i również zostają ufosforylowane [1]. Ufosforylowana para łączy się z czynnikiem IRF9 w kompleks ISGF3 [1]. Kompleks przechodzi do jądra i wiąże sekwencję ISRE, czyli element odpowiedzi na interferon, obecny w promotorach setek genów [10]. Stanem końcowym jest komórka z włączonym programem genów pobudzanych interferonem. Jedno wiązanie na powierzchni komórki przestawia w ciągu godzin jej metabolizm białkowy na tryb obronny [10].
IFN-γ uruchamia tę samą maszynerię w innym układzie. Po związaniu ligandu kinazy JAK1 i JAK2 fosforylują wyłącznie STAT1, którego dwie cząsteczki tworzą homodimer nazywany czynnikiem GAF [4]. Ten kompleks wiąże w jądrze odmienną sekwencję GAS, czyli element pobudzany przez IFN-γ [4, 15]. Stąd bierze się częściowa odrębność odpowiedzi: zbiory genów uruchamianych przez ISGF3 i przez GAF nakładają się, lecz nie są tożsame [15]. Interferony lambda korzystają z kompleksu ISGF3 tak samo jak interferony alfa i beta [5]. Uruchamiają więc niemal identyczny zestaw genów, tylko w węższym zakresie tkanek [7].
Wykonawcami działania interferonu są białka kodowane przez geny pobudzane interferonem, których u człowieka opisano kilkaset [10]. Pięć rodzin efektorów ma mechanizm opisany najlepiej. Białka Mx są GTPazami rozpoznającymi osłonki nukleokapsydu wirusa i uniemożliwiają jego rozpakowanie [29]. Syntetazy oligoadenylanowe OAS wytwarzają po kontakcie z dwuniciowym RNA krótkie oligoadenylany [29]. Oligoadenylany aktywują rybonukleazę L, która cięcie RNA prowadzi bez rozróżnienia na RNA wirusowy i własny [29]. Kinaza PKR fosforyluje czynnik inicjacji translacji eIF2α i przez to zatrzymuje syntezę białek w komórce [29]. Białko ISG15 przyłącza się kowalencyjnie do białek komórkowych i wirusowych, zmieniając ich czynność i stabilność [10, 29]. Białka IFITM wbudowują się natomiast w błony pęcherzyków i utrudniają zlanie się osłonki wirusa z błoną komórki [10].
Zestawienie tych efektorów pokazuje wspólną cechę odpowiedzi interferonowej.
| Efektor | Co robi w komórce | Etap namnażania wirusa, który blokuje |
| Białka IFITM | zmieniają właściwości błon pęcherzyków | wejście i fuzja osłonki z błoną |
| Białka Mx (GTPazy) | wiążą składniki nukleokapsydu | rozpakowanie materiału genetycznego |
| OAS i rybonukleaza L | tworzą oligoadenylany, te aktywują nukleazę | trwałość RNA wirusowego |
| Kinaza PKR | fosforyluje eIF2α | synteza białek wirusowych |
| ISG15 | przyłącza się do białek | dojrzewanie i składanie cząstek |
Efektory nie atakują jednego białka wirusa, lecz przerywają kolejne etapy jego namnażania, dzięki czemu działają wobec wirusów niespokrewnionych [10, 29]. Cena tej szerokości jest wysoka, bo zatrzymanie translacji i cięcie RNA dotyczy także cząsteczek własnych komórki [29]. To tłumaczy hamowanie podziałów i objawy ogólne przy długim działaniu interferonu [12].
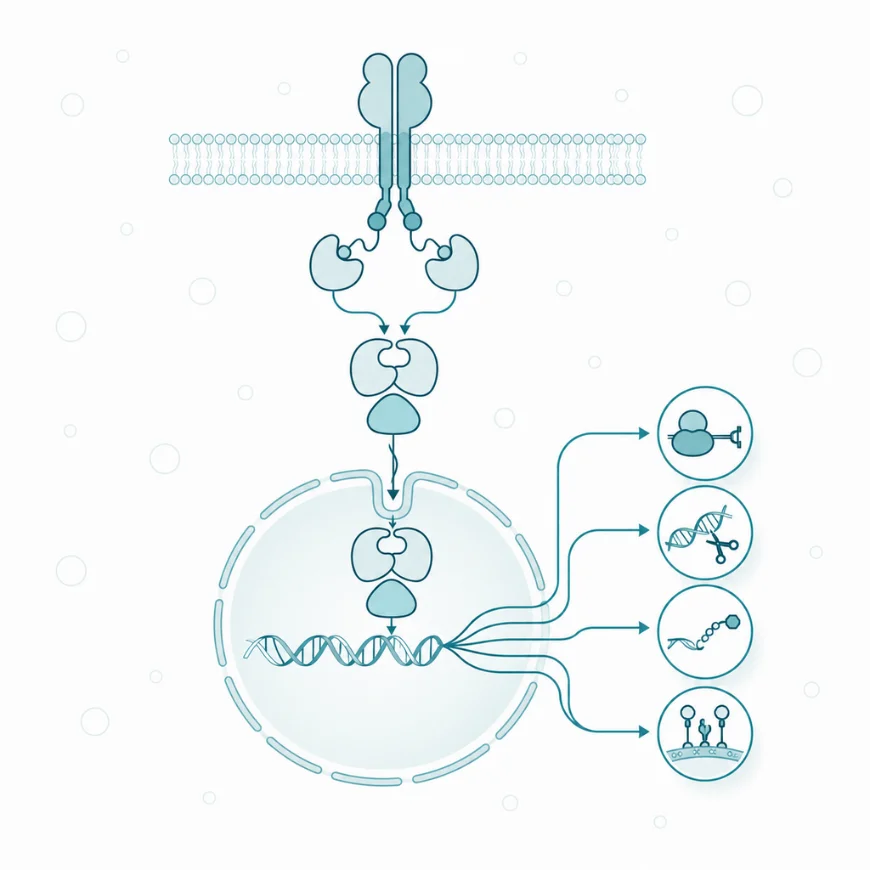
Odpowiedź interferonowa włącza kilkaset genów naraz. Sąsiednie komórki przechodzą w stan oporny, zanim wirus do nich dotrze.
2.3. Funkcje interferonów
2.3.1. Obrona przeciwwirusowa
Obrona przeciwwirusowa jest funkcją, od której cała rodzina wzięła nazwę, a jej istotą jest ostrzeganie komórek jeszcze niezakażonych [2]. Komórka, która rozpoznała materiał genetyczny wirusa, wydziela interferon typu I i lambda [10]. Sąsiedztwo odbiera ten sygnał i włącza geny efektorowe, zanim wirus do niego dotrze [10]. Powstaje w ten sposób obszar tkanki bez warunków do namnażania wirusa [29].
Skuteczność tej obrony daje się ocenić po następstwach jej braku. U 23 z 659 chorych z zapaleniem płuc zagrażającym życiu w przebiegu COVID-19 stwierdzono warianty genów szlaku zależnego od TLR3 i IRF7, które znoszą wytwarzanie interferonu w tych komórkach [30]. Fibroblasty tych osób były w hodowli bardziej podatne na zakażenie wirusem SARS-CoV-2 niż komórki osób zdrowych [30]. Obrona interferonowa rozstrzyga zatem nie o samym zakażeniu, lecz o jego dalszym przebiegu.
Zakres tej funkcji ma jednak granice, bo wirusy przełamują obronę interferonową na każdym jej etapie [18]. Hamują rozpoznanie kwasu nukleinowego, przerywają szlak JAK–STAT albo wyłączają pojedyncze białka efektorowe [18]. W zakażeniach przewlekłych długo utrzymujący się interferon typu I wiąże się z osłabieniem odpowiedzi swoistej [31].
2.3.2. Pobudzanie makrofagów
Pobudzanie makrofagów jest zasadniczą funkcją IFN-γ i dotyczy drobnoustrojów, które żyją wewnątrz komórek żernych. Makrofag pochłania prątki czy toksoplazmę, jednak bez sygnału z zewnątrz nie zabija ich skutecznie [14]. IFN-γ zwiększa jego zdolność do wytwarzania reaktywnych form tlenu i nasila przedstawianie antygenu [14]. Przestawia też metabolizm komórki na tor prozapalny, który opisuje się jako pobudzenie klasyczne [15]. W badaniu z 1983 roku rekombinowany IFN-γ zwiększał uwalnianie nadtlenku wodoru przez ludzkie makrofagi niemal dwudziestokrotnie [14]. Odsetek zabitych toksoplazm wzrastał przy tym z 2,6 do 54 procent [14].
Konsekwencją tego działania jest kierunek, w którym rozwija się zapalenie tkanki. Makrofag pobudzony przez IFN-γ staje się mniej wrażliwy na sygnały wyciszające [15]. Utrzymuje stan zapalny dłużej, niż wynikałoby to z samego kontaktu z drobnoustrojem [15]. Ta sama właściwość pozwala opanować zakażenie i przyczynia się do uszkodzenia tkanki w chorobach przewlekłych [15].
2.3.3. Sterowanie odpowiedzią swoistą
Sterowanie odpowiedzią swoistą polega na wpływie interferonów na kierunek, w którym rozwija się odpowiedź limfocytów po rozpoznaniu antygenu [4]. IFN-γ wzmacnia różnicowanie limfocytów pomocniczych w kierunku Th1 i hamuje kierunek Th2 [4]. Nasila też wytwarzanie cząsteczek głównego układu zgodności tkankowej klasy I i II [4]. Więcej takich cząsteczek oznacza lepsze przedstawianie fragmentów białek wirusowych limfocytom T [4].
Interferon typu I wpływa na tę samą odpowiedź inaczej: pobudza dojrzewanie komórek dendrytycznych, wzmacnia pamięć limfocytów cytotoksycznych i podtrzymuje czynność komórek NK [24, 31]. Kierunek działania zależy przy tym od czasu, bo krótkie pobudzenie sprzyja odpowiedzi swoistej, a przedłużone prowadzi do jej wygaszania i do wzrostu stężenia cytokin hamujących [31]. Ten sam sygnał opisuje się zatem jako wzmacniający albo tłumiący, zależnie od czasu działania [12].
2.3.4. Nadzór przeciwnowotworowy
Nadzór przeciwnowotworowy to zdolność układu odpornościowego do rozpoznawania i usuwania komórek zmienionych nowotworowo, a interferony pełnią w nim rolę pośredników [32]. IFN-γ nasila przedstawianie antygenów nowotworowych, hamuje podziały komórek nowotworowych i ogranicza tworzenie naczyń w guzie [32]. Interferon typu I działa głównie na komórki prezentujące antygen i umożliwia im pobudzenie limfocytów cytotoksycznych skierowanych przeciw guzowi [32]. Myszy pozbawione czynności któregokolwiek z tych szlaków tworzyły guzy częściej po podaniu czynnika rakotwórczego, co odnowiło zainteresowanie porzuconą wcześniej koncepcją nadzoru immunologicznego [32].
U ludzi ta funkcja ma odzwierciedlenie w wynikach leczenia. W metaanalizie 14 badań z randomizacją u 8122 chorych z czerniakiem wysokiego ryzyka leczenie uzupełniające interferonem alfa zmniejszało ryzyko nawrotu o 18 procent, a ryzyko zgonu o 11 procent [33]. Wielkość efektu pokazuje granice tej drogi, bo nadzór interferonowy jest wymierny, a samo podanie interferonu nie zastępuje leczenia przeciwnowotworowego [33].
2.4. Regulacja wydzielania
Wydzielanie interferonów jest w warunkach prawidłowych zdarzeniem krótkim, bo stężenie rośnie w ciągu godzin od zakażenia i opada, gdy bodziec zniknie [20]. Zapasu gotowego białka nie ma, więc przebieg ten wynika z kilku warstw regulacji nałożonych na moment jego powstawania [20].
Pierwszą warstwą jest wymóg obecności liganda w miejscu dla niego niewłaściwym. Enzym cGAS odpowiada na DNA w cytoplazmie, a nie na DNA w jądrze [22]. Białko RIG-I rozpoznaje RNA z wolną grupą trifosforanową, jakiej dojrzały RNA komórkowy nie ma [21]. Rozróżnienie własnego od obcego opiera się zatem na położeniu i budowie cząsteczki [22]. Reguła ta zawodzi, gdy własne DNA wydostanie się z mitochondrium albo z uszkodzonego jądra, bo czujnik odpowiada wtedy na materiał własny komórki [22].
Drugą warstwą jest dodatnie sprzężenie ograniczone w czasie, opisane dla samej komórki zakażonej. Pierwsza porcja IFN-β, wydzielona przez komórkę zakażoną, działa na jej własny receptor i zwiększa ilość IRF7 [23]. Kolejne porcje interferonu powstają dzięki temu szybciej i obejmują więcej podtypów IFN-α [20]. Wzmocnienie wymaga sprawnego szlaku JAK–STAT i zanika po jego wyciszeniu [20].
Trzecią warstwą jest wpływ innych cytokin i stanu tkanki, w której komórka się znajduje. Fibroblasty błony maziowej zahamowały w hodowli wytwarzanie IFN-β przez makrofagi pobudzone czynnikiem martwicy nowotworów [8]. Osłabiły przy tym odpowiedź tych makrofagów na sam interferon [8]. Prostaglandyna E2 i interleukina 1 hamują wytwarzanie interferonu typu I w modelach gruźlicy [31]. Wysokie stężenia tego interferonu zmniejszają zaś wrażliwość makrofagów na pobudzenie przez IFN-γ [31]. Zależności między cytokinami działają w obu kierunkach i wyznaczają, ile interferonu powstanie w danej tkance [31].
Czwartą warstwą jest regulacja hormonalna, opisana dla jednego przedstawiciela rodziny. Ilość IFN-ε w nabłonku dróg rodnych myszy zmieniała się wraz z fazą cyklu [13]. Zależała od hormonów płciowych, a nie od kontaktu z drobnoustrojem [13]. Wszystkie cztery warstwy regulują moment i wielkość wyrzutu, a nie zapas gotowego białka [20].
2.5. Wygaszanie odpowiedzi
Odpowiedź interferonowa jest wyłączana z tą samą precyzją, z jaką zostaje włączona. Przedłużone pobudzenie szlaku JAK–STAT hamuje bowiem podziały komórek i uszkadza tkanki [20]. Trzy mechanizmy wyłączania opisano najlepiej, a wszystkie działają na poziomie receptora albo kinaz [20].
Pierwszym mechanizmem są białka SOCS, czyli hamujące białka indukowane cytokinami, powstające w odpowiedzi na sam sygnał interferonowy [20]. Białko SOCS1 wiąże się z podjednostką IFNAR1 i przerywa fosforylację STAT1 [34]. Myszy pozbawione tego białka odpowiadały na interferon typu I silniej i dłużej niż zwierzęta zdrowe [34]. Po stronie IFN-γ SOCS1 przyczepia się do tyrozyny 441 w reszcie cytoplazmatycznej IFNGR1 [27]. Myszy z podstawioną w tym miejscu fenyloalaniną wygaszały sygnał wolniej i lepiej kontrolowały wzrost guzów przeszczepionych doświadczalnie [27].
Drugim mechanizmem jest białko USP18, nazywane też UBP43, które odcina cząsteczki ISG15 od białek, a szlak hamuje niezależnie od tej czynności enzymatycznej [35]. Wiąże się z podjednostką IFNAR2 i przerywa kontakt między receptorem a kinazą JAK1 [35]. Wyłącza przez to odpowiedź na typ I, nie zmieniając odpowiedzi na IFN-γ [35]. Znaczenie tego białka u człowieka pokazują interferonopatie, w których jego brak prowadzi do niewygaszonego sygnału interferonowego [11].
Trzecim mechanizmem jest usuwanie receptora z powierzchni komórki. Kompleks liganda z receptorem zostaje wchłonięty do wnętrza, a od siły wiązania zależy, czy podjednostka wróci na błonę, czy trafi do lizosomu [12]. Komórka pobudzana interferonem dłużej ma mniej receptora na powierzchni [12]. Druga porcja interferonu wywołuje u niej słabszą odpowiedź niż pierwsza [12]. Złożenie tych trzech mechanizmów daje odpowiedź o kształcie impulsu [20]. Po impulsie komórka pozostaje przez pewien czas mniej wrażliwa na kolejny sygnał [20].
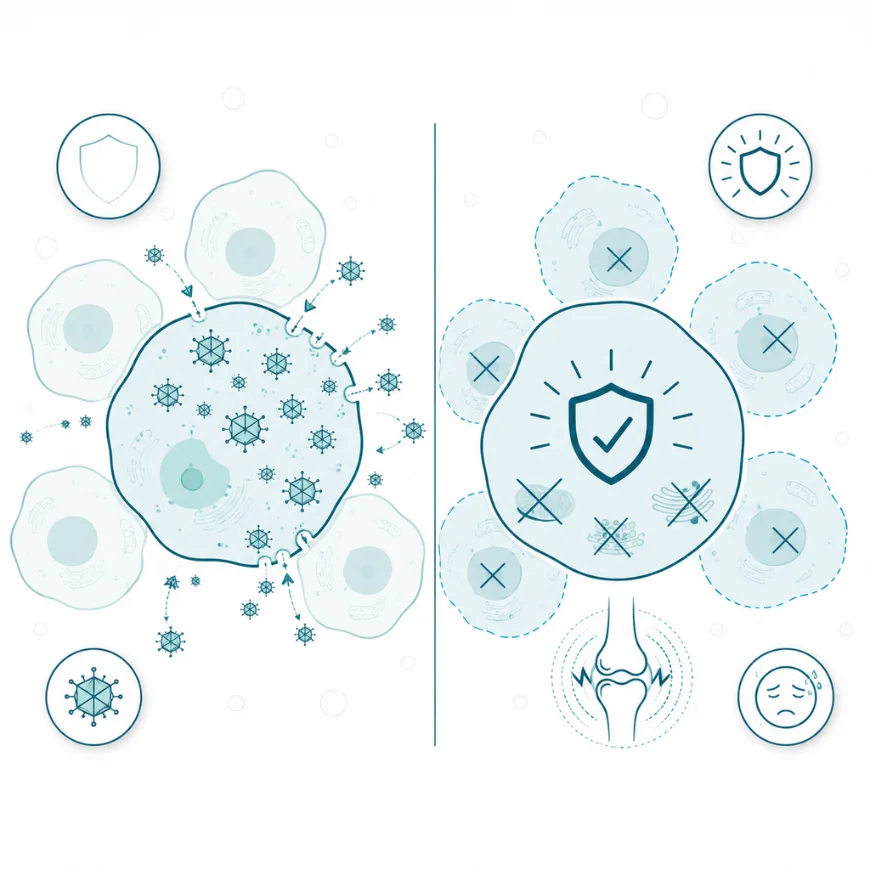
Ceną jest wstrzymanie własnych procesów komórki. Zbyt silna odpowiedź daje zmęczenie, bóle i objawy autoimmunologiczne.
3. Zaburzenia i modyfikacja
3.1. Niedobór – przyczyny i następstwa
Niedobór czynności interferonów nie objawia się osłabieniem ogólnym, lecz podatnością na wąską grupę drobnoustrojów, różną dla każdego z dwóch głównych szlaków [25, 30]. Przyczyny dzielą się na wrodzone i nabyte: pierwsze wynikają z wariantów genów szlaku, drugie z obecności przeciwciał neutralizujących własny interferon [30, 36].
Wrodzone defekty szlaku interferonu typu I ujawniają się ciężkim przebiegiem zakażeń wirusowych. Warianty upośledzające czynność trzynastu genów tego szlaku znaleziono u 23 z 659 chorych z zapaleniem płuc zagrażającym życiu w przebiegu COVID-19 [30]. Stanowiło to 3,5 procent badanych w wieku od 17 do 77 lat [30]. Część tych osób nie przechodziła wcześniej żadnego ciężkiego zakażenia [30]. Defekt bywa więc rozpoznawany dopiero przy zetknięciu z konkretnym wirusem [30].
Defekty osi IL-12 i IFN-γ dają obraz odmienny, nazwany mendlowską podatnością na zakażenia prątkami. Opisano co najmniej osiemnaście zaburzeń genetycznych tej osi, a pierwsze rozpoznanie genetyczne postawiono w 1996 roku [25]. Chorzy zapadają na zakażenia prątkami o małej zjadliwości, w tym prątkami ze szczepionki BCG, a częste są u nich także zakażenia pałeczkami Salmonella [25]. Ten sam obwód decyduje o przebiegu gruźlicy w populacji ogólnej. Wariant P1104A genu TYK2 zaburza odpowiedź na interleukinę 23 [37]. Jego postać homozygotyczna odpowiada za około 1 procent zachorowań na gruźlicę u osób pochodzenia europejskiego [37].
Nabyty niedobór polega na wytwarzaniu przeciwciał neutralizujących własny interferon. W badaniu prowadzonym w Tajlandii i na Tajwanie przeciwciała przeciw IFN-γ o wysokim mianie stwierdzono u 81 procent chorych z rozsianym zakażeniem prątkami niegruźliczymi [36]. W grupie z innym zakażeniem oportunistycznym odsetek wyniósł 96 procent, a w grupie kontrolnej 2 procent [36]. Obraz kliniczny przypominał zaawansowane zakażenie wirusem HIV, choć liczba limfocytów CD4 i wynik badania w kierunku HIV pozostawały prawidłowe [36].
Odpowiednikiem tego zjawiska po stronie typu I są autoprzeciwciała neutralizujące IFN-α i IFN-ω. Ich obecność wykryto u co najmniej 101 z 987 chorych z krytycznym przebiegiem COVID-19 [3]. Nie znaleziono ich u 663 osób z zakażeniem bezobjawowym lub łagodnym [3]. W większej próbie takie przeciwciała stwierdzono u 18 procent z 1124 zmarłych [38]. Ich częstość w populacji niezakażonej rosła z wiekiem, od 0,18 procent w grupie od 18 do 69 lat do 3,4 procent u osób powyżej 80 lat [38]. Następstwem niedoboru interferonu jest utrata kontroli nad zakażeniem, a nie brak odpowiedzi immunologicznej [38].
3.2. Nadmiar – przyczyny i następstwa
Nadmiar interferonu typu I ma dwa źródła: stałe pobudzenie czujników kwasów nukleinowych przez materiał własny komórki oraz podanie interferonu jako leku [11, 39]. Oba źródła dają zbliżony obraz objawów ogólnych [11].
Interferonopatie typu I to grupa chorób jednogenowych, w których czujniki kwasów nukleinowych odpowiadają na DNA i RNA własne, a nie wirusowe [11]. Pojęcie zaproponowano w 2011 roku, gdy wspólną cechą kilku rzadkich chorób okazała się podwyższona ekspresja genów zależnych od interferonu [11]. Najlepiej opisanym przedstawicielem jest zespół Aicardiego-Goutièresa, w którym zapalenie obejmuje ośrodkowy układ nerwowy i skórę [11].
Drugim przedstawicielem jest zespół SAVI, czyli waskulopatia związana z pobudzeniem białka STING, o początku w okresie niemowlęcym. Opisano go u sześciu dzieci z uszkodzeniem naczyń skóry i zapaleniem tkanki płucnej [40]. Stwierdzono u nich trzy różne mutacje genu TMEM173, kodującego to białko [40]. Komórki jednojądrzaste krwi tych chorych miały stale podwyższoną ekspresję genu IFNB1, której stymulacja nie podnosiła już wyżej [40]. Mutacja prowadziła też do nasilonej fosforylacji białka STAT1, a zahamowanie kinaz JAK zmniejszało tę fosforylację w hodowli [40].
Nadmiar jatrogenny występuje przy leczeniu interferonem alfa, stosowanym dawniej w przewlekłym zapaleniu wątroby typu C. W metaanalizie 26 badań obserwacyjnych skumulowana częstość dużego epizodu depresyjnego wyniosła 25 procent po 24 tygodniach leczenia i 28 procent po 48 tygodniach [39]. Ryzyko było większe u osób z epizodem depresyjnym w wywiadzie, u kobiet oraz przy wyższym wyjściowym stężeniu interleukiny 6 [39]. Mechanizm wiąże się z nasilonym rozkładem tryptofanu. U chorych z czerniakiem leczonych interferonem alfa rosło stężenie kynureniny i neopteryny [41]. U osób, u których rozwinęła się depresja, wzrost stężenia kynureniny był większy, a spadek stężenia tryptofanu trwał dłużej [41]. W badaniu z randomizacją u 40 chorych z czerniakiem zmęczenie, brak łaknienia i ból pojawiały się w ciągu dwóch tygodni leczenia interferonem alfa, a obniżony nastrój później [59]. Autorzy opisali te objawy jako zachowanie chorobowe wywołane cytokiną [59].
3.3. Rola interferonów w patogenezie chorób
W części chorób interferony są ogniwem mechanizmu, choć ich stężenie we krwi mieści się w granicach spotykanych w innych stanach zapalnych. Rozstrzyga wtedy nie ilość cytokiny, lecz czas i miejsce jej działania [20]. Znaczenie ma także stan komórek, które na nią odpowiadają [20].
Toczeń rumieniowaty układowy jest najlepiej udokumentowanym przykładem takiej zależności. W badaniu z 2003 roku około połowa chorych miała w komórkach jednojądrzastych krwi wzmożoną ekspresję genów zależnych od interferonu [42]. Ten obraz nazwano sygnaturą interferonową, a jego obecność wiązała się z cięższym przebiegiem choroby, w tym z zajęciem nerek i ośrodkowego układu nerwowego [42]. Pomiar samego białka potwierdził ten obraz, bo stężenia IFN-α rzędu attomoli na litr, mierzone cyfrowym testem immunoenzymatycznym, były wyższe u chorych z większą aktywnością choroby [43]. Źródłem pobudzenia są kompleksy złożone z przeciwciał i własnych kwasów nukleinowych, rozpoznawane przez receptory Toll-podobne w plazmacytoidalnych komórkach dendrytycznych [24].
Stwardnienie rozsiane pokazuje odwrotną stronę tej zależności, bo dwa interferony działają w nim przeciwstawnie. Interferon beta zmniejsza liczbę rzutów choroby [44]. Podanie IFN-γ osiemnastu chorym w badaniu pilotażowym z 1987 roku doprowadziło natomiast do rzutów u siedmiu z nich [45]. Wynik ten utrwalił pogląd, że IFN-γ napędza chorobę, jego udział okazał się jednak bardziej złożony. Myszy pozbawione genu IFN-γ nadal chorowały na doświadczalne zapalenie mózgu i rdzenia, a nacieki w ich układzie nerwowym były obfite [46]. Obecność tego interferonu nie jest więc konieczna do wywołania choroby w modelu zwierzęcym [46]. U ludzi jego podanie nasilało jednak objawy [45].
W zakażeniach bakteriami wewnątrzkomórkowymi interferony typu I i II pozostają w stosunku przeciwstawnym. Wysokie stężenia typu I zmniejszają wrażliwość makrofagów na pobudzenie przez IFN-γ [31]. Osłabia to zabijanie bakterii w modelach zakażenia prątkiem gruźlicy i pałeczką listeriozy [31]. Odpowiedź korzystna w zakażeniu wirusowym bywa zatem szkodliwa w zakażeniu bakteryjnym [31].
W chorobach z przewlekłym zapaleniem stawów interferony uczestniczą w kształtowaniu nacieku. Makrofagi pobudzone czynnikiem martwicy nowotworów wytwarzają IFN-β, a ten podtrzymuje wydzielanie chemokin CXCL9 i CXCL10, przyciągających limfocyty T do tkanki [8]. Chemokiny indukowane interferonem stanowią wykonawczy element odpowiedzi interferonowej w tkance [8].
Z odpowiedzią interferonową wiąże się też jeden ze wskaźników laboratoryjnych. Neopteryna powstaje w makrofagach i komórkach dendrytycznych pobudzonych przez IFN-γ [47]. Jej stężenie rośnie wraz z nasileniem odpowiedzi komórkowej, dlatego służy jako wskaźnik pobudzenia tej gałęzi odporności [47].
W chorobach autoimmunizacyjnych interferon napędza uszkodzenie tkanki, a w nowotworach jego działanie ma kierunek ochronny [32]. Szkodliwość albo korzyść nie wynika zatem z samego interferonu, lecz z czasu działania i z zajętej tkanki [12].
3.4. Punkt uchwytu leków
Interferony są w farmakologii obecne z dwóch stron: bywają lekami podawanymi choremu oraz celem dla leków hamujących ich działanie [9, 26]. Oba podejścia wynikają z tego samego mechanizmu, tylko działają w przeciwnych kierunkach.
Interferon alfa stosowano w przewlekłym zapaleniu wątroby typu B i C oraz w nowotworach, a jego postać pegylowana krąży we krwi dłużej [9]. W czerniaku wysokiego ryzyka leczenie uzupełniające tym interferonem zmniejszało ryzyko nawrotu i zgonu [33]. Interferon beta pozostaje lekiem stosowanym w postaci rzutowo-remisyjnej stwardnienia rozsianego. W badaniu z randomizacją u 372 chorych roczny wskaźnik rzutów po dwóch latach wyniósł 0,84 w grupie otrzymującej wyższą dawkę i 1,27 w grupie placebo [44]. Interferon gamma znalazł zastosowanie w przewlekłej chorobie ziarniniakowej. W badaniu z randomizacją u 128 chorych poważne zakażenie wystąpiło u 14 z 63 osób otrzymujących ten lek i u 30 z 65 osób otrzymujących placebo [48]. Wytwarzanie anionu ponadtlenkowego przez komórki żerne nie zmieniło się przy tym mierzalnie, więc mechanizm korzyści pozostał w tym badaniu nierozstrzygnięty [48].
Hamowanie szlaku interferonowego rozwinęło się w dwóch postaciach. Anifrolumab jest przeciwciałem skierowanym przeciw podjednostce IFNAR1, więc blokuje działanie wszystkich interferonów typu I naraz [26]. W badaniu z randomizacją u 362 chorych na toczeń rumieniowaty układowy odpowiedź według złożonego punktu końcowego BICLA po 52 tygodniach uzyskało 47,8 procent chorych otrzymujących ten lek [26]. W grupie placebo odsetek wyniósł 31,5 procent, a półpasiec występował w grupie leczonej częściej [26]. Inhibitory kinaz JAK, takie jak baricytynib czy ruksolitynib, działają poniżej receptora [28]. Wyłączają sygnał wszystkich trzech typów interferonu oraz wielu innych cytokin [28]. W programie rozszerzonego dostępu u 18 chorych z interferonopatiami, w tym z zespołem SAVI, baricytynib zmniejszył dobowy wskaźnik objawów z 1,3 do 0,25 i pozwolił obniżyć dawki glikokortykoidów [28]. Różnica między obiema klasami leków dotyczy wybiórczości, a nie siły. Przeciwciało obejmuje jeden receptor, a inhibitor kinazy węzeł wspólny dla wielu szlaków [28].
3.5. Wsparcie suplementacyjne
Wpływ substancji dostępnych jako suplementy na interferony bada się dwoma sposobami. Pierwszym jest pomiar ilości interferonu wydzielanego przez komórki po pobudzeniu, drugim pomiar ekspresji genów zależnych od interferonu [49, 50]. Liczba badań u ludzi jest w tym obszarze mała, a większość wyników pochodzi z hodowli komórkowych, dlatego siła dowodu została podana dla każdej pozycji osobno.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Selen | uzupełnienie niedoboru u osób z niskim stężeniem w osoczu nasila wytwarzanie IFN-γ przez limfocyty po szczepieniu [49] | ↑ | B |
| Reishi | wyciąg zwiększał ekspresję genu IFN-γ w limfocytach CD4 starszych kobiet [51] | ↑ | B |
| Cholekalcyferol | uzupełnienie niedoboru witaminy D nie zmieniało stężeń IFN-γ we krwi po stymulacji antygenem [52] | ~ | B |
| Shiitake | spożycie grzybów nie zmieniało wydzielania IFN-γ przez komórki krwi, zmieniało inne cytokiny [53] | ~ | B |
| Cynk | dodanie cynku w stężeniu fizjologicznym do hodowli leukocytów osób starszych przywracało wytwarzanie IFN-α [54] | ↑ | C |
| Jeżówka | wyciąg podnosił w monocytach podstawową aktywność szlaku interferonowego, zależnie od kinazy JAK1 [50] | ↑ | C |
| Kwercetyna | pobudzenie czujnika RIG-I zwiększało wytwarzanie IFN-α i IFN-β w komórkach czerniaka [55] | ↑ | C |
| Andrographis | andrografolid obniżał wydzielanie IFN-γ przez komórki krwi chorych na wrzodziejące zapalenie jelita grubego [56] | ↓ | C |
Zestawienie pokazuje dwie prawidłowości. Substancje o dowodach z badań u ludzi działają przez uzupełnienie niedoboru, a nie przez pobudzanie prawidłowo pracującego układu. Selen nasilał wytwarzanie IFN-γ u osób z niskim stężeniem tego pierwiastka w osoczu [49]. Witamina D u osób z niedoborem nie zmieniła stężeń tej cytokiny w dwóch badaniach z randomizacją [52, 57]. Kierunek wpływu nie jest przy tym jednolity, bo andrografolid obniżał wytwarzanie IFN-γ przez komórki chorych na chorobę zapalną jelita, więc wpływ na interferony nie jest tożsamy ze wzmacnianiem odporności [56]. Dawkowanie, interakcje i bezpieczeństwo tych substancji opisują karty działu Suplementy.
4. Uwagi praktyczne
4.1. Jak to zbadać
Oznaczanie samych interferonów we krwi ma ograniczone zastosowanie diagnostyczne, bo ich stężenia są bardzo niskie i utrzymują się krótko [43]. Metody rutynowe wykrywają dopiero stężenia rzędu pikogramów na mililitr, natomiast stężenia fizjologiczne IFN-α mieszczą się w zakresie attomoli na litr, dostępnym technikom cyfrowym wykrywającym pojedyncze cząsteczki [43]. W diagnostyce wykorzystuje się zatem nie ilość interferonu, lecz skutki jego działania albo zdolność komórek do jego wytwarzania [42, 58].
Najszerzej stosowanym badaniem opartym na interferonie jest test uwalniania IFN-γ, w skrócie IGRA, którego odmianą jest QuantiFERON. Materiałem jest krew pełna, którą poddaje się kontaktowi z antygenami swoistymi dla prątka gruźlicy, a potem mierzy ilość IFN-γ uwolnionego przez limfocyty [58]. Wynik dodatni oznacza obecność limfocytów pamięci rozpoznających te antygeny, czyli kontakt z prątkiem [58]. Test nie odróżnia natomiast zakażenia utajonego od gruźlicy czynnej ani reaktywacji od ponownego zakażenia, a wartość przewidywania rozwoju choroby ma niską [58]. Czułość testu spada u osób z upośledzoną odpornością komórkową, czyli w grupie o największym ryzyku [58]. Wynik ujemny u takiej osoby nie wyklucza więc zakażenia [58].
Sygnatura interferonowa jest badaniem innego rodzaju, bo mierzy ekspresję zestawu genów zależnych od interferonu w komórkach krwi [42]. Wynik podwyższony stwierdzano u około połowy chorych na toczeń rumieniowaty układowy [42]. W badaniach nad interferonopatiami ten sam pomiar potwierdza stałe pobudzenie szlaku oraz służy do śledzenia odpowiedzi na leczenie hamujące kinazy JAK [11, 28]. Oznaczenie pozostaje narzędziem badawczym i nie ma ustalonego zakresu referencyjnego w diagnostyce codziennej [43].
Trzecim rodzajem badania jest wykrywanie autoprzeciwciał przeciw interferonom. Przeciwciała neutralizujące IFN-α i IFN-ω oznaczano w surowicy metodami czynnościowymi, badającymi zdolność osocza do znoszenia działania tych cytokin na komórki w hodowli [3]. Odpowiednikiem po stronie typu II jest oznaczanie przeciwciał przeciw IFN-γ u chorych z rozsianym zakażeniem prątkami niegruźliczymi [36]. Oba oznaczenia wykonują ośrodki referencyjne, a służą do wyjaśnienia nietypowego przebiegu zakażenia, nie do badania przesiewowego [36, 38].
4.2. Na co warto zwrócić uwagę
Pierwszym nieporozumieniem jest utożsamianie interferonu z ogólnym wzmacniaczem odporności, bo interferony są sygnałami o wąskim zadaniu, a kierunek ich działania zależy od czasu i tkanki. W zakażeniach przewlekłych przedłużone działanie interferonu typu I wiąże się z wygaszaniem odpowiedzi swoistej, a w zakażeniach bakteryjnych osłabia zabijanie bakterii przez makrofagi [31]. Pojęcie „wzmacniania odporności” wymaga zatem wskazania typu interferonu, czasu działania i tkanki [12].
Drugą kwestią jest to, czego można oczekiwać od samego stężenia interferonu jako wskaźnika. Pojedyncze oznaczenie we krwi rzadko cokolwiek rozstrzyga, ponieważ wyrzut jest krótki, a stężenia bardzo niskie [43]. Informacji dostarczają pomiary pośrednie: sygnatura interferonowa, ilość IFN-γ uwolnionego po stymulacji antygenem oraz obecność autoprzeciwciał [38, 42, 58]. Dodatni wynik testu IGRA mówi o kontakcie z prątkiem, a nie o chorobie [58]. To rozróżnienie decyduje o dalszym postępowaniu prowadzonym przez lekarza [58].
Trzecim zagadnieniem jest ocena leków działających na ten szlak. Hamowanie kinaz JAK wycisza odpowiedź na wszystkie trzy typy interferonu i na wiele innych cytokin, więc zwiększa podatność na zakażenia [28]. Blokada receptora IFNAR1 przeciwciałem jest węższa, w badaniu u chorych na toczeń wiązała się jednak z częstszym występowaniem półpaśca niż placebo [26]. Zależność jest tu symetryczna, bo ten sam szlak, którego nadmiar napędza chorobę autoimmunizacyjną, chroni przed wirusami [11].
Czwartym zagadnieniem są następstwa neuropsychiatryczne leczenia interferonem alfa, ponieważ tłumaczą one, dlaczego objawy zakażenia wirusowego obejmują pogorszenie nastroju. Częstość dużego epizodu depresyjnego w trakcie takiego leczenia wyniosła w metaanalizie 26 badań około jednej czwartej chorych [39]. Towarzyszył temu nasilony rozkład tryptofanu do kynureniny, głębszy u osób, u których depresja się rozwinęła [41]. Przy leczeniu interferonem beta w stwardnieniu rozsianym takiej zależności nie opisano w podobnej skali [44]. Objawy zależą więc od typu interferonu i od czasu leczenia.
Ostatnią kwestią jest ograniczenie dowodów dotyczących wpływu suplementów. Wyniki u ludzi dotyczą uzupełniania niedoborów, a nie zwiększania wytwarzania interferonu u osób odżywionych prawidłowo [49, 52]. Pozostałe dane pochodzą z hodowli komórkowych i modeli zwierzęcych, w których stężenia badanych substancji przewyższają wartości osiągane w organizmie po podaniu doustnym [50, 55]. Przedstawione informacje mają charakter edukacyjny, a rozpoznanie i leczenie chorób przebiegających z zaburzeniem odpowiedzi interferonowej pozostaje zadaniem lekarza.