
1. Charakterystyka enzymu
1.1. Definicja i klasyfikacja
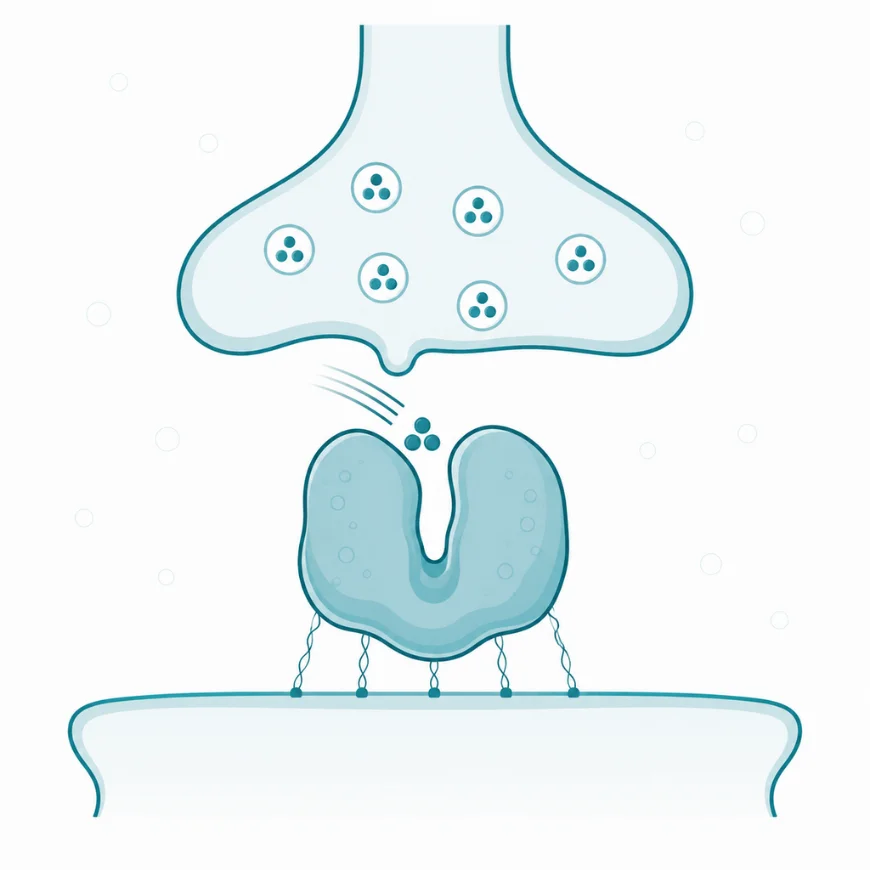
Acetylocholinoesteraza (ang. acetylcholinesterase, AChE) to enzym rozkładający acetylocholinę. Acetylocholina przenosi pobudzenie w synapsach cholinergicznych i na złączu nerwowo-mięśniowym, a enzym rozdziela ją na cholinę i octan. Przerywa w ten sposób jej działanie na receptor. Pod względem chemizmu reakcji enzym należy do hydrolaz serynowych i ma numer klasyfikacyjny EC 3.1.1.7. Pod względem zwoju łańcucha zalicza się do nadrodziny α/β-hydrolaz. Ten sam szkielet dwunastu pasm arkusza β otoczonych helisami obsługuje w niej reakcje tak różne, jak rozkład estrów i odszczepianie chlorowców [1].
U kręgowców występują dwie cholinoesterazy o bliskiej budowie i odmiennej roli. Acetylocholinoesteraza rozkłada przede wszystkim acetylocholinę i towarzyszy synapsom cholinergicznym. Butyrylocholinoesteraza (EC 3.1.1.8) przyjmuje natomiast estry o dłuższych resztach kwasowych, krąży w osoczu i nie ma jednoznacznie ustalonej funkcji fizjologicznej [7, 14]. Różnicę tę tworzy kilka reszt aminokwasowych wyściełających kieszeń, która wiąże resztę kwasową substratu. W acetylocholinoesterazie kieszeń jest ciasna i mieści wyłącznie grupę acetylową. W butyrylocholinoesterazie jest na tyle obszerna, że przyjmuje reszty dłuższe o kilka atomów węgla [3, 15].
Acetylocholinoesteraza bywa mylona z trzema pojęciami sąsiednimi. Pierwszym jest butyrylocholinoesteraza. Wynik laboratoryjny opisuje ją zwykle samym słowem „cholinoesteraza” i oznacza w osoczu, podczas gdy acetylocholinoesterazę oznacza się w krwinkach czerwonych [18]. Drugim pojęciem jest receptor acetylocholiny. Receptor odbiera sygnał i przekłada go na przepływ jonów albo na kaskadę wewnątrzkomórkową, a enzym ten sam sygnał kończy. Trzecim jest acetylotransferaza cholinowa, czyli enzym wytwarzający acetylocholinę z choliny i acetylo-koenzymu A. Oba białka występują w tych samych neuronach cholinergicznych, ale prowadzą reakcje przeciwne [8].
Zakres pojęcia obejmuje jedno białko kodowane przez gen ACHE. Występuje ono w kilku postaciach o identycznej domenie katalitycznej. Postacie te różni wyłącznie odcinek końca karboksylowego, od którego zależy sposób zakotwiczenia enzymu w tkance [11]. Osobne hasło dla tego białka uzasadnia jego pozycja w farmakologii i w toksykologii. Ten sam punkt uchwytu wykorzystują leki stosowane w miastenii i w chorobie Alzheimera. Sięgają po niego również pestycydy fosforoorganiczne i bojowe środki trujące. Różnica między lekiem a trucizną sprowadza się tu do trwałości wiązania z jedną resztą seryny [4, 28].
1.2. Budowa i formy
Podjednostka katalityczna acetylocholinoesterazy jest białkiem globularnym o kształcie zbliżonym do elipsoidy. Buduje ją około 540 aminokwasów [1, 4]. Jej niezwykłość dotyczy jednak nie kształtu zewnętrznego, lecz umiejscowienia miejsca aktywnego i sposobu, w jaki jest ono osłonięte.
Miejsce aktywne znajduje się na dnie wąskiego wąwozu, który sięga w głąb cząsteczki na mniej więcej połowę jej wymiaru [1]. Reakcję prowadzi triada katalityczna złożona z seryny, histydyny i glutaminianu. Trzeci jej element odróżnia acetylocholinoesterazę od proteaz serynowych, w których to samo miejsce zajmuje asparaginian. Ułożenie triady wobec reszty białka jest przy tym w przybliżeniu lustrzanym odbiciem układu proteazowego [1]. Ścianę wąwozu tworzy czternaście reszt aromatycznych. To one, a nie ładunki ujemne, wiążą czwartorzędowy azot substratu. Kompleksy enzymu z edrofonium i z takryną pokazały, że kation kontaktuje się z pierścieniem indolowym tryptofanu 84 oraz z pierścieniem fenyloalaniny 330 [5].
U wylotu wąwozu leży drugie miejsce wiążące kationy, nazywane obwodowym miejscem anionowym. Jego głównym elementem jest tryptofan 279. Ustalono to na podstawie wiązania dwuczłonowej cząsteczki dekametonium, która zajmuje oba miejsca naraz [5]. Miejsce obwodowe nie prowadzi katalizy. Przechwytuje natomiast ligandy wchodzące do wąwozu i uczestniczy w większości funkcji enzymu niezwiązanych z hydrolizą [19].
Jedna domena katalityczna daje kilka białek o różnym losie w tkance, ponieważ gen ACHE podlega składaniu alternatywnemu na końcu 3′. Wariant synaptyczny AChE-S kończy się odcinkiem umożliwiającym łączenie się w czwórki i wiązanie z białkami kotwiczącymi. Wariant przeczytany AChE-R pozostaje rozpuszczalną pojedynczą cząsteczką. Wariant erytrocytarny AChE-E wiąże się z błoną krwinki czerwonej przez kotwicę glikolipidową [11]. Wszystkie trzy rozkładają acetylocholinę tak samo. O ich odrębności decyduje więc nie kataliza, lecz miejsce, w którym enzym się znajduje, i czas, przez jaki tam pozostaje.
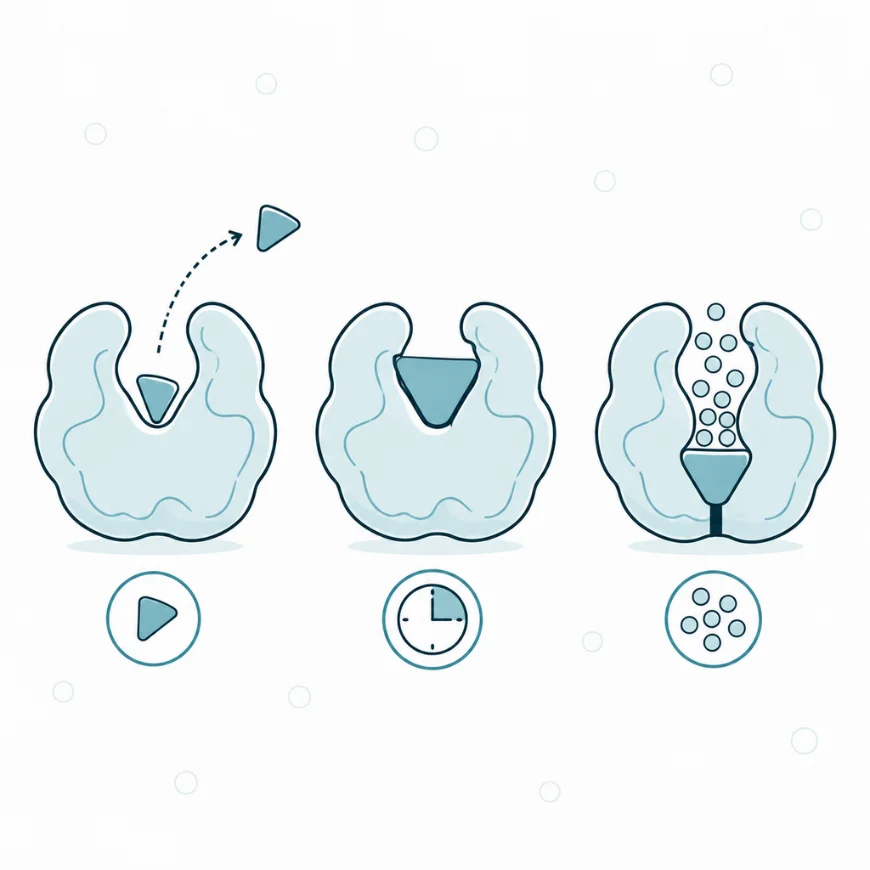
Szczelina katalityczna jest wąska i głęboka, a rozkład zachodzi w ułamku milisekundy. To jeden z najszybciej działających znanych enzymów.
1.3. Rozmieszczenie tkankowe i komórkowe
Acetylocholinoesteraza występuje wszędzie tam, gdzie kończą się neurony cholinergiczne. Jej stężenie jest największe w narządzie elektrycznym ryb, na złączu nerwowo-mięśniowym kręgowców i w jądrach cholinergicznych mózgowia [1, 8]. Samo wytworzenie enzymu nie wystarcza jednak do tego, żeby znalazł się we właściwym miejscu. Podjednostka katalityczna wydzielona przez komórkę rozpłynęłaby się w płynie zewnątrzkomórkowym, gdyby nie białka kotwiczące, które ustawiają ją naprzeciw receptorów.
Białka te zawierają odcinek bogaty w prolinę, wokół którego cztery podjednostki enzymu układają się w czwórkę. Kolagen ColQ wiąże trzy takie czwórki i mocuje je w blaszce podstawnej szczeliny synaptycznej złącza nerwowo-mięśniowego. Białko PRiMA zakotwicza pojedynczą czwórkę w błonie komórkowej neuronu [8, 12]. W mózgu myszy rozmieszczenie przekaźnikowego RNA białka PRiMA pokrywa się z rozmieszczeniem acetylotransferazy cholinowej. Postać związana z tym kotwiczeniem jest głównym składnikiem aktywności enzymatycznej tkanki mózgowej [8]. Ilość dostępnego białka kotwiczącego wyznacza przy tym granicę, powyżej której nadmiar podjednostek katalitycznych nie przekłada się już na aktywność zakotwiczoną [8].
Poza układem nerwowym enzym występuje w tkankach pozbawionych bezpośredniego unerwienia cholinergicznego. Na błonie krwinki czerwonej siedzi dimer związany kotwicą glikolipidową. Nie ma on ustalonej funkcji własnej, za to służy jako dostępny wskaźnik zahamowania enzymu w innych tkankach [11, 30]. W sercu gryzoni acetylocholinoesteraza gromadzi się głównie w przedsionkach i w nasierdziu podstawy komór, gdzie towarzyszy zakończeniom nerwowym. Łączna aktywność cholinoesterazowa mięśnia sercowego pochodzi jednak w większej części od butyrylocholinoesterazy [9, 10]. U myszy pozbawionych zakotwiczonej acetylocholinoesterazy częstość rytmu serca przestaje odpowiadać na podanie inhibitora cholinoesteraz [9]. O odpowiedzi tkanki decyduje zatem enzym unieruchomiony, a nie całkowita jego ilość.
| Postać enzymu | Sposób zakotwiczenia | Główne umiejscowienie | Następstwo czynnościowe |
| Pojedyncza cząsteczka rozpuszczalna (G1) | brak kotwicy, postać wydzielana | płyn zewnątrzkomórkowy, warianty przeczytane | rozkład przekaźnika poza synapsą, szybki obrót |
| Czwórka błonowa (G4) z PRiMA | odcinek prolinowy PRiMA w błonie | mózgowie, zakończenia cholinergiczne | główna aktywność tkanki mózgowej |
| Trzy czwórki z kolagenem ColQ | kolagen w blaszce podstawnej | złącze nerwowo-mięśniowe | rozkład przekaźnika naprzeciw receptorów płytki |
| Dimer glikolipidowy | kotwica glikolipidowa | błona krwinki czerwonej | wskaźnik zahamowania enzymu w innych tkankach |
Zestawienie pokazuje, że o roli enzymu w tkance rozstrzyga nie ilość podjednostek katalitycznych, lecz białko, które je unieruchamia. Dlatego mutacje kolagenu ColQ dają obraz kliniczny niedoboru enzymu mimo prawidłowego genu ACHE [12, 13].
1.4. Rys historyczny
Działanie acetylocholinoesterazy opisano kilkadziesiąt lat wcześniej, niż poznano jej kształt. Rozdzielenie cholinoesteraz na dwie aktywności o odmiennej swoistości substratowej i odmiennej wrażliwości na inhibitory także poprzedziło ustalenie budowy o kilka dekad [7]. Przez cały ten czas o miejscu wiążącym substrat wnioskowano pośrednio, z kinetyki i z siły wiązania kolejnych związków.
Z tych obserwacji wyrosło przekonanie, że czwartorzędowy azot acetylocholiny przyciąga ujemnie naładowana reszta aminokwasowa. Stąd pochodzi utrwalona nazwa „miejsce anionowe” [1, 7]. W 1991 roku zespół Joela Sussmana i Israela Silmana rozwiązał metodą krystalografii rentgenowskiej budowę enzymu z narządu elektrycznego drętwy kalifornijskiej. Obraz o rozdzielczości 2,8 angstrema rozstrzygnął tę kwestię inaczej, niż oczekiwano [1]. Miejsce katalityczne okazało się leżeć na dnie głębokiego wąwozu, którego ścianę tworzy czternaście reszt aromatycznych. Modelowanie wiązania acetylocholiny wskazało, że kation wiążą właśnie te pierścienie, nie zaś ładunek ujemny [1]. Dwa lata później znakowanie fotoczułe i kolejne struktury kompleksów przypisały poszczególnym resztom konkretne role. Tryptofan 84 i fenyloalanina 330 okazały się należeć do miejsca przy dnie, a tryptofan 279 do miejsca u wylotu [5].
Rozstrzygnięcie to zmieniło sposób poszukiwania inhibitorów. W jednym wąwozie leżą dwa oddalone od siebie miejsca wiążące kationy. Cząsteczka zajmująca oba naraz wiąże się silniej niż cząsteczka sięgająca wyłącznie dna. Projektowanie takich związków dwumiejscowych stało się od tego czasu główną drogą rozwoju leków przeciwcholinesterazowych [19].
2. Działanie molekularne
2.1. Reakcja katalizowana – substraty, produkty, kofaktory
Acetylocholinoesteraza katalizuje hydrolizę wiązania estrowego w acetylocholinie i rozdziela ją na cholinę oraz kwas octowy. Reakcja przebiega bez udziału kofaktorów, jonów metali i nośników energii. Całą pracę chemiczną wykonuje sam układ trzech reszt aminokwasowych na dnie wąwozu [1, 3].
Punktem wyjścia jest szczelina synaptyczna tuż po uwolnieniu pęcherzyka. Stężenie acetylocholiny jest w niej wysokie, receptory są pobudzone, a enzym pozostaje wolny. Cząsteczka przekaźnika wpada do wąwozu i wiąże się czwartorzędowym azotem z pierścieniami aromatycznymi przy jego dnie. Ustawia to wiązanie estrowe naprzeciw seryny katalitycznej [5]. Histydyna triady odbiera od seryny proton, przez co reszta ta staje się nukleofilem i atakuje węgiel karbonylowy substratu. Powstaje nietrwały półprodukt o czterech podstawnikach przy tym węglu. Rozpada się on z uwolnieniem choliny i pozostawia enzym z przyłączoną grupą acetylową. W drugim etapie ta sama histydyna odbiera proton od cząsteczki wody. Powstały jon wodorotlenowy odszczepia grupę acetylową w postaci octanu i odtwarza wolną serynę [3].
Sekwencję zdarzeń oddaje zapis: `acetylocholina → kompleks z enzymem → enzym acetylowany + cholina → enzym wolny + octan`. Każdy krok jest odwracalny. Odtworzenie wolnej seryny jest jednak tak szybkie, że enzym praktycznie nie gromadzi się w postaci acetylowanej. Odróżnia to hydrolizę substratu od hamowania przez inhibitory kowalencyjne, które zatrzymują cykl na drugim etapie [24].
Konsekwencja dla synapsy jest bezpośrednia. Cholina wraca do zakończenia presynaptycznego i zostaje ponownie użyta do syntezy przekaźnika. Stężenie acetylocholiny w szczelinie spada natychmiast po zakończeniu uwalniania, receptory przechodzą w stan spoczynkowy, a synapsa odzyskuje zdolność rozróżniania kolejnych impulsów [4].
2.2. Kinetyka i regulacja aktywności
Acetylocholinoesteraza należy do najszybszych znanych enzymów. Tempo, w jakim rozkłada acetylocholinę, zbliża się do granicy wyznaczonej przez to, jak szybko substrat w ogóle może do niej dotrzeć [2]. Zestawienie tej szybkości z budową miejsca aktywnego wygląda na sprzeczność, ponieważ miejsce katalityczne nie leży na powierzchni, tylko na dnie wąskiego kanału.
Sprzeczność znoszą dwa zjawiska. Pierwszym jest naprowadzanie elektrostatyczne. Rozkład ładunków cząstkowych w całym białku wytwarza pole, które kieruje dodatnio naładowane cząsteczki ku okolicy wejścia do wąwozu. Symulacje dynamiki Browna pokazały, że nagromadzenie zdarzeń kontaktu tuż nad wejściem jest o około 40 procent większe niż dla ligandu obojętnego. Za efekt odpowiada przy tym nie sam ładunek całkowity ani moment dipolowy, lecz cała struktura ładunków rozłożona na tysiące atomów [6]. Drugim zjawiskiem jest pułapkowanie substratu już wewnątrz kanału. Przypada na nie mniej więcej połowa przyspieszenia uzyskanego dzięki elektrostatyce [6]. Wąwóz nie jest zresztą sztywną rurą, bo reszty przy jego wlocie zmieniają położenie i otwierają albo zamykają drogę. Reakcję opisuje się z tego powodu jako kontrolowaną dyfuzyjnie z bramką [2].
Sama kinetyka przestaje być prosta przy dużych stężeniach substratu. Acetylocholinoesterazę nadmiar acetylocholiny hamuje, a butyrylocholinoesterazę w tych samych warunkach pobudza. Odmienne zachowanie obu enzymów jest jednym z kryteriów ich rozróżniania w badaniu kinetycznym [16, 17]. Za różnicę odpowiada odmienne bramkowanie wejścia, wynikające z ruchliwości reszt tworzących drzwi wąwozu w każdym z tych białek [15]. Dodatkowym miejscem regulacji jest obwodowe miejsce anionowe u wylotu. Zajęcie go przez ligand utrudnia substratowi wejście, bez bezpośredniego zamknięcia triady [19].
Praktyczne następstwo tej kinetyki jest takie, że aktywność enzymu nie stanowi w synapsie czynnika ograniczającego. Dopóki zachowana pozostaje choćby część aktywności, przekaźnik znika ze szczeliny szybciej, niż zdąży pobudzić sąsiednie receptory. Objawy zahamowania pojawiają się z tego powodu dopiero po usunięciu znacznej części puli enzymu [30].
2.3. Miejsce w szlaku i główne funkcje
Acetylocholinoesteraza zamyka cykl cholinergiczny. Acetylotransferaza cholinowa wytwarza przekaźnik w zakończeniu nerwowym, transporter pęcherzykowy gromadzi go w pęcherzykach, a depolaryzacja uwalnia zawartość pęcherzyków do szczeliny. Receptory nikotynowe i muskarynowe odbierają sygnał, a enzym ten sygnał kończy i zwraca cholinę do ponownego użycia [4]. Od jego pracy zależy więc nie samo wystąpienie przekaźnictwa, lecz jego rozdzielczość czasowa.
Zahamowanie enzymu przedłuża obecność acetylocholiny w szczelinie i nasila pobudzenie obu rodzajów receptorów. Przy niewielkim zahamowaniu daje to wzmocnienie sygnału. W układzie cholinergicznym mózgowia stanowi ono podstawę działania leków prokognitywnych, a na złączu nerwowo-mięśniowym poprawia siłę skurczu przy niedoborze receptorów [36, 37]. Przy zahamowaniu głębokim ten sam mechanizm działa przeciwnie. Płytka motoryczna pozostaje trwale zdepolaryzowana, przestaje odpowiadać na kolejne impulsy i dochodzi do porażenia mięśni, w tym mięśni oddechowych [28, 29].
Poza rozkładem przekaźnika acetylocholinoesteraza pełni funkcje, w których jej aktywność katalityczna nie jest potrzebna. Domena zewnętrzna białka wykazuje podobieństwo do gliotaktyny, glutaktyny i neureksyn, czyli białek o ustalonym udziale w tworzeniu połączeń międzykomórkowych. Nadmiar enzymu pobudza wyrastanie wypustek hodowanych neuronów i komórek glejowych. Działanie to zależy od końca karboksylowego i pozostaje niewrażliwe na część inhibitorów miejsca aktywnego [11]. Z parentalnego białka powstają też krótkie peptydy działające jako samodzielne cząsteczki sygnałowe [20]. W liniach komórek nowotworowych człowieka warianty enzymu wpływają na proliferację, przyleganie i apoptozę, a jego aktywność w guzach różni się od aktywności w sąsiadującej tkance prawidłowej [21]. Dane te pochodzą z hodowli komórkowych i z modeli zwierzęcych, a odpowiadających im obserwacji u człowieka brakuje [20, 21].
Z zestawienia obu grup działań wynika wniosek dla interpretacji pomiarów. Obniżenie aktywności katalitycznej mierzy tylko jedną z funkcji tego białka. Zmiana ilości samego białka niesie natomiast dla komórki następstwa, których pomiar aktywności nie wykryje [11, 20].
2.4. Zmienność genetyczna i regulacja ekspresji
Aktywność acetylocholinoesterazy różni się między osobami i między stanami organizmu mniej, niż można by oczekiwać po enzymie o takim znaczeniu. Źródła tej zmienności leżą przy tym w trzech różnych miejscach: w składaniu przekaźnikowego RNA genu ACHE, w genach białek kotwiczących oraz w indukcji ekspresji przez bodźce zewnętrzne.
Gen ACHE koduje jedną domenę katalityczną, a trzy warianty białka powstają przez wybór odmiennego odcinka na końcu 3′ przekaźnikowego RNA. Wariant synaptyczny AChE-S tworzy postacie wielocząsteczkowe mózgu i mięśnia. Wariant przeczytany AChE-R jest rozpuszczalną pojedynczą cząsteczką pojawiającą się w komórkach zarodkowych i nowotworowych. Wariant erytrocytarny AChE-E wiąże się z błoną krwinki czerwonej [11]. Wariant przeczytany powstaje w odpowiedzi na obciążenie chemiczne, fizyczne i psychiczne. Jest więc tą postacią enzymu, której ilość realnie zmienia się w czasie [11].
Znaczenie tego przełączania pokazały doświadczenia na myszach zmienionych genetycznie. Zwierzęta z nadmiarem czynnego wariantu synaptycznego miały w zakręcie zębatym więcej komórek znakowanych markerem apoptozy. Gorzej też wykonywały zadanie zależne od hipokampa. Nadmiar wariantu przeczytanego nie zmieniał natomiast ani liczby nowo powstających neuronów, ani nasilenia apoptozy, mimo wyższej aktywności hydrolitycznej [22]. Zastąpienie jednego wariantu drugim utrzymuje więc równowagę liczby komórek w zakręcie zębatym, choć odbywa się kosztem sprawności uczenia się [22]. Obserwacje pochodzą z modelu mysiego i nie mają odpowiednika w badaniach u ludzi.
Klinicznie istotna zmienność aktywności enzymu wynika jednak nie z wariantów genu ACHE, lecz z wariantów genu COLQ kodującego kolagen kotwiczący. Mutacje w jego domenie końca karboksylowego znoszą wiązanie kompleksu z kinazą MuSK płytki motorycznej. Enzym powstaje wtedy prawidłowo, ale nie zostaje unieruchomiony we właściwym miejscu złącza [12]. Mutacje w domenie kolagenowej i w odcinku wiążącym podjednostki katalityczne dają ten sam skutek inną drogą. Uniemożliwiają złożenie potrójnej helisy albo związanie enzymu z kotwicą [13]. Kontrastu dostarcza butyrylocholinoesteraza, dla której opisano ponad siedemdziesiąt naturalnych wariantów genu BCHE obniżających aktywność. Najczęstszą przyczyną przedłużonego bezdechu po podaniu suksametonium jest wśród nich wariant atypowy [18].
Wniosek dla praktyki jest taki, że niska aktywność cholinoesterazy w wyniku laboratoryjnym rzadko wskazuje na defekt genu ACHE. Znacznie częściej wynika z wariantu genu BCHE albo z ekspozycji zewnętrznej, a wrodzone warianty pozbawiające acetylocholinoesterazę czynności u człowieka nie są znane [18, 11].
3. Znaczenie kliniczne
3.1. Następstwa obniżonej aktywności
Obniżenie aktywności acetylocholinoesterazy daje obraz zależny od tego, jak szybko do niego doszło i jak głęboko sięga. Nagłe zahamowanie znacznej części puli enzymu wywołuje przełom cholinergiczny. Trwały niedobór enzymu zakotwiczonego w złączu daje natomiast powoli narastającą nużliwość mięśni.
Przełom cholinergiczny po zatruciu związkiem fosforoorganicznym obejmuje trzy grupy objawów. Odpowiadają one trzem rodzajom receptorów pobudzanych nadmiarem przekaźnika. Pobudzenie receptorów muskarynowych daje zwężenie źrenic, ślinotok, skurcz oskrzeli, wymioty i zwolnienie rytmu serca. Pobudzenie receptorów nikotynowych płytki motorycznej daje najpierw drżenia pęczkowe, a następnie porażenie wiotkie wynikające z trwałej depolaryzacji błony. Pobudzenie receptorów ośrodkowych daje zaburzenia świadomości i drgawki. Zgon następuje zwykle wskutek niewydolności oddechowej, do której prowadzą łącznie skurcz oskrzeli, nadmiar wydzieliny i porażenie mięśni oddechowych [28, 29].
Niedobór enzymu na złączu nerwowo-mięśniowym o podłożu wrodzonym przebiega inaczej. U chorych z mutacjami genu COLQ podjednostki katalityczne powstają prawidłowo, ale nie zostają zakotwiczone w blaszce podstawnej. Acetylocholina pozostaje przez to w szczelinie zbyt długo i uszkadza płytkę motoryczną przeciążeniem wapniowym. Obraz obejmuje osłabienie nasilające się po wysiłku i porażenie mięśni gałkoruchowych. Od miastenii o podłożu autoimmunizacyjnym odróżnia go brak poprawy po lekach hamujących cholinoesterazę [12, 13]. Nasilenie objawów bywa przy tym bardzo różne przy niemal identycznych mutacjach, co wskazuje na udział czynników modyfikujących poza samym genem [13].
Stopień zahamowania enzymu przekłada się na czynność układu nerwowo-mięśniowego w sposób mierzalny. U chorych zatrutych związkami fosforoorganicznymi aktywność acetylocholinoesterazy krwinek czerwonych ściśle odpowiadała wynikom badania przewodnictwa nerwowo-mięśniowego po drażnieniu nerwu łokciowego. W kierunku odwrotnym odpowiadała zapotrzebowaniu na atropinę [30]. Aktywność mierzona w krwince czerwonej jest zatem przybliżeniem stanu enzymu w synapsach, a nie tylko wskaźnikiem ekspozycji.
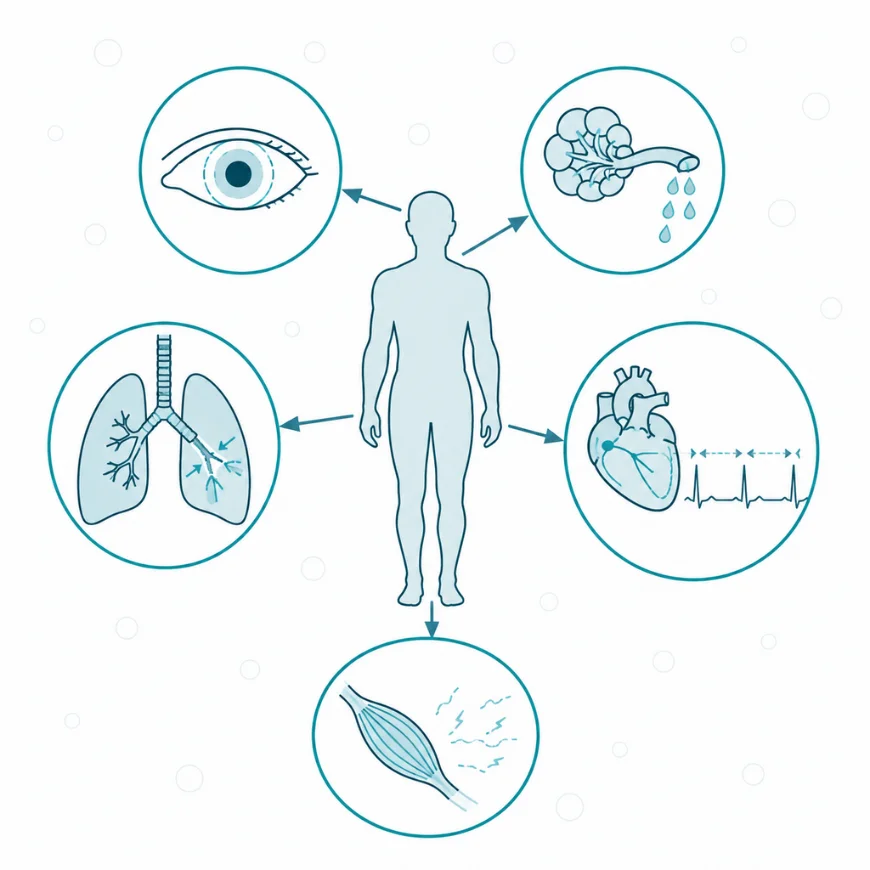
Wynikiem nadmiernego zablokowania enzymu jest zespół cholinergiczny, który objawia się zwężeniem źrenic, silnym ślinieniem i potliwością, skurczem oskrzeli, zwolnieniem akcji serca oraz drżeniem mięśni.
3.2. Następstwa podwyższonej aktywności
Nadmiar acetylocholinoesterazy jest stanem opisanym gorzej niż jej niedobór, ponieważ nie ma odpowiadającej mu jednostki chorobowej. Obserwacje pochodzą z modeli zwierzęcych, z hodowli komórkowych i z tkanki mózgowej pobranej pośmiertnie. Łączy je to, że skutki nadmiaru enzymu okazują się w nich niezależne od samego rozkładu przekaźnika.
Myszy z nadmiarem czynnego wariantu synaptycznego wykazywały w zakręcie zębatym nasiloną apoptozę. Upośledzone było u nich także zapamiętywanie w zadaniu opartym na społecznie przekazywanej preferencji pokarmowej [22]. W chorobie Alzheimera enzym gromadzi się wokół blaszek amyloidowych i przyspiesza składanie peptydu amyloidowego we włókienka. Za działanie to odpowiada obwodowe miejsce anionowe, nie triada katalityczna [19]. Nadmiar białka w komórkach hodowanych podnosi ilość preseniliny-1, czyli podjednostki katalitycznej sekretazy γ. Rozpuszczalna postać enzymu jednocześnie hamuje cięcie białka prekursorowego amyloidu przez ten kompleks [23]. Obie obserwacje pochodzą z układów komórkowych i nie zostały potwierdzone u chorych.
W tkankach nowotworowych człowieka aktywność enzymu różni się od aktywności w przylegającej tkance prawidłowej. Poszczególne warianty białka wpływają na proliferację, różnicowanie, przyleganie i przerzutowanie komórek [21]. Kierunek tego wpływu zależy od typu nowotworu, więc nadmiar enzymu nie daje się opisać jednym znakiem.
Wspólny wniosek z tych obserwacji jest taki, że podwyższona ilość acetylocholinoesterazy nie oznacza po prostu silniejszego rozkładu przekaźnika. Opisane skutki wynikają z wiązania białka z partnerami zewnątrzkomórkowymi i z agregatami amyloidu. Są to zatem funkcje, których nie zniesie zamknięcie miejsca katalitycznego [11, 19].
3.3. Udział acetylocholinoesterazy w chorobach
Acetylocholinoesteraza rzadko bywa pierwotną przyczyną choroby. Bardzo często stanowi natomiast ogniwo, przez które na chorobę można oddziaływać. Cztery sytuacje kliniczne pokazują ten układ najwyraźniej.
W chorobie Alzheimera ubytek neuronów cholinergicznych jądra podstawnego obniża stężenie acetylocholiny w korze. Przyczyny tego ubytku usunąć się nie da, więc leczenie objawowe polega na spowolnieniu rozkładu przekaźnika, który jeszcze pozostał [36]. W miarę postępu choroby aktywność samej acetylocholinoesterazy w korze maleje, natomiast udział butyrylocholinoesterazy rośnie. Jest to jedno z uzasadnień stosowania inhibitorów działających na oba enzymy [14]. W otępieniu naczyniopochodnym przesłanka jest podobna, bo ubytek przekaźnictwa cholinergicznego towarzyszy także uszkodzeniu naczyniowemu [33].
W miastenii choroba dotyczy receptora, nie enzymu. Przeciwciała zmniejszają liczbę czynnych receptorów nikotynowych płytki motorycznej. Zahamowanie acetylocholinoesterazy przedłuża kontakt przekaźnika z tymi receptorami, które pozostały, i przywraca skuteczność przekazania sygnału bez wpływu na proces autoimmunizacyjny [37]. We wrodzonych zespołach miastenicznych z niedoborem enzymu złącza mechanizm jest odwrotny i to samo postępowanie nie pomaga. Odpowiedź na leki antycholinesterazowe staje się przez to wskazówką różnicującą [12].
W zatruciach pestycydami fosforoorganicznymi i bojowymi środkami trującymi enzym jest bezpośrednim celem trucizny. Obraz kliniczny odpowiada tu wprost stopniowi jego zahamowania [28, 29]. Ta sama zależność odróżnia zatrucie od miastenii, w której nadmiar leku antycholinesterazowego wywołuje objawy przypominające zatrucie. Oba stany różni bowiem nie mechanizm, lecz jego nasilenie [37].
3.4. Punkt uchwytu leków
Wszystkie substancje hamujące acetylocholinoesterazę działają w tym samym wąwozie. Różni je wyłącznie trwałość powstającego połączenia. Ta jedna cecha rozstrzyga o tym, czy związek jest lekiem podawanym przewlekle, czy trucizną, i dlatego klasyfikacja inhibitorów opiera się na niej, a nie na budowie chemicznej.
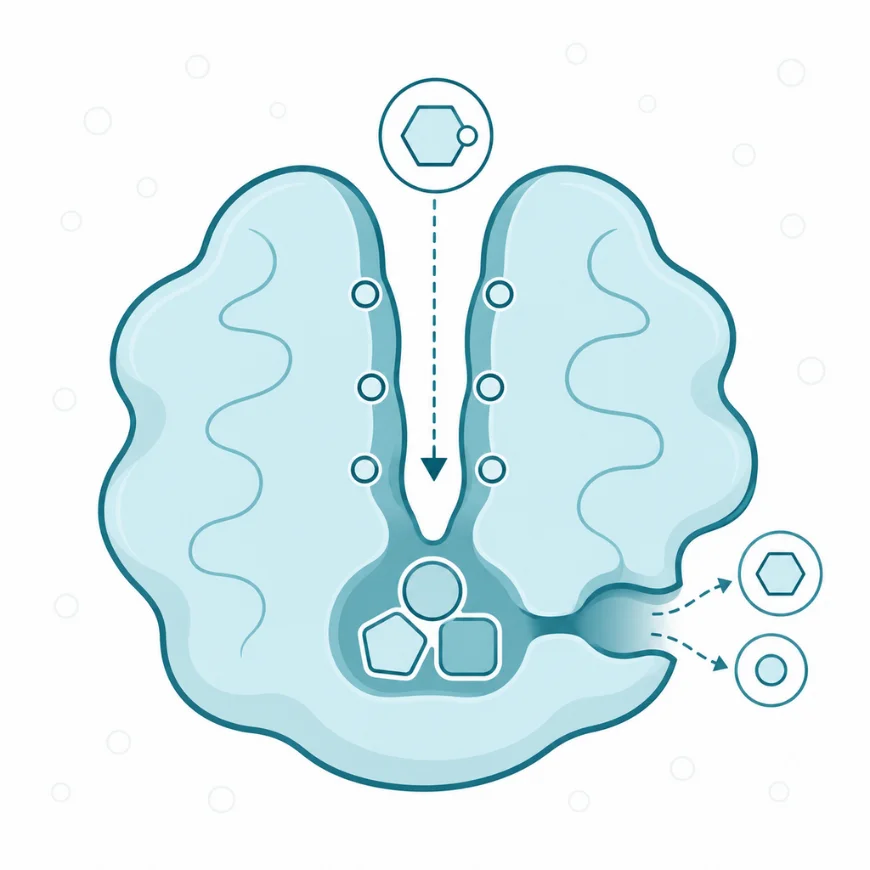
Trzy klasy inhibitorów różnią się między sobą nie siłą działania, lecz odwracalnością tego procesu. Inhibitor nieodwracalny blokuje enzym na stałe, przez co funkcja powraca dopiero po wyprodukowaniu przez organizm zupełnie nowej cząsteczki białka.
3.4.1. Inhibitory odwracalne
Inhibitory odwracalne wiążą się z enzymem siłami niekowalencyjnymi i odłączają się od niego, gdy ich stężenie w otoczeniu spada. Należą do nich donepezil, galantamina i hupercyna A. Część z nich sięga wyłącznie dna wąwozu, a część wiąże jednocześnie miejsce przy triadzie i miejsce obwodowe u wylotu [19, 36]. Hamowanie utrzymuje się tak długo, jak długo związek pozostaje w tkance. Stopień zablokowania enzymu w ośrodkowym układzie nerwowym ograniczają przy tym objawy wynikające z jednoczesnego zablokowania enzymu na obwodzie [35].
Konsekwencją tego mechanizmu jest sufit skuteczności. Leki krótko wiążące się z enzymem nie pozwalają utrzymać wysokiego zahamowania w mózgu bez działań niepożądanych ze strony przewodu pokarmowego i układu krążenia. Z tego powodu rozważa się dla nich zamienniki o wiązaniu trwałym, wybiórcze wobec tkanki nerwowej [35].
3.4.2. Karbaminiany
Karbaminiany, w tym rywastygmina, pirydostygmina i neostygmina, przenoszą na serynę katalityczną grupę karbamoilową i tworzą z nią wiązanie kowalencyjne. Wiązanie to podlega jednak hydrolizie tą samą drogą co grupa acetylowa, tylko wielokrotnie wolniej. Enzym odzyskuje przez to czynność samoistnie w ciągu godzin [36]. Takie hamowanie określa się jako pseudoodwracalne, ponieważ mechanizm chemiczny jest ten sam co przy zatruciu kowalencyjnym, a wynik przypomina hamowanie odwracalne.
Pośredni charakter tego wiązania tłumaczy zastosowania tej grupy. Pirydostygmina podawana doustnie stanowi leczenie objawowe pierwszego wyboru w miastenii i jest stosowana od ponad półwiecza. Dane z badań z randomizacją oceniających jej skuteczność pozostają mimo to skąpe [37]. W badaniu przekrojowym obejmującym 410 chorych z rejestru holendersko-belgijskiego działania niepożądane zgłaszało 91 procent osób ją przyjmujących wobec 55 procent w grupie odniesienia. Wśród osób, które ją odstawiły, u jednej czwartej powodem były właśnie działania niepożądane [38].
3.4.3. Związki fosforoorganiczne i starzenie się enzymu
Związki fosforoorganiczne, czyli pestycydy tej grupy i bojowe środki trujące, przenoszą na serynę katalityczną resztę fosforową. Powstałe wiązanie fosfoestrowe rozpada się samoistnie tak wolno, że w skali czasu zatrucia enzym pozostaje zablokowany [24]. Reaktywatory oksymowe, takie jak pralidoksym i obidoksym, przyspieszają ten rozpad. Atakują bowiem atom fosforu silniejszym nukleofilem, niż jest cząsteczka wody [25, 26].
Okno, w którym reaktywacja jest możliwa, zamyka starzenie się enzymu. Reszta fosforowa związana z seryną traci jedną grupę alkilową i przechodzi w postać obdarzoną ładunkiem ujemnym. Takiego połączenia żaden oksym już nie odrywa, więc zahamowanie staje się nieodwracalne, a czynność wraca dopiero wraz z wytworzeniem nowych cząsteczek białka [24, 27]. Tempo tej przemiany zależy od związku. Jest to główny powód, dla którego skuteczność tego samego reaktywatora różni się między zatruciami. Przy demetonie-S-metylu stała szybkości starzenia mierzona dla enzymu ludzkiego wyniosła 0,0043 na minutę, a spontaniczna reaktywacja przebiegała blisko pięciokrotnie szybciej niż starzenie [24]. Przy foracie starzenia nie stwierdzono przez 48 godzin. Czas podania oksymu nie był tu zatem czynnikiem ograniczającym, a skuteczność poszczególnych reaktywatorów różniła się kilkukrotnie [26].
Kierunek badań nad tą przeszkodą zmieniło spostrzeżenie, że unieruchomienie enzymu zapobiega starzeniu połączenia z inhibitorem. Odtworzenie tego efektu przez sieciowanie cząsteczek enzymu w roztworze wskazuje, że przebieg dealkilacji można zmieniać związkami wiążącymi się z dala od miejsca katalitycznego [27].
| Klasa inhibitora | Rodzaj wiązania z seryną | Powrót czynności enzymu | Przedstawiciele |
| Odwracalne | niekowalencyjne | po spadku stężenia związku w tkance | donepezil, galantamina, hupercyna A |
| Karbaminiany | kowalencyjne, grupa karbamoilowa | samoistna hydroliza w ciągu godzin | rywastygmina, pirydostygmina, neostygmina |
| Fosforoorganiczne | kowalencyjne, reszta fosforowa | bardzo wolny, po starzeniu żaden | pestycydy tej grupy, bojowe środki trujące |
Zestawienie pokazuje, dlaczego przy zatruciu liczy się czas, a przy leczeniu dawka. Tylko w trzeciej klasie wiązanie zmienia się chemicznie po związaniu, więc tylko tam upływ godzin decyduje o tym, czy enzym da się jeszcze uwolnić [24, 27].
3.5. Wsparcie suplementacyjne
Wśród substancji roślinnych opisywanych jako wpływające na przekaźnictwo cholinergiczne tylko część ma udokumentowany punkt uchwytu na samym enzymie. Pozostałe działają na objaw albo na inny element układu. Zestawienie poniżej obejmuje wyłącznie te substancje z katalogu platformy, dla których opisano bezpośrednie hamowanie aktywności acetylocholinoesterazy, wraz z poziomem danych stojących za każdym wpisem.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Hupercyna A | Alkaloid widłaka, powolny odwracalny inhibitor enzymu o działaniu opisanym w układach doświadczalnych [39]; w metaanalizie 20 badań z randomizacją u 1823 chorych poprawa wyników poznawczych przy niskiej jakości metodologicznej badań [40] | ↓ | B |
| Brahmi | Wyciąg hamuje enzym w badaniu in vitro, a spośród składników najsilniej działały bakopazyd X i kwercetyna, o stężeniach hamujących w połowie rzędu kilkunastu mikromoli, czyli o ponad dwa rzędy wielkości słabszych niż donepezil [41] | ↓ | C |
| Krzyżownica | Wyciąg z korzenia hamuje enzym w sposób niekompetycyjny, ze stężeniem hamującym w połowie rzędu setek mikrogramów na mililitr, a w modelu szczurzym znosi zaburzenia pamięci wywołane skopolaminą [42] | ↓ | C |
Z zestawienia wynika wniosek o rozpiętości sił tego działania. Hupercyna A jest pojedynczym związkiem o powinowactwie porównywalnym z lekami tej klasy i o statusie lekopodobnym. Dwa pozostałe wpisy opierają się na wyciągach o sile hamowania mniejszej o kilka rzędów wielkości, wykazanej wyłącznie poza organizmem albo w modelu zwierzęcym [39, 41, 42]. Sprawdzenie dwóch dalszych substancji wypadło ujemnie i dlatego nie weszły one do zestawienia. W wyciągu z melisy wybranym do badania u ludzi nie stwierdzono hamowania cholinoesterazy, mimo wykrywalnego wiązania z receptorami nikotynowymi i muskarynowymi kory [43]. Krokina szafranu znosiła z kolei spadek ciśnienia wywołany diazynonem u szczurów, ale nie odwracała zahamowania acetylocholinoesterazy [44]. Szczegóły dawkowania, łączenia i interakcji zawierają karty substancji w dziale Suplementy.
4. Uwagi praktyczne
4.1. Jak to zbadać
Aktywność cholinoesteraz jest jednym z nielicznych parametrów enzymatycznych, które w praktyce klinicznej oznacza się w dwóch różnych materiałach. Mierzy się przy tym dwa różne białka. W osoczu oznacza się butyrylocholinoesterazę, opisywaną w wyniku zwykle samym słowem „cholinoesteraza”. W krwinkach czerwonych oznacza się acetylocholinoesterazę związaną z ich błoną [11, 18].
Oznaczenie opiera się w obu materiałach na metodzie opracowanej przez Ellmana i współpracowników w 1961 roku. Enzym rozkłada w niej sztuczny substrat tiocholinowy, a uwolniona tiocholina reaguje z odczynnikiem dwutiolowym, dając barwny produkt mierzony fotometrycznie [31]. Rozdzielenie obu enzymów w tej samej próbce uzyskuje się przez dobór substratu oraz przez dodanie inhibitorów wybiórczych dla jednego z nich [16].
Wybór materiału rozstrzyga o tym, na jakie pytanie odpowiada wynik. Butyrylocholinoesteraza osocza reaguje na ekspozycję szybciej i jest czulszym wskaźnikiem kontaktu ze związkiem fosforoorganicznym. Acetylocholinoesteraza krwinki czerwonej odpowiada natomiast temu samemu białku, które pracuje w synapsie, i jej aktywność odpowiada nasileniu objawów [30]. U chorych leczonych obidoksymem aktywność enzymu krwinek czerwonych odpowiadała wynikom badania przewodnictwa nerwowo-mięśniowego oraz zapotrzebowaniu na atropinę. Jej przebieg w czasie dawał się przewidzieć ze stałych szybkości reaktywacji i ponownego zahamowania zmierzonych w warunkach laboratoryjnych [30].
Trzy ograniczenia wyznaczają granice interpretacji. Aktywność zmierzona we krwi nie jest pomiarem aktywności w synapsach ośrodkowego układu nerwowego, a jedynie jej przybliżeniem przez tkankę dostępną. Rozrzut wartości między osobami zdrowymi jest szeroki, więc spadek o połowę od wartości własnej bywa istotny nawet przy wyniku mieszczącym się w zakresie referencyjnym populacji [18]. Obniżona aktywność cholinoesterazy osocza wynika ponadto częściej z wariantu genu BCHE albo z choroby wątroby niż z ekspozycji. Rozpoznanie wrodzonego niedoboru wymaga z tego powodu oceny genetycznej, nie samego pomiaru aktywności [18].
4.2. Na co zwrócić uwagę
Pierwsze nieporozumienie dotyczy tożsamości oznaczanego enzymu. Słowo „cholinoesteraza” w wyniku badania laboratoryjnego oznacza w praktyce butyrylocholinoesterazę osocza. Jest to białko o innej swoistości substratowej, innym umiejscowieniu i innej zmienności genetycznej niż enzym synaps cholinergicznych [14, 18]. Wynik prawidłowy w osoczu nie wyklucza zahamowania enzymu w tkance nerwowej. Wynik niski nie dowodzi z kolei ekspozycji na inhibitor, bo tę samą wartość daje wariant atypowy genu BCHE, najczęstsza przyczyna przedłużonego bezdechu po suksametonium [18].
Drugie nieporozumienie dotyczy wielkości efektu inhibitorów w otępieniu. W metaanalizie badań z randomizacją standaryzowana różnica średnich w testach poznawczych wyniosła 0,33 dla donepezilu, 0,48 dla galantaminy i 0,65 dla rywastygminy. Wpływ na sprawność codzienną i na częstość zdarzeń niepożądanych pozostał w niej nierozstrzygnięty [32]. W przeglądzie sieciowym prac nad otępieniem naczyniopochodnym poprawa wyniku skali ADAS-Cog wyniosła 0,92 punktu dla donepezilu w mniejszej dawce i 2,21 punktu w większej, na skali obejmującej 70 punktów. Autorzy określili tę zmianę jako prawdopodobnie zbyt małą, żeby miała znaczenie kliniczne [33]. W metaanalizie porównującej inhibitory z przeciwciałami przeciwamyloidowymi jedynie przeciwciała spowolniły postęp zaburzeń poznawczych w stosunku do placebo, a żadna z obu grup nie osiągnęła progu minimalnej różnicy istotnej [34]. Leki tej klasy spowalniają zatem objawowy przebieg choroby o wielkość mierzalną statystycznie, a nie zatrzymują procesu neurozwyrodnieniowego [35, 45].
Trzecie zastrzeżenie dotyczy substancji roślinnych opisywanych jako naturalne inhibitory enzymu. Hupercyna A jest pojedynczym alkaloidem o mechanizmie tożsamym z mechanizmem leków tej klasy, badanym w Chinach w próbach klinicznych trzeciej fazy. Ma z tego powodu status lekopodobny, a nie status składnika o działaniu odżywczym [39, 40]. Dla wyciągów sprawdzenie bywa ujemne nawet wtedy, gdy efekt kliniczny występuje. Wybrany do badania u ludzi wyciąg z melisy poprawiał wyniki pamięciowe i wiązał się z receptorami cholinergicznymi kory, ale hamowania cholinoesterazy w nim nie wykryto [43].
Czwartym ograniczeniem jest stan dowodów dotyczących funkcji niehydrolitycznych. Udział acetylocholinoesterazy w przyleganiu komórek, w rozroście wypustek nerwowych, w składaniu włókienek amyloidu i w biologii nowotworów opisano w hodowlach komórkowych, w modelach zwierzęcych i w tkance pobranej pośmiertnie [11, 19, 21, 23]. Odpowiadających im obserwacji u żywych chorych brakuje. Funkcje te pozostają zatem dobrze udokumentowanym mechanizmem o nieustalonym znaczeniu klinicznym. Treść tego hasła ma charakter edukacyjny i nie zastępuje porady lekarskiej. Substancje o działaniu antycholinesterazowym wchodzą przy tym w istotne zależności z lekami zwiotczającymi, z lekami cholinolitycznymi i z chorobami układu krążenia.