

1. Charakterystyka procesu
1.1. Definicja i zakres procesu
Steroidogeneza (ang. steroidogenesis) to ciąg reakcji enzymatycznych, w których komórki gruczołów dokrewnych przekształcają cholesterol w czynne hormony steroidowe [1]. Jest częścią metabolizmu cholesterolu, obok syntezy kwasów żółciowych i witaminy D. Produktami szlaku są glikokortykoidy, mineralokortykoidy, androgeny, estrogeny i progestageny. Wszystkie zachowują czteropierścieniowy szkielet cholesterolu, a różnią się liczbą atomów węgla i grupami funkcyjnymi. Glikokortykoidy, mineralokortykoidy i progestageny mają 21 atomów węgla, a androgeny 19, bo rozerwanie wiązania między węglami 17 i 20 skraca szkielet cząsteczki [7]. Te różnice budowy decydują o tym, z którym receptorem jądrowym dany hormon się wiąże.
Steroidogenezę łatwo pomylić z dwoma sąsiednimi procesami. Synteza cholesterolu na szlaku mewalonianu dostarcza jedynie substratu, a rozkład hormonów w wątrobie usuwa gotowe cząsteczki. Steroidogeneza zaczyna się dopiero wtedy, gdy cholesterol trafia do mitochondrium komórki steroidogennej, i kończy wydzieleniem czynnego hormonu. Potoczne słowo „sterydy” oznacza zwykle syntetyczne leki anaboliczne, a nie endogenne produkty tego szlaku. Zakres pojęcia obejmuje także przemiany poza gruczołami, na przykład aromatyzację androgenów w tkance tłuszczowej [1]. Miller i Auchus opisali steroidogenezę jako jeden proces powtarzany w każdym gruczole z odmianami swoistymi dla typu komórki [1]. Z tego ujęcia wynika, że defekt enzymu wspólnego dla obu gruczołów wyjaśnia zaburzenia jednocześnie w nadnerczach i w gonadach.
1.2. Umiejscowienie
Steroidogeneza zachodzi przede wszystkim w korze nadnerczy i w gonadach, a każda z tych tkanek wytwarza inny zestaw hormonów [2]. Kora nadnerczy dzieli się na trzy strefy o odrębnym wyposażeniu enzymatycznym. Strefa kłębkowata wytwarza aldosteron, strefa pasmowata kortyzol, a strefa siatkowata androgeny nadnerczowe. W strefie siatkowatej jest więcej cytochromu b5 i sulfotransferazy steroidowej niż w pasmowatej, a mniej dehydrogenazy 3β-hydroksysteroidowej typu 2 [3]. Taki układ enzymów kieruje szlak ku dehydroepiandrosteronowi i jego siarczanowi.
W jądrach szlak prowadzą komórki Leydiga, a jego głównym produktem jest testosteron. W jajnikach pracę dzielą dwa typy komórek: komórki osłonki wytwarzają androgeny, a komórki ziarniste przekształcają je w estradiol. Steroidogenezę prowadzą także łożysko, które w ciąży wytwarza progesteron, oraz mózg [1]. W mózgu powstają neurosteroidy, które modulują receptor kwasu γ-aminomasłowego typu A, a ich stężenie zależy od syntezy miejscowej i napływu z krwi [4]. Wewnątrz komórki szlak przebiega w dwóch przedziałach. Cytochromy P450 typu 1 działają w mitochondriach, a cytochromy typu 2 w siateczce śródplazmatycznej [1]. Pośrednie produkty przechodzą więc między organellami, zanim powstanie hormon końcowy.
1.3. Rys historyczny
Przed 1994 rokiem wiadomo było, że odpowiedź komórki steroidogennej na hormon tropowy wymaga przeniesienia cholesterolu do wewnętrznej błony mitochondrium i że etap ten zależy od syntezy nowego białka, którego jednak nie zidentyfikowano [5].
Zespół Clarka i Stocco wyizolował w 1994 roku cDNA białka mitochondrialnego wytwarzanego w odpowiedzi na hormon luteinizujący w mysich komórkach guza Leydiga [5]. Ekspresja tego białka bez bodźca hormonalnego wystarczała do uruchomienia syntezy steroidów, więc autorzy nazwali je białkiem ostrej regulacji steroidogenezy, w skrócie StAR [5].
Rozstrzygnięcie przyszło z genetyki. W 1995 roku zespół Lina opisał u trzech niespokrewnionych osób z lipoidowym przerostem nadnerczy zmutowane i nieczynne białko StAR, co dowodziło jego niezbędności dla steroidogenezy nadnerczy i gonad [6]. Odrębną sprawą był podział czynności cytochromu P450c17. Auchus i współpracownicy wykazali w 1998 roku, że cytochrom b5 zwiększa szybkość maksymalną reakcji 17,20-liazy, nie zmieniając aktywności 17α-hydroksylazy, i że działa przy tym bez przekazywania elektronów [7]. Wynik ten wskazuje możliwe wyjaśnienie, dlaczego ten sam enzym w jednej tkance kończy pracę na 17-hydroksylacji, a w innej wytwarza androgeny.
1.4. Warunki i bodźce uruchamiające
Steroidogeneza nie przebiega w komórce stale z jednakową szybkością. Uruchamiają ją hormony tropowe przysadki, a każdy gruczoł ma własny bodziec. Korę nadnerczy pobudza hormon adrenokortykotropowy, komórki Leydiga i komórki jajnika hormon luteinizujący, a strefę kłębkowatą dodatkowo angiotensyna II i stężenie potasu w osoczu [8].
Hormon tropowy wiąże się z receptorem błonowym i podnosi stężenie cyklicznego adenozyno-3′,5′-monofosforanu, czyli cAMP – przekaźnika wtórnego uruchamiającego kinazę białkową A. Kinaza ta zwiększa transkrypcję genu STAR [9]. W strefie kłębkowatej sygnał biegnie inaczej: angiotensyna II i potas depolaryzują komórkę, a napływ wapnia przez kanały wapniowe typu T pobudza syntezę aldosteronu [8, 10]. Odpowiedź na bodziec jest szybka, bo etapem regulowanym jest przeniesienie cholesterolu przez błony mitochondrium, a nie uwolnienie zapasu gotowego hormonu [5].
Warunkiem drugim jest dostępność substratu. Komórka steroidogenna czerpie cholesterol z czterech źródeł [2]. Pierwszym jest synteza własna w siateczce śródplazmatycznej, drugim estry cholesterolu zmagazynowane w kropelkach lipidowych i uwalniane przez hydrolazę estrów cholesterolu [2]. Trzecim są estry przenoszone przez lipoproteiny osocza, a czwartym, opisanym w części układów komórkowych, wolny cholesterol błony komórkowej [2]. Estry z lipoprotein wchodzą do komórki dwiema drogami [2]. Pierwszą jest endocytoza zależna od receptora lipoproteiny o małej gęstości, drugą wychwyt wybiórczy z udziałem receptora zmiatającego klasy B typu I [2]. Mnogość tych dróg oznacza, że sam niedobór jednej z nich rzadko wystarcza, by zatrzymać steroidogenezę.
2. Przebieg i regulacja
2.1. Etapy procesu
Szlak steroidogenezy zaczyna się od cholesterolu rozproszonego w błonach i kropelkach lipidowych komórki, a kończy wydzieleniem hormonu do krwi. Stanem wyjściowym jest komórka, w której cholesterol jest dostępny, ale odcięty od enzymu rozpoczynającego przemianę: cholesterol znajduje się w błonie zewnętrznej mitochondrium, a enzym po wewnętrznej stronie błony wewnętrznej [2].
Bodźcem jest hormon tropowy, a pierwszym krokiem przeniesienie cholesterolu przez obie błony mitochondrium. Wykonuje je białko StAR, powstające na nowo po pobudzeniu komórki [5]. W komórkach nadnercza białko to jest importowane do wnętrza mitochondrium, a wraz z nim trafia tam po kilkaset cząsteczek cholesterolu [9]. Tempo tego przeniesienia ogranicza dalszą pracę enzymu CYP11A1 [9]. Krok drugi zachodzi już w błonie wewnętrznej. Enzym CYP11A1, nazywany też P450scc, odcina od cholesterolu łańcuch boczny i wytwarza pregnenolon [1]. Reakcja ta jest pierwszym i ograniczającym etapem całej steroidogenezy, a jednocześnie punktem, w którym wszystkie dalsze rozgałęzienia mają wspólny początek [1].
Pregnenolon opuszcza mitochondrium i w siateczce śródplazmatycznej wchodzi na jedną z dwóch dróg. Dehydrogenaza 3β-hydroksysteroidowa typu 2, w skrócie 3β-HSD2, przekształca go w progesteron, otwierając drogę do mineralokortykoidów i glikokortykoidów [1]. Enzym CYP17A1 hydroksyluje pregnenolon w pozycji 17, a następnie, gdy współdziała z cytochromem b5, rozrywa wiązanie między atomami węgla 17 i 20 i wytwarza dehydroepiandrosteron [7]. Ta druga reakcja, zwana aktywnością 17,20-liazy, jest bramą do androgenów. O tym, którą drogą pójdzie pregnenolon w danej komórce, decyduje więc nie sam zestaw genów, lecz proporcja białek pomocniczych obok CYP17A1.
Droga do kortyzolu prowadzi dalej przez dwie hydroksylacje. CYP21A2, czyli 21-hydroksylaza, przekształca 17-hydroksyprogesteron w 11-deoksykortyzol, a mitochondrialny CYP11B1, czyli 11β-hydroksylaza, zamyka syntezę kortyzolu [11]. W strefie kłębkowatej ten sam substrat po 21-hydroksylacji daje deoksykortykosteron, a aldosteron powstaje z niego dzięki CYP11B2, czyli syntazie aldosteronu. Oba enzymy są do siebie podobne na tyle, że w rodzinnym hiperaldosteronizmie typu I powstaje białko hybrydowe łączące ich cechy, a wytwarzanie aldosteronu przechodzi wtedy pod kontrolę hormonu adrenokortykotropowego [12]. Drogę do hormonów płciowych kończą trzy dalsze enzymy. Dehydrogenaza 17β-hydroksysteroidowa przekształca androstendion w testosteron [1, 16]. Aromataza, kodowana przez gen CYP19A1, przekształca androgeny w estrogeny, a 5α-reduktaza zamienia testosteron w dihydrotestosteron [13, 14].
Trzy gałęzie szlaku wychodzą ze wspólnego pnia, jakim jest pregnenolon:
- cholesterol → (StAR, CYP11A1) pregnenolon → (3β-HSD2) progesteron → (CYP21A2) deoksykortykosteron → (CYP11B2) aldosteron
- pregnenolon → (CYP17A1) 17-hydroksypregnenolon → (3β-HSD2) 17-hydroksyprogesteron → (CYP21A2) 11-deoksykortyzol → (CYP11B1) kortyzol
- 17-hydroksypregnenolon → (CYP17A1 z cytochromem b5) DHEA → (3β-HSD2) androstendion → (17β-HSD) testosteron → (CYP19A1) estradiol
Stanem końcowym jest hormon, który przenika przez błonę komórkową i trafia do krwi. Konsekwencja tego układu jest odczuwalna klinicznie: ponieważ wszystkie trzy gałęzie wychodzą z pregnenolonu, zablokowanie jednego enzymu nie tylko obniża jego własny produkt, ale przekierowuje substrat do gałęzi pozostałych [11].

Etapem ograniczającym steroidogenezę nie jest reakcja, lecz transport cholesterolu do wnętrza mitochondrium przez białko StAR.
2.2. Białka i enzymy kluczowe
Enzymy steroidogenezy należą do dwóch rodzin o odmiennej budowie i odmiennym zapotrzebowaniu na elektrony. Pierwszą stanowią cytochromy P450, drugą dehydrogenazy hydroksysteroidowe z rodzin reduktaz aldo-ketonowych i krótkołańcuchowych dehydrogenaz [1]. Cytochromy P450 typu 1 pracują w mitochondriach i pobierają elektrony przez ferredoksynę, a typu 2 w siateczce śródplazmatycznej i korzystają z reduktazy cytochromu P450 [1]. Aktywność obu rodzin zmieniają modyfikacje potranslacyjne i białka pomocnicze przekazujące elektrony [1].
Siedem białek wykonuje w szlaku pracę, bez której nie powstaje żaden hormon końcowy. Każde z nich ma własny gen, własne miejsce działania i własną przemianę.
| Białko | Gen | Miejsce | Przemiana |
| StAR | STAR | błony mitochondrium | przeniesienie cholesterolu do błony wewnętrznej [5, 9] |
| CYP11A1 (P450scc) | CYP11A1 | mitochondrium | cholesterol → pregnenolon, etap ograniczający [1] |
| 3β-HSD2 | HSD3B2 | siateczka śródplazmatyczna | pregnenolon → progesteron, DHEA → androstendion [1] |
| CYP17A1 | CYP17A1 | siateczka śródplazmatyczna | 17α-hydroksylacja oraz, z cytochromem b5, rozerwanie wiązania C17–C20 [7] |
| CYP21A2 | CYP21A2 | siateczka śródplazmatyczna | 21-hydroksylacja prekursorów kortyzolu i aldosteronu [11] |
| CYP11B1 i CYP11B2 | CYP11B1, CYP11B2 | mitochondrium | synteza kortyzolu oraz aldosteronu [12] |
| CYP19A1 (aromataza) | CYP19A1 | siateczka śródplazmatyczna | przekształcenie androgenów w estrogeny [14] |
Podział ten pokazuje, że o kierunku szlaku decydują nie tylko same enzymy, lecz także ich rozmieszczenie: każde przejście między mitochondrium a siateczką wymaga przeniesienia produktu pośredniego przez błony.
Osobną grupę stanowią białka, które nie katalizują reakcji, ale rozstrzygają o produkcie. Cytochrom b5 zwiększa szybkość maksymalną reakcji 17,20-liazy, nie wpływając na 17α-hydroksylację, i robi to jako efektor allosteryczny, bez przekazywania elektronów do CYP17A1 [7]. Reduktaza cytochromu P450 jest dla tej reakcji konieczna i wystarczająca w błonach mikrosomalnych [7]. Sulfotransferaza steroidowa SULT2A1 przyłącza grupę siarczanową do dehydroepiandrosteronu, a jej działanie w strefie siatkowatej nadnerczy nasila się w okresie adrenarche wraz ze wzrostem zawartości cytochromu b5 [3]. Poza gruczołami pracę szlaku dopełnia wątroba: dehydrogenaza 11β-hydroksysteroidowa typu 1 ma zasadniczy udział w przemianie androgenów 11-utlenowanych, a przewagę wśród ich metabolitów mają pochodne 11β-hydroksylowe [15].

Enzymy rozgałęziające kierują wspólny substrat do mineralokortykoidów, glikokortykoidów albo steroidów płciowych. Zablokowanie jednej gałęzi przekierowuje materiał do pozostałych.
2.3. Czynniki nasilające steroidogenezę
Tempo steroidogenezy w komórce już pobudzonej zmienia się w skali minut i godzin, a większość czynników nasilających działa przez ten sam węzeł: ilość i aktywność białka StAR. Kinaza białkowa A pobudzona przez cAMP zwiększa transkrypcję genu STAR, tłumiąc kinazy z rodziny SIK i uwalniając kompleks białek CRTC, CREB i CBP na promotorze [9]. Ta droga tłumaczy, dlaczego pulsacyjne wydzielanie hormonu tropowego daje skokowy wzrost produkcji steroidów.
Drugim czynnikiem nasilającym jest większy napływ substratu. Zwiększony wychwyt estrów cholesterolu przez receptor zmiatający klasy B typu I oraz rozkład zapasów w kropelkach lipidowych podnoszą podaż cholesterolu do mitochondriów [2]. Trzecim jest przewlekłe pobudzenie osi: utrzymujący się nadmiar hormonu adrenokortykotropowego prowadzi do rozrostu kory nadnerczy i gromadzenia prekursorów powyżej zablokowanego etapu, co widać we wrodzonym przeroście nadnerczy [11]. Czwartym czynnikiem są zmiany wewnątrzkomórkowe niezależne od osi. W hodowlach komórek osłonki jajnika pobranych od chorych z zespołem policystycznych jajników wytwarzanie progesteronu, 17-hydroksyprogesteronu i testosteronu na komórkę było wyraźnie większe niż w komórkach prawidłowych [16]. Po pobudzeniu forskoliną większa była też ekspresja CYP11A1 i CYP17A1, natomiast ekspresja mRNA białka StAR nie różniła się między grupami [16]. Wzmożona steroidogeneza może zatem wynikać z samej komórki, nie tylko z siły bodźca.
2.4. Czynniki hamujące steroidogenezę
Steroidogeneza słabnie, gdy zabraknie bodźca, substratu albo czynnego enzymu, a każdy z tych trzech warunków ma odpowiednik kliniczny. Ujemne sprzężenie zwrotne jest mechanizmem fizjologicznym: kortyzol hamuje wydzielanie hormonu adrenokortykotropowego, a podanie glikokortykoidu z zewnątrz obniża produkcję steroidów nadnerczowych przez tę samą drogę [11].
Osobną grupę czynników hamujących stanowią leki blokujące poszczególne enzymy szlaku. Inhibitory steroidogenezy nadnerczowej stosowane w zespole Cushinga obejmują ketokonazol, lewoketokonazol, metyrapon, osilodrostat, mitotan i etomidat [17]. Osilodrostat hamuje CYP11B1. W badaniu z randomizacją i okresem odstawienia prawidłowe wydalanie wolnego kortyzolu z moczem utrzymało się u 86% chorych przyjmujących lek i u 29% przyjmujących placebo [18]. W całym badaniu hipokortyzolemia wystąpiła u 51% uczestników, a zdarzenia niepożądane związane z prekursorami hormonów nadnerczowych u 42% [18]. Ten drugi odsetek pokazuje skutek blokady pojedynczego enzymu: substrat gromadzi się powyżej miejsca zahamowania i wchodzi na gałęzie sąsiednie.
Inne leki celują w dalsze odcinki szlaku. Abirateron blokuje CYP17A1, a w badaniu z randomizacją u 1195 chorych na przerzutowego raka gruczołu krokowego opornego na kastrację, leczonych wcześniej docetakselem, przeżycie całkowite wyniosło 14,8 miesiąca wobec 10,9 miesiąca w grupie placebo (współczynnik ryzyka 0,65) [19]. W tym samym badaniu częściej występowały zdarzenia związane z mineralokortykoidami: zatrzymanie płynów, nadciśnienie i hipokaliemia [19]. Inhibitory aromatazy obniżają wytwarzanie estrogenów, a inhibitory 5α-reduktazy przemianę testosteronu w dihydrotestosteron [20, 21]. Wspólną cechą wszystkich tych leków jest wybiórczość względem etapu, nie względem tkanki: zahamowany enzym przestaje działać wszędzie, gdzie występuje.
2.5. Powiązania z innymi szlakami
Steroidogeneza styka się z innymi szlakami w trzech punktach: przy substracie, przy końcowych przemianach hormonu i przy przekaźnikach sterujących. Substrat pochodzi ze szlaku syntezy cholesterolu, dlatego leki obniżające ten szlak wpływają także na hormony. W metaanalizie badań z randomizacją statyny obniżały stężenie testosteronu o 0,66 nmol/l w pięciu badaniach obejmujących 501 mężczyzn z hipercholesterolemią [22]. W sześciu badaniach obejmujących 368 młodych kobiet z zespołem policystycznych jajników spadek wyniósł 0,40 nmol/l [22]. Jako mechanizm autorzy wskazali ograniczenie podaży substratu do miejscowej syntezy androgenów [22]. Znaczenie kliniczne tych różnic pozostaje nieustalone [22].
Drugim punktem styku jest droga „tylna”, opisywana w piśmiennictwie jako backdoor pathway. Prowadzi ona do dihydrotestosteronu bez pośrednictwa testosteronu, przez androsteron, i ma znaczenie w jednostce płodowo-łożyskowej oraz w różnicowaniu płciowym płodów męskich [12]. Trzecim punktem są androgeny 11-utlenowane, powstające z prekursorów nadnerczowych. Wśród nich 11-ketotestosteron pobudza receptor androgenowy w stężeniach fizjologicznych, a jego siła działania jest porównywalna z testosteronem [15, 23]. Uznanie tych związków za czynne androgeny zmieniło ocenę całkowitej puli androgenów, zwłaszcza u kobiet [23]. Steroidogeneza wiąże się także z syntezą kwasów żółciowych i z witaminą D, bo wszystkie trzy szlaki korzystają z tego samego prekursora, a z układem nerwowym przez neurosteroidy modulujące receptory GABA typu A [4].
3. Fizjologia a patologia
3.1. Rola steroidogenezy w warunkach prawidłowych
Hormony steroidowe wytwarzane w tym szlaku sterują gospodarką wodno-elektrolitową i ciśnieniem krwi, odpowiedzią na stres, utrzymaniem cech płciowych, rozrodem, czynnością neuronów i szeregiem przemian metabolicznych [2]. Aldosteron odpowiada za gospodarkę sodową, a przez nią za objętość krwi i ciśnienie tętnicze [8]. Jego niedobór prowadzi do niedociśnienia i wstrząsu, szczególnie w okresie noworodkowym [8]. Kortyzol i pozostałe glikokortykoidy pośredniczą w odpowiedzi na bodźce stresowe, a ich brak jest stanem zagrażającym życiu [11].
Osobną rolę ma steroidogeneza w rozwoju. Androgeny płodowe kształtują zewnętrzne narządy płciowe płodów męskich, a ich nadmiar u płodów żeńskich prowadzi do zaburzeń rozwoju płciowego [24]. Estrogeny, powstające z androgenów przy udziale aromatazy, są konieczne do zamknięcia nasad kości i do utrzymania masy kostnej także u mężczyzn [14]. W okresie adrenarche rozrost strefy siatkowatej nadnerczy i zmiana układu enzymów przesuwają szlak w kierunku dehydroepiandrosteronu i jego siarczanu [3]. Konsekwencją tej rozpiętości działań jest to, że pojedynczy defekt enzymatyczny daje objawy z kilku układów jednocześnie: elektrolitowe, rozwojowe i kostne.
3.2. Nasilenie nadmierne – następstwa
Nadmierna steroidogeneza objawia się nadmiarem tego hormonu, którego gałąź szlaku pracuje zbyt intensywnie, i towarzyszy jej zwykle rozrost tkanki wytwarzającej. W guzach wytwarzających aldosteron produkcja hormonu jest częściowo oderwana od bodźców fizjologicznych, co prowadzi do pierwotnego hiperaldosteronizmu, najczęstszej przyczyny wtórnego nadciśnienia [10].
Mechanizm tego oderwania poznano na poziomie pojedynczego kanału jonowego. W ośmiu z 22 badanych ludzkich gruczolaków wytwarzających aldosteron znaleziono mutacje somatyczne w kanale potasowym KCNJ5 [25]. Mutacje te zwiększały przewodnictwo dla jonów sodu i depolaryzowały komórkę [25]. W komórkach strefy kłębkowatej taka depolaryzacja otwiera drogę napływowi wapnia, a wapń jest sygnałem do wytwarzania aldosteronu i do podziałów komórkowych [25]. Ten sam zespół opisał dziedziczną mutację KCNJ5 w mendlowskiej postaci ciężkiego hiperaldosteronizmu z obustronnym przerostem nadnerczy [25]. Mutacje w kanale wapniowym typu T, kodowanym przez gen CACNA1H, powodują rodzinny hiperaldosteronizm, a jako zmiany somatyczne są rzadką przyczyną gruczolaków wytwarzających aldosteron [10].
Nadmiar androgenów pochodzenia nadnerczowego ma inny obraz. Androgeny 11-utlenowane występują w dużych ilościach w niedoborze 21-hydroksylazy, w przedwczesnym adrenarche i w zespole policystycznych jajników [15]. Utrzymują się one po farmakologicznym wyłączeniu czynności gonad, dlatego mają znaczenie w raku gruczołu krokowego opornym na kastrację: 11-ketotestosteron jest u tych chorych głównym czynnym androgenem krążącym [26]. Nadmierna steroidogeneza pozagonadalna wyjaśnia więc, dlaczego obniżenie stężenia testosteronu nie zawsze pozbawia komórki nowotworowe bodźca androgenowego.
3.3. Nasilenie niedostateczne – następstwa
Niedostateczna steroidogeneza daje obraz zależny od tego, na jakim etapie szlak się zatrzymuje, a najcięższe postaci dotyczą samego początku. Niedobór białka StAR wyłącza przeniesienie cholesterolu do mitochondrium, więc upośledza syntezę wszystkich hormonów nadnerczowych i gonadalnych [6]. Taki obraz nosi nazwę lipoidowego przerostu nadnerczy [6]. Choroba dziedziczy się autosomalnie recesywnie, a jej cechą rozpoznawczą jest upośledzenie syntezy wszystkich steroidów nadnerczowych i gonadalnych naraz [6].
Zatrzymanie szlaku na dalszych etapach daje obraz mieszany: brakuje produktu poniżej defektu, a gromadzą się prekursory powyżej niego, które wchodzą na gałęzie sąsiednie. We wrodzonym przeroście nadnerczy zmniejszona aktywność enzymu potrzebnego do wytworzenia kortyzolu prowadzi do przewlekłego pobudzenia kory nadnerczy i gromadzenia prekursorów powyżej zablokowanego etapu [11]. Dlatego niedobór 21-hydroksylazy łączy niedoczynność kory nadnerczy z nadmiarem androgenów [24].
Defekty enzymów kończących szlak nie dotyczą hormonów nadnerczowych i mają obraz węższy. Niedobór aromatazy dziedziczy się autosomalnie recesywnie i wynika z mutacji genu CYP19A1 [14]. U płodów żeńskich powoduje obojnacze narządy płciowe, a w okresie dojrzewania hipogonadyzm hipergonadotropowy z brakiem rozwoju drugorzędowych cech płciowych i postępującą wirylizacją [14]. Mężczyźni z tym niedoborem rozwijają się i dojrzewają prawidłowo, ale są bardzo wysocy, mają proporcje eunuchoidalne, znacznie opóźnione zamknięcie nasad kości i osteoporozę wynikającą z braku estrogenów [14]. Niedobór 5α-reduktazy daje jeszcze inny przebieg: obojnacze narządy płciowe zewnętrzne u noworodka i wyraźną wirylizację w okresie dojrzewania, przy obniżonym stężeniu dihydrotestosteronu w osoczu [13]. Zestawienie tych trzech niedoborów pokazuje regułę: im dalej od początku szlaku leży defekt, tym węższy jest zakres objawów.
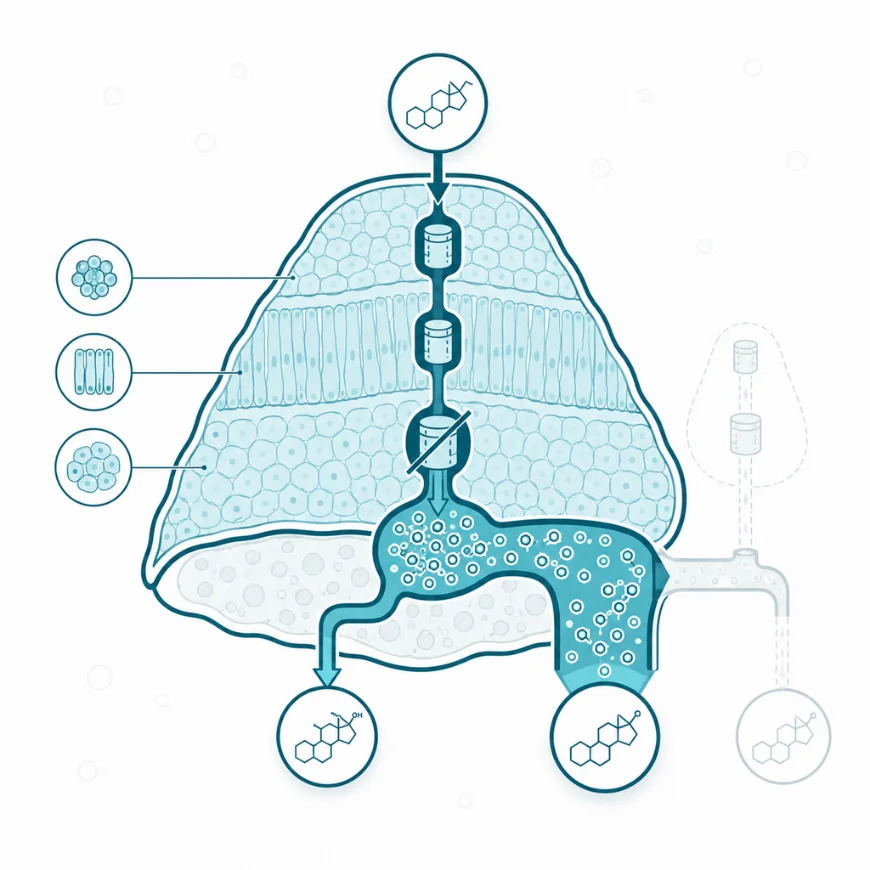
We wrodzonym przeroście nadnerczy blok enzymatyczny przekierowuje szlak ku androgenom. Objawy tego zaburzenia wynikają z nadmiaru męskich hormonów płciowych oraz z niedoboru kortyzolu.
3.4. Udział steroidogenezy w chorobach
Zaburzenia steroidogenezy występują w chorobach wrodzonych, w guzach gruczołów wytwarzających steroidy i w stanach czynnościowych bez defektu genetycznego. Najczęstszą chorobą wrodzoną tej grupy jest wrodzony przerost nadnerczy, czyli zaburzenia autosomalnie recesywne dotyczące syntezy kortyzolu [11]. Jego najczęstszą postacią jest niedobór 21-hydroksylazy wynikający z mutacji genu CYP21A2 [11]. Częstość postaci klasycznej na świecie wynosi 1 na 15 000 do 20 000 urodzeń [24].
Badanie przesiewowe noworodków w kierunku tej choroby oznacza 17-hydroksyprogesteron, czyli steroid stojący bezpośrednio powyżej zablokowanego etapu. Programy takie prowadzi większość krajów uprzemysłowionych, a ich wprowadzenie pozwoliło wcześnie rozpoznawać chorobę i zapobiegać zgonom z powodu niedoboru mineralokortykoidów i zespołu utraty soli [24]. Miller wskazał także granice tej metody [24]. Stężenie 17-hydroksyprogesteronu przekracza większość wartości odcięcia w pierwszej dobie życia, jest wysokie u zdrowych noworodków urodzonych przedwcześnie i u donoszonych obciążonych stresem innych chorób [24]. Bywa też podwyższone w innych postaciach wrodzonego przerostu nadnerczy: w niedoborze 11-hydroksylazy, dehydrogenazy 3β-hydroksysteroidowej i reduktazy cytochromu P450 [24]. Dlatego jako bardziej swoisty wskaźnik zaproponowano 21-deoksykortyzol, powstający z nagromadzonego 17-hydroksyprogesteronu przy udziale CYP11B1 [24].
Drugą grupę stanowią choroby z nadmiarem hormonów. Zespół Cushinga wynika z nadprodukcji kortyzolu, a pierwotny hiperaldosteronizm z nadprodukcji aldosteronu [10, 17]. Oba mają postaci guzowe i rozrostowe [10, 17]. Rak kory nadnerczy odpowiada za 2 do 11% przypadkowo wykrytych zmian nadnercza, a jego profil steroidowy w moczu wykazuje przewagę niedojrzałych, wczesnych produktów szlaku [27]. Trzecią grupę stanowią zaburzenia czynnościowe. W zespole policystycznych jajników nadmierne wytwarzanie androgenów jest trwałą cechą komórek osłonki i obejmuje kilka etapów szlaku jednocześnie [16]. Niedobory kofaktorów dają obrazy mieszane [12]. Niedobór reduktazy cytochromu P450 upośledza częściowo zarówno 21-, jak i 17α-hydroksylację, a towarzyszą mu wady kośćca opisywane jako zespół Antleya-Bixlera [12]. Niedobór syntetazy PAPSS2 obniża siarczanowanie dehydroepiandrosteronu i prowadzi do wirylizacji [12].
3.5. Modyfikacja behawioralna i dietetyczna
Zachowanie wpływa na steroidogenezę pośrednio, przez stan osi podwzgórze-przysadka-gonady i przez zasoby tkanki tłuszczowej, a wielkość tego wpływu zmierzono w kilku metaanalizach. Pozbawienie snu należy do czynników najlepiej zbadanych. W metaanalizie 18 badań obejmujących łącznie 252 mężczyzn całkowite pozbawienie snu trwające co najmniej 24 godziny obniżało stężenie testosteronu w surowicy, natomiast krótkotrwałe częściowe ograniczenie snu nie dawało istotnej różnicy [28].
Masa ciała zmienia równowagę między androgenami a estrogenami, bo aromataza tkanki tłuszczowej przekształca androgeny w estrogeny. W metaanalizie 24 badań zmniejszenie masy ciała, osiągane dietą niskokaloryczną albo operacją bariatryczną, wiązało się ze wzrostem stężenia testosteronu całkowitego [29]. Obniżało się przy tym stężenie estradiolu, a rosły stężenia gonadotropin [29]. Wzrost androgenów był większy u osób, które straciły więcej masy ciała, oraz u młodszych i bez cukrzycy [29]. W tej samej pracy zmiana po operacji bariatrycznej była większa niż po diecie [29]. Dane te opisują kierunek zależności, nie zaś sposób postępowania: dotyczą populacji z otyłością i hipogonadyzmem hipogonadotropowym, a nie osób ze stężeniami prawidłowymi.
Trzecim czynnikiem zależnym od zachowania jest podaż substratów i leków przyjmowanych przewlekle. Statyny obniżają dostępność cholesterolu dla miejscowej syntezy androgenów, a zmierzone różnice stężeń testosteronu były niewielkie [22]. Preparaty sprzedawane jako środki podnoszące testosteron przebadano systematycznie [30]. Z 27 ocenianych składników większość nie zwiększała stężenia testosteronu całkowitego, a pojedyncze dawały efekt tylko w wybranych populacjach, na przykład u sportowców [30]. Wniosek z tych danych jest wspólny: steroidogeneza reaguje na stan całego organizmu silniej niż na pojedynczy składnik diety.
3.6. Czynniki modyfikujące
Natężenie i kierunek steroidogenezy zależą od czynników, na które organizm nie ma wpływu, oraz od substancji przyjmowanych z zewnątrz. Wśród czynników niemodyfikowalnych pierwsze miejsce zajmuje wiek. W okresie adrenarche rozrost strefy siatkowatej i przesunięcie układu enzymów zwiększają wytwarzanie dehydroepiandrosteronu i jego siarczanu [3]. W późniejszych dekadach stężenie siarczanu dehydroepiandrosteronu we krwi maleje [33], natomiast stężenie 11-ketotestosteronu nie obniża się z wiekiem [15]. Drugim czynnikiem jest genotyp: warianty CYP21A2, CYP19A1 i STAR rozstrzygają o tym, który odcinek szlaku pracuje wolniej [6, 11, 14].
Wśród czynników zależnych od przyjmowanych substancji najlepiej opisane są leki hamujące poszczególne enzymy oraz same steroidy podawane doustnie. Pregnenolon leży na początku szlaku, a dehydroepiandrosteron w jego gałęzi androgenowej, więc podane z zewnątrz wchodzą do szlaku jako substraty. W badaniu z randomizacją u kobiet z zespołem policystycznych jajników po 10 osób otrzymało przez tydzień doustnie dehydroepiandrosteron albo 11-ketoandrostendion. Metabolity steroidowe w dobowej zbiórce moczu oznaczono chromatografią cieczową ze spektrometrią mas, a istotne zmiany opisano w streszczeniu dla 11-ketoandrostendionu [15]. Preparaty roślinne i mineralne reklamowane jako środki podnoszące stężenie testosteronu oceniono w przeglądzie systematycznym 52 badań dotyczących 27 składników [30]. Większość z nich nie zwiększała stężenia testosteronu całkowitego, a punktem końcowym tej oceny było właśnie to stężenie, nie aktywność enzymów szlaku [30]. Wpływ suplementów na sam szlak pozostaje więc nierozstrzygnięty: opisane różnice dotyczą stężeń hormonów we krwi, a nie zmierzonej szybkości przemian enzymatycznych.
4. Na co warto zwrócić uwagę
Steroidogeneza jest szlakiem, którego przebiegu nie da się zmierzyć wprost: w materiale pobranym od człowieka oznacza się stężenia hormonów i ich prekursorów, a wnioski o samym szlaku są z tych stężeń wyprowadzane. Dlatego rozstrzygające znaczenie ma metoda oznaczania. Redakcja jednego z czasopism endokrynologicznych uznała w 2013 roku spektrometrię mas za wymaganą metodę oznaczania steroidów płciowych w publikowanych pracach [31]. Profilowanie wielu steroidów naraz, prowadzone chromatografią sprzężoną ze spektrometrią mas, dało też nowe narzędzia diagnostyczne [27]. W analizie 32 steroidów w dobowej zbiórce moczu 102 chorych z gruczolakiem i 45 chorych z rakiem kory nadnerczy czułość i swoistość rozróżnienia obu rozpoznań wyniosły po 90% [27].
Drugą sprawą wymagającą ostrożności jest przekładanie wyniku jednego steroidu na stan całego szlaku. Podwyższone stężenie 17-hydroksyprogesteronu u noworodka nie jest równoznaczne z niedoborem 21-hydroksylazy: wartości powyżej progu występują w pierwszej dobie życia, u noworodków urodzonych przedwcześnie i u donoszonych z obciążeniem innymi chorobami, a także w innych postaciach wrodzonego przerostu nadnerczy [24]. Odwrotna pomyłka też jest możliwa. Prawidłowe stężenie testosteronu nie oznacza prawidłowego pobudzenia receptora androgenowego, bo androgeny 11-utlenowane pochodzenia nadnerczowego działają na ten sam receptor, a w oznaczeniach rutynowych nie są mierzone [23].
Trzecim punktem jest rozpowszechnione przekonanie, że testosteron i dihydrotestosteron są jedynymi silnymi androgenami u człowieka. Pogląd ten obowiązywał przez dziesięciolecia i został podważony przez opis androgenów 11-utlenowanych pochodzenia nadnerczowego, zwłaszcza 11-ketotestosteronu, co skłoniło do ponownej oceny całkowitej puli androgenów, przede wszystkim u kobiet [23]. Podobnym uproszczeniem jest założenie, że dihydrotestosteron powstaje zawsze z testosteronu: droga „tylna” prowadzi do niego przez androsteron, z pominięciem testosteronu, i ma znaczenie w różnicowaniu płciowym płodów męskich [12].
Czwartym punktem są następstwa blokowania jednego enzymu, widoczne w wynikach badań klinicznych. W metaanalizie danych 31 920 kobiet po menopauzie z rakiem piersi z ekspresją receptora estrogenowego inhibitory aromatazy zmniejszyły częstość nawrotów o około 30% w okresie, w którym leczenie różniło się od tamoksyfenu [20]. Umieralność z powodu raka piersi w ciągu 10 lat wyniosła 12,1% wobec 14,2% w porównaniu pięciu lat inhibitora z pięcioma latami tamoksyfenu [20]. Częstość złamań kości w ciągu pięciu lat była jednak większa: 8,2% wobec 5,5% [20]. W badaniu z randomizacją u 18 882 mężczyzn w wieku co najmniej 55 lat zahamowanie 5α-reduktazy finasterydem obniżyło w ciągu siedmiu lat częstość rozpoznania raka gruczołu krokowego z 24,4% do 18,4% [21]. Nowotwory o stopniu Gleasona od 7 do 10 stanowiły jednak 37,0% guzów w grupie leczonej i 22,2% w grupie placebo [21]. Inhibitory 5α-reduktazy zwiększają też ryzyko ginekomastii, co w metaanalizie badań z randomizacją wyrażono ilorazem szans 1,77, a tłumaczy się zmianą proporcji testosteronu do estradiolu [32].
Ograniczenia dowodowe dotyczą przede wszystkim przemian poza gruczołami. Metabolizm androgenów 11-utlenowanych w wątrobie człowieka opisano dopiero z użyciem modelu perfundowanej wątroby i doustnego obciążenia steroidem, a jako wskaźnik swoisty, bez nakładania się na metabolizm glikokortykoidów, wskazano 11-ketoandrosteron [15]. Autorzy przeglądu opisują zmiany stężenia neurosteroidów w mózgu jako możliwy skutek zmienionej syntezy miejscowej albo napływu z krwi, bez rozstrzygnięcia, który z tych mechanizmów przeważa [4]. Zaburzenia steroidogenezy rozpoznaje i leczy lekarz, a opisane wyniki badań dotyczą populacji, w których je zmierzono.