
1. Charakterystyka procesu
1.1. Definicja i zakres
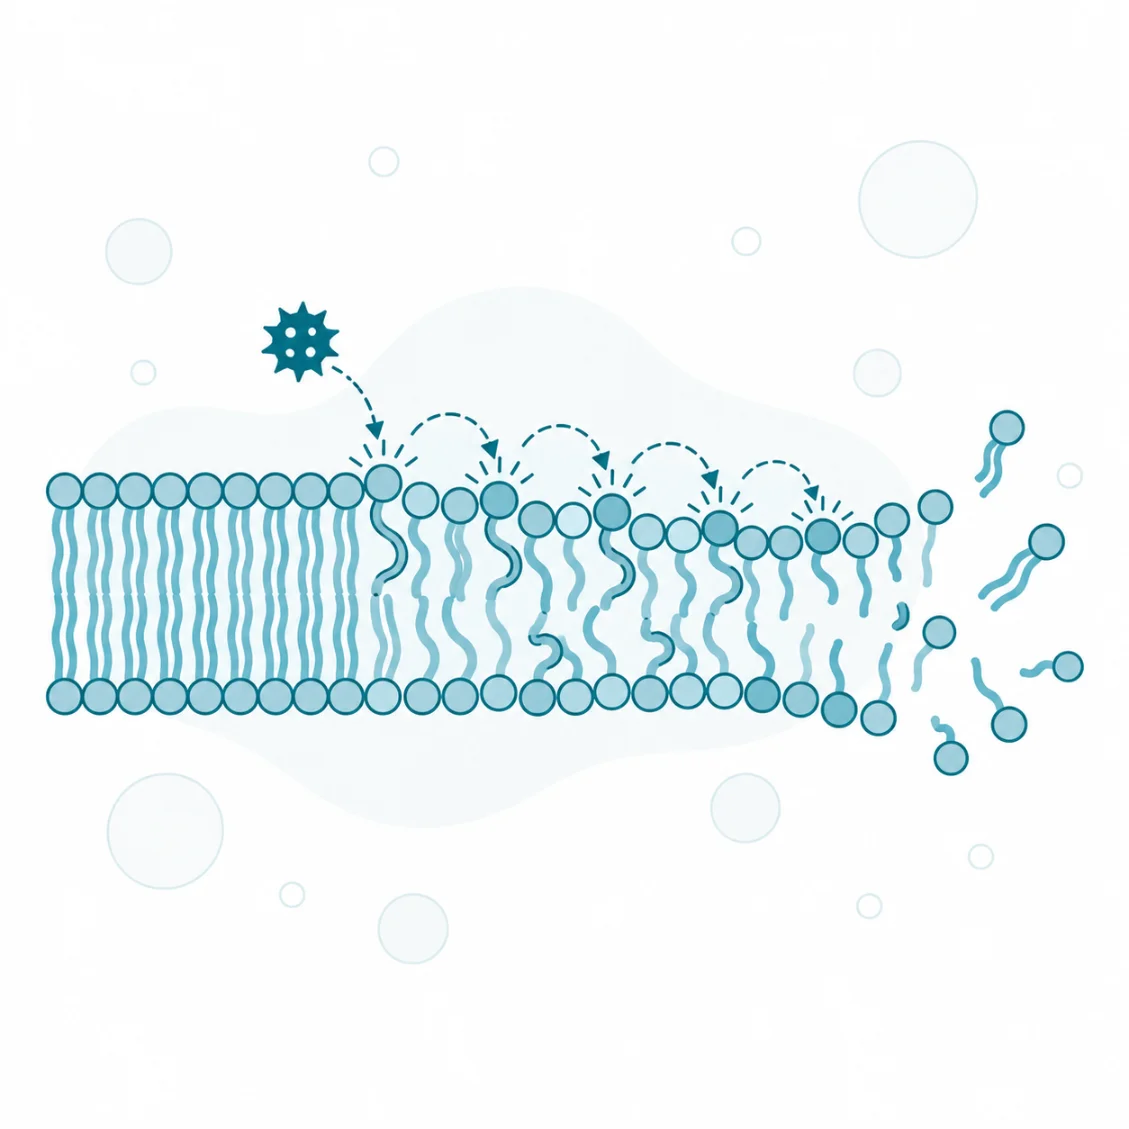
Peroksydacja lipidów (ang. lipid peroxidation) to łańcuchowa reakcja utleniania lipidów zawierających wiązania podwójne węgiel–węgiel, należąca do procesów oksydacyjnej przemiany biocząsteczek [1]. Jej głównym substratem są wielonienasycone kwasy tłuszczowe (ang. polyunsaturated fatty acids, PUFA), czyli kwasy tłuszczowe o co najmniej dwóch wiązaniach podwójnych, które budują fosfolipidy błon i lipoproteiny krwi [1, 2]. Proces ten wyróżnia się zdolnością do samopodtrzymywania. Utleniony kwas tłuszczowy staje się rodnikiem, który odrywa atom wodoru od sąsiedniej cząsteczki i przenosi na nią uszkodzenie [3].
W klasyfikacji biochemicznej peroksydacja lipidów obejmuje trzy drogi zapoczątkowania. Droga wolnorodnikowa i droga nierodnikowa, z udziałem tlenu singletowego, przebiegają bez enzymów [2]. Droga enzymatyczna wymaga lipooksygenaz albo cyklooksygenaz, które wprowadzają tlen do kwasu tłuszczowego w ściśle określonym miejscu cząsteczki [4]. Zakres pojęcia obejmuje utlenianie kwasów tłuszczowych wolnych i związanych w fosfolipidach, a także utlenianie cholesterolu i glikolipidów [2].
Peroksydacja lipidów nie jest synonimem stresu oksydacyjnego. Stres oksydacyjny to stan, w którym tempo powstawania utleniaczy przekracza pojemność układów je unieszkodliwiających, i dotyczy zarówno lipidów, jak i białek oraz kwasów nukleinowych. Peroksydacja jest jednym z jego skutków, ale w wariancie enzymatycznym zachodzi także jako proces ograniczony do określonego przedziału komórki i ściśle regulowany [4]. Od jełczenia tłuszczów różni ją miejsce, nie chemia. Jełczenie to ta sama reakcja łańcuchowa zachodząca w oleju lub żywności poza organizmem, na przykład podczas smażenia w wysokiej temperaturze [5]. Z β-oksydacją łączy ją tylko podobieństwo nazwy. β-oksydacja to enzymatyczny rozkład kwasów tłuszczowych w mitochondriach, służący uzyskaniu energii, a jej produktem jest acetylokoenzym A, nie nadtlenki.
Znaczenie peroksydacji lipidów wykracza poza chemię rodników. Proces ten jest mechanizmem wykonawczym ferroptozy, jednej z form regulowanej śmierci komórki [6]. Peroksydacji ulegają także lipoproteiny o małej gęstości w ścianie tętnic [7]. Produkty peroksydacji, zwłaszcza F2-izoprostany, służą jako wskaźniki uszkodzenia oksydacyjnego w badaniach wielu chorób u człowieka [8].
1.2. Umiejscowienie procesu
Peroksydacja lipidów zachodzi tam, gdzie wielonienasycone kwasy tłuszczowe stykają się z tlenem i z metalami przejściowymi. W organizmie takim miejscem są przede wszystkim błony komórkowe, w których kwasy te są wbudowane w fosfolipidy dwuwarstwy [1]. Utlenione fosfolipidy są bardziej polarne niż wyjściowe, więc zaburzają uporządkowanie dwuwarstwy i czynność białek w niej osadzonych [2]. Nadmiar utlenionych lipidów zmienia właściwości fizyczne błony [9].
Nie wszystkie fosfolipidy błony są narażone jednakowo. W ferroptozie utlenieniu ulegają głównie fosfatydyloetanoloaminy zawierające kwas arachidonowy albo kwas adrenowy [10]. Taki fosfolipid staje się też substratem 15-lipooksygenazy związanej z białkiem PEBP1, czyli białkiem wiążącym fosfatydyloetanoloaminę, które zmienia wybór substratu przez enzym [11].
Szczególnie bogatym magazynem substratu jest tkanka nerwowa. Mózg zawiera duże ilości kwasu arachidonowego i kwasu dokozaheksaenowego (DHA), czyli kwasu omega-3 o sześciu wiązaniach podwójnych, estryfikowanych w fosfolipidach błon komórek nerwowych [12]. Kwasy te po uwolnieniu z błony działają też jako cząsteczki sygnałowe, więc ich utlenienie może odebrać komórce zarówno materiał budulcowy, jak i przekaźniki [12].
Drugim miejscem są lipoproteiny krwi. Lipoproteina o małej gęstości (ang. low-density lipoprotein, LDL), przenosząca cholesterol do tkanek, zawiera fosfolipidy i estry cholesterolu z nienasyconymi kwasami tłuszczowymi. Jej utlenienie w ścianie tętnicy zmienia sposób, w jaki rozpoznają ją makrofagi [7]. Budowę i klasy lipoprotein opisuje hasło o lipoproteinach i lipidogramie. Trzecim miejscem jest żywność, w której ta sama reakcja przebiega bez udziału komórki [5].
1.3. Rys historyczny
Przez długi czas peroksydację lipidów uważano wyłącznie za proces szkodliwy, niszczący błony biologiczne [4]. W organizmie oceniano ją głównie testem z kwasem tiobarbiturowym, wykrywającym malondialdehyd [13]. W 1989 roku Steinberg i współpracownicy przedstawili hipotezę, że o miażdżycorodności LDL decyduje nie tylko jej stężenie, lecz także oksydacyjna modyfikacja cząstki [7].
Rok później Janero wskazał w przeglądzie, że test z kwasem tiobarbiturowym jest z natury nieswoisty i daje wynik dodatni także z substancjami niepochodzącymi z lipidów [13]. W tym samym roku zespół Morrowa i Robertsa opisał u ludzi związki podobne do prostaglandyny F2, powstające z kwasu arachidonowego w reakcji wolnorodnikowej, bez udziału cyklooksygenazy [14]. Do tego czasu związki o budowie prostaglandyn łączono z aktywnością cyklooksygenazy. W ciągu następnych piętnastu lat izoprostany stały się wskaźnikiem opisywanym jako najbardziej wiarygodna dostępna miara peroksydacji lipidów in vivo [15].
W 2012 roku zespół Dixona i Stockwella nazwał ferroptozą zależną od żelaza postać śmierci komórki, odrębną od apoptozy, martwicy i autofagii [16]. Dwa lata później ta sama grupa wskazała peroksydazę glutationową 4 jako niezbędny regulator ferroptozy komórek nowotworowych [17]. Peroksydację lipidów zaczęto odtąd opisywać jako regulowany etap programu śmierci komórki, a nie tylko jako uboczny skutek uszkodzenia [6].
1.4. Warunki i bodźce uruchamiające
Peroksydacja lipidów rozpoczyna się wtedy, gdy czynnik utleniający pokona barierę energetyczną oderwania atomu wodoru od kwasu tłuszczowego albo przyłączy tlen bezpośrednio do wiązania podwójnego. Warunkiem koniecznym jest obecność wielonienasyconych kwasów tłuszczowych i tlenu cząsteczkowego [3]. Bodźce różnią się chemią i swoistością produktów.
Typowym inicjatorem drogi wolnorodnikowej jest rodnik hydroksylowy. Powstaje on z nadtlenku wodoru w reakcji z jonami żelaza(II), zwanej reakcją Fentona [2]. Żelazo działa też na późniejszym etapie. Redukuje ono wodoronadtlenki lipidów do rodników alkoksylowych, które zapoczątkowują nowe łańcuchy [2].
Drogę nierodnikową zapoczątkowują tlen singletowy, ozon i peroksynitryt, powstający w reakcji anionu ponadtlenkowego z tlenkiem azotu [2]. Tlen singletowy, czyli wzbudzona postać tlenu cząsteczkowego, reaguje z wiązaniem podwójnym bezpośrednio, bez etapu rodnikowego, i od razu tworzy wodoronadtlenek [2]. Powstaje między innymi pod wpływem światła w obecności fotouczulaczy. Tę właściwość wykorzystuje terapia fotodynamiczna nowotworów, w której wodoronadtlenki lipidów błon są najliczniejszymi nierodnikowymi produktami pośrednimi [18].
Drogę enzymatyczną uruchamia aktywacja lipooksygenaz. Wśród lipooksygenaz ssaków tylko 12/15-lipooksygenazy utleniają bezpośrednio lipidy zestryfikowane, związane z błonami i lipoproteinami [4]. Cyklooksygenazy przekształcają wolny kwas arachidonowy w prostaglandyny, a więc w produkty o ściśle określonej budowie i funkcji.
Zestawienie trzech dróg pokazuje, że różnią się one przede wszystkim kontrolą nad miejscem i produktem reakcji.
| Droga | Inicjator | Swoistość produktów | Przykład znaczenia |
| Wolnorodnikowa | rodnik hydroksylowy, rodniki alkoksylowe | mieszanina izomerów | uszkodzenie błon, F2-izoprostany |
| Nierodnikowa | tlen singletowy, ozon, peroksynitryt | tlen singletowy: wodoronadtlenki bez etapu rodnikowego | terapia fotodynamiczna |
| Enzymatyczna | lipooksygenazy, cyklooksygenazy | określony izomer w określonym miejscu | eikozanoidy, bariera naskórkowa |
Izoprostany powstają w reakcji wolnorodnikowej, niezależnie od aktywności cyklooksygenazy, dlatego ich obecność świadczy o drodze nieenzymatycznej [14].
2. Przebieg i regulacja peroksydacji lipidów
2.1. Etapy procesu
Wolnorodnikowa peroksydacja lipidów przebiega w czterech następujących po sobie etapach: inicjacji, propagacji, terminacji i rozkładu produktów pierwotnych. Stanem wyjściowym jest nienaruszony wielonienasycony kwas tłuszczowy w fosfolipidzie błony. Jego najsłabszym punktem jest grupa metylenowa położona między dwoma wiązaniami podwójnymi, zwana pozycją bis-allilową [3]. Atomy wodoru tej grupy są związane słabiej niż pozostałe, dlatego kwas o większej liczbie takich pozycji utlenia się szybciej [3].
Inicjacja zaczyna się, gdy rodnik hydroksylowy albo rodnik alkoksylowy odrywa atom wodoru z pozycji bis-allilowej. Powstaje rodnik lipidowy, w którym elektron niesparowany rozkłada się na kilka atomów węgla, a wiązania podwójne przesuwają się w układ sprzężony [3]. Rodnik lipidowy szybko przyłącza tlen cząsteczkowy rozpuszczony w błonie i przechodzi w rodnik nadtlenkowy lipidu [1].
Propagacja jest etapem, który czyni proces łańcuchowym. Rodnik nadtlenkowy odrywa atom wodoru od sąsiedniego kwasu tłuszczowego w tej samej błonie. Sam staje się wtedy wodoronadtlenkiem lipidu, a sąsiad zamienia się w nowy rodnik lipidowy [3]. Cykl powtarza się, więc jeden rodnik inicjujący może utlenić wiele cząsteczek, zanim łańcuch zostanie przerwany. Łańcuch rozgałęzia się, gdy jony żelaza rozszczepiają powstałe wodoronadtlenki do nowych rodników alkoksylowych [2].
Terminacja następuje na dwa sposoby. Dwa rodniki mogą połączyć się ze sobą w produkt nierodnikowy, co przy małym stężeniu rodników zdarza się rzadko [3]. Łańcuch przerywa także przeciwutleniacz rozpuszczalny w lipidach, na przykład α-tokoferol, który oddaje atom wodoru rodnikowi nadtlenkowemu i sam staje się rodnikiem mało reaktywnym [19].
Wodoronadtlenki lipidów są nietrwałe i rozpadają się do związków wtórnych. Z kwasów tłuszczowych omega-6 powstają malondialdehyd (MDA), czyli trójwęglowy dialdehyd, oraz 4-hydroksynonenal (4-HNE), czyli reaktywny aldehyd nienasycony [1]. Wśród produktów rozpadu jest też akroleina, nienasycony aldehyd o trzech atomach węgla [20]. Kwas arachidonowy utleniony na drodze wolnorodnikowej tworzy F2-izoprostany. Powstają one jeszcze w fosfolipidzie błony i dopiero później są z niego uwalniane, prawdopodobnie przez fosfolipazy [21]. 4-Hydroksynonenal ma w encyklopedii odrębne hasło, które opisuje jego chemię.
Stanem końcowym jest błona zawierająca utlenione fosfolipidy oraz cytoplazma z reaktywnymi aldehydami. Aldehydy przyłączają się kowalencyjnie do białek i kwasów nukleinowych, tworząc tak zwane addukty, czyli trwałe połączenia zmieniające budowę cząsteczki [9]. Malondialdehyd tworzy z deoksyguanozyną główny addukt DNA, pirymidopurynon oznaczany skrótem M1G, który w doświadczeniach na bakteriach jest mutagenny [22].
Cały ciąg zdarzeń można zapisać w skrócie jako sekwencję przemian.
PUFA-H → (HO•) → L• → (+O₂) → LOO• → (+ PUFA-H) → LOOH + L• → MDA, 4-HNE, akroleina, F2-izoprostany
Zapis ten pokazuje drogę od kwasu tłuszczowego przez rodnik lipidowy i rodnik nadtlenkowy do wodoronadtlenku, który rozpada się na aldehydy. Poszczególne produkty różnią się pochodzeniem, trwałością i skutkiem, co porządkuje zestawienie.
| Produkt | Z czego powstaje | Właściwość | Znaczenie |
| Wodoronadtlenki lipidów | każdy PUFA | nietrwałe w obecności żelaza | substrat GPx4, źródło nowych rodników |
| Malondialdehyd (MDA) | rozkład nadtlenków PUFA, synteza prostaglandyn | dialdehyd | addukt M1G z DNA, oznaczany testem z kwasem tiobarbiturowym |
| 4-hydroksynonenal (4-HNE) | kwasy omega-6 | nienasycony aldehyd | addukty z białkami, sygnalizacja |
| Akroleina | rozkład nadtlenków | nienasycony aldehyd | wzrost w mózgu we wczesnej chorobie Alzheimera |
| F2-izoprostany | kwas arachidonowy, droga wolnorodnikowa | stabilne izomery prostaglandyny F2α | wskaźnik peroksydacji in vivo |
Produkty trwałe, takie jak izoprostany, służą więc do pomiaru procesu, a produkty reaktywne, takie jak aldehydy, przenoszą uszkodzenie z błony na białka i DNA. Dla komórki oznacza to, że skutki peroksydacji trwają dłużej niż sama reakcja łańcuchowa.
2.2. Białka i enzymy kluczowe
O tym, czy peroksydacja lipidów wygaśnie, czy przejdzie w śmierć komórki, decyduje kilka białek działających na różnych etapach. Jedne dostarczają substratu, inne utleniają lipidy enzymatycznie, a jeszcze inne usuwają produkty pierwotne lub wtórne. Budowę, izoformy i kofaktory enzymów przeciwutleniających opisuje hasło o enzymach antyoksydacyjnych.
Peroksydaza glutationowa 4 (GPx4) jest wśród peroksydaz glutationowych wyjątkowa, bo redukuje wodoronadtlenki lipidów zestryfikowanych w fosfolipidach błon [4]. Przekształca je w nieszkodliwe alkohole lipidowe, zużywając glutation jako dawcę elektronów [23]. Redukcja dwuelektronowa przez selenoperoksydazy konkuruje o ten sam wodoronadtlenek z redukcją jednoelektronową przez żelazo, która prowadzi do nowych rodników [2].
Białko FSP1, czyli supresor ferroptozy 1 (ang. ferroptosis suppressor protein 1), działa równolegle do GPx4 i niezależnie od glutationu [24]. Po przyłączeniu reszty kwasu mirystynowego przemieszcza się do błony komórkowej. Tam redukuje koenzym Q10 do ubichinolu, który wychwytuje rodniki nadtlenkowe lipidów i zatrzymuje propagację [23].
Syntetaza acylo-CoA długołańcuchowych kwasów tłuszczowych 4 (ACSL4) wzbogaca błony w długie wielonienasycone kwasy omega-6. Dzięki temu błony stają się bogatsze w substrat peroksydacji, a komórki pozbawione jednocześnie GPx4 i ACSL4 są wyraźnie odporne na ferroptozę [25]. Po stronie enzymatycznej działają 15-lipooksygenazy, które w kompleksie z PEBP1 utleniają fosfatydyloetanoloaminy błon [11]. Wtórne aldehydy, takie jak 4-HNE i MDA, usuwają dehydrogenazy aldehydowe (ALDH), które utleniają je do mniej reaktywnych kwasów [26].
Funkcje tych białek w samym procesie zestawiono według kierunku, w którym zmieniają jego przebieg.
| Białko | Działanie w procesie | Wpływ na peroksydację |
| GPx4 | redukuje wodoronadtlenki fosfolipidów do alkoholi | hamuje |
| FSP1 z koenzymem Q10 | odtwarza ubichinol wychwytujący rodniki nadtlenkowe | hamuje |
| ACSL4 | wzbogaca błony w długie kwasy omega-6 | nasila |
| 15-lipooksygenazy z PEBP1 | utleniają enzymatycznie fosfatydyloetanoloaminy | nasila |
| Dehydrogenazy aldehydowe | utleniają 4-HNE i MDA | ograniczają skutki |
Układ ten pokazuje, że o losie komórki decyduje stosunek białek dostarczających substratu i utleniających do białek usuwających produkty. Przewaga pierwszej grupy przesuwa komórkę w stronę ferroptozy.
2.3. Czynniki nasilające peroksydację lipidów
Czynniki nasilające przyspieszają peroksydację lipidów, która już się rozpoczęła, zwiększając liczbę rodników albo ilość dostępnego substratu. Pierwszym z nich jest wolne żelazo w komórce. Ferroptoza zależy od wewnątrzkomórkowego żelaza, ale nie od innych metali [16]. Żelazo rozszczepia wodoronadtlenki do rodników, więc każdy produkt pierwotny staje się zaczątkiem nowego łańcucha [2].
Drugim czynnikiem jest skład błony. Im więcej w niej długich kwasów omega-6 wbudowanych przez ACSL4, tym łatwiej rozwija się łańcuch [25]. Wynika to z chemii substratu. Kwas o większej liczbie pozycji bis-allilowych traci atom wodoru szybciej [3].
Trzecim czynnikiem jest niedobór glutationu. Erastyna, związek badawczy, blokuje wychwyt cystyny przez antyporter cystyna–glutaminian, zwany systemem xc−, a komórka traci aminokwas potrzebny do syntezy glutationu [16]. Wyczerpanie glutationu unieczynnia peroksydazy glutationowe, w tym GPx4 [17]. Glutaminian w nadmiarze blokuje ten sam antyporter, co wyjaśnia podobieństwo ferroptozy do śmierci neuronów wywołanej glutaminianem w skrawkach mózgu szczura [16].
Czwartym czynnikiem jest bezpośrednie zahamowanie GPx4. Druga klasa związków indukujących ferroptozę wiąże się z tym enzymem i znosi jego aktywność bez wyczerpywania glutationu [17]. Wszystkie cztery czynniki prowadzą do tego samego stanu: wodoronadtlenki gromadzą się szybciej, niż komórka je usuwa.
2.4. Czynniki hamujące peroksydację lipidów
Czynniki hamujące przerywają łańcuch albo usuwają jego produkty, zanim zapoczątkują nowe rodniki. Główną rolą witaminy E, czyli α-tokoferolu, jest wychwytywanie rodników nadtlenkowych w błonach. Ochrona ta dotyczy przede wszystkim wielonienasyconych kwasów tłuszczowych i właściwości błony, które od nich zależą [19]. α-Tokoferol oddaje atom wodoru rodnikowi nadtlenkowemu, zanim ten zaatakuje sąsiedni kwas tłuszczowy, więc przerywa propagację [19].
Po oddaniu wodoru α-tokoferol przechodzi w rodnik tokoferoksylowy. W 1979 roku Packer, Slater i Willson bezpośrednio zaobserwowali reakcję tego rodnika z witaminą C, czyli kwasem askorbinowym [27]. Askorbinian z fazy wodnej odtwarza w ten sposób tokoferol w błonie, a oba związki działają jako jeden układ.
Drugim przerywaczem łańcucha jest ubichinol, czyli zredukowany koenzym Q10, odtwarzany w błonie komórkowej przez FSP1 [24]. Trzecią linię stanowi GPx4, która usuwa wodoronadtlenki, zanim żelazo zdąży je rozszczepić [2, 4]. Spośród tych trzech mechanizmów tylko GPx4 działa na produkt, a nie na rodnik.
W badaniach doświadczalnych stosuje się syntetyczne inhibitory ferroptozy. Ferrostatyna-1 hamuje ferroptozę komórek nowotworowych i śmierć neuronów wywołaną glutaminianem w skrawkach mózgu szczura [16]. Liproksstatyna-1 hamuje ferroptozę u myszy pozbawionych GPx4 i ogranicza uszkodzenie wątroby w mysim modelu niedokrwienia i reperfuzji [28]. Dane o obu związkach pochodzą z hodowli komórkowych i z modeli zwierzęcych, a przeniesienie ich na człowieka wymaga badań klinicznych.
2.5. Powiązania z innymi szlakami
Peroksydacja lipidów łączy się z kilkoma szlakami komórkowymi, które albo ją wyzwalają, albo odbierają jej sygnał. Najbliżej związany jest metabolizm glutationu, bo od jego dostępności zależy aktywność GPx4 [17]. Opis samego glutationu zawiera odrębne hasło.
Czynnik transkrypcyjny Nrf2 kontroluje ekspresję wielu białek szlaku ferroptozy, w tym elementów metabolizmu glutationu i żelaza [10]. 4-Hydroksynonenal uruchamia też komórkowe mechanizmy obrony przed stresem oksydacyjnym i w ten sposób uczestniczy we własnym unieszkodliwianiu [29]. Budowę i przebieg szlaku Nrf2 opisuje hasło o szlaku Nrf2/ARE.
Z metabolizmem eikozanoidów peroksydacja dzieli substrat i część produktów. Malondialdehyd powstaje nie tylko przy nieenzymatycznym rozpadzie nadtlenków, lecz także w biosyntezie prostaglandyn [22]. Izoprostany mają budowę prostaglandyn, ale powstają bez cyklooksygenazy [14].
Produkty peroksydacji wchodzą też w szlaki naprawy DNA. Addukt M1G jest usuwany przez naprawę przez wycinanie nukleotydów [22]. Aldehydy z peroksydacji tworzą ponadto z zasadami DNA addukty etenowe, opisywane jako mutagenne i rakotwórcze [30]. Te powiązania sprawiają, że skutki peroksydacji lipidów sięgają genomu komórki.
3. Fizjologia a patologia
3.1. Rola w warunkach prawidłowych
Peroksydacja lipidów zachodzi stale także w zdrowym organizmie. F2-izoprostany wykryto w osoczu i moczu zdrowych ludzi w stężeniach 5–40 pg/ml w osoczu i 500–4000 pg/mg kreatyniny w moczu [14]. Addukt M1G, pochodzący od malondialdehydu, występuje w wątrobie, leukocytach, trzustce i gruczole piersiowym zdrowych ludzi w ilości 1–120 na 100 milionów nukleotydów [22].
Peroksydacja ograniczona do określonego przedziału komórki i ściśle regulowana może mieć skutki korzystne [4]. Taką postać reprezentuje droga enzymatyczna. Cyklooksygenazy wytwarzają prostaglandyny, a lipooksygenazy leukotrieny i inne eikozanoidy o funkcji sygnałowej. W naskórku 12R-lipooksygenaza (12R-LOX) i lipooksygenaza naskórkowa 3 (eLOX3) należą do szlaku eikozanoidów niezbędnego do wytworzenia i utrzymania bariery skórnej [31].
Produkty wolnorodnikowe również mogą pełnić funkcję sygnałową. 4-Hydroksynonenal w niskich stężeniach pobudza ekspresję genów i przeżycie komórek, a w wysokich hamuje ekspresję genów i wywołuje ich śmierć [1]. Dane o tej dwoistości pochodzą głównie z badań in vitro i z modeli zwierzęcych [1].
Ferroptoza, a więc skrajna postać peroksydacji, ma przypisywaną rolę w rozwoju, starzeniu, odporności i nowotworach [6]. Większość tych danych pochodzi z modeli doświadczalnych [6].
3.2. Nasilenie nadmierne – następstwa
Gdy peroksydacja lipidów przekracza pojemność GPx4 i przeciwutleniaczy błonowych, jej skutki narastają na trzech poziomach: błony, cząsteczek i całej komórki. Na poziomie błony utlenione fosfolipidy zmieniają jej właściwości fizyczne [9]. Na poziomie cząsteczek aldehydy modyfikują kowalencyjnie białka i kwasy nukleinowe [9].
Na poziomie komórki skrajnym następstwem jest ferroptoza. Jest to śmierć komórki napędzana przez zależną od żelaza peroksydację lipidów, różniąca się od apoptozy morfologią, biochemią i genetyką [6, 16]. U dorosłych myszy, u których indukowalnie wyłączono gen GPx4, rozwija się ostra niewydolność nerek zakończona śmiercią zwierząt [28]. Wynik ten wskazuje, że w nerce myszy oś glutation–GPx4 jest niezbędna do zapobiegania niewydolności wywołanej utlenianiem lipidów [28].
4-Hydroksynonenal może też wywołać apoptozę, pobudzając szlaki zależne od białka p53, kinazy N-końcowej c-Jun (JNK), przekazującej sygnały stresowe, i receptora Fas [29]. Ta sama cząsteczka indukuje jednak mechanizmy obronne, więc los komórki zależy od jej typu, stanu metabolicznego i zdolności do usuwania aldehydu [29]. Dowody przyczynowe pochodzą głównie z modeli zwierzęcych, takich jak myszy pozbawione GPx4 [28]. U ludzi opisano przede wszystkim współwystępowanie podwyższonych wskaźników peroksydacji z chorobą [8].
3.3. Nasilenie niedostateczne – następstwa
Peroksydacja nieenzymatyczna toczy się w zdrowym organizmie stale, o czym świadczą F2-izoprostany w osoczu i moczu zdrowych ludzi [14]. Następstwa niedostatecznego nasilenia opisano w dwóch sytuacjach: gdy zawodzi postać enzymatyczna w konkretnej tkance albo gdy komórka nowotworowa zbyt skutecznie chroni się przed ferroptozą.
Przykładem pierwszej sytuacji jest wrodzona rybia łuska autosomalna recesywna. Jej przyczynami są między innymi mutacje genów ALOX12B i ALOXE3, kodujących lipooksygenazy naskórka [32]. Mutacje utraty funkcji w tych dwóch genach są drugą co do częstości przyczyną tej choroby [31]. Myszy pozbawione 12R-lipooksygenazy giną wkrótce po urodzeniu z powodu ciężkiego zaburzenia bariery skórnej. Przeszczepiona skóra tych zwierząt odtwarza obraz rybiej łuski obserwowany u pacjentów z mutacjami ALOX12B [31].
Drugą sytuację opisano w komórkach nowotworowych. Ekspresja FSP1 koreluje z opornością na ferroptozę w setkach linii komórek nowotworowych [23]. Ekspresja ACSL4 w liniach raka piersi przewidywała ich wrażliwość na ferroptozę [25]. W badaniu 177 linii komórkowych szczególnie wrażliwe na ferroptozę zależną od GPx4 okazały się chłoniaki rozlane z dużych komórek B i raki nerkowokomórkowe [17].
Na podstawie tych obserwacji zaproponowano hamowanie FSP1 jako sposób uwrażliwiania komórek nowotworowych na ferroptozę [23]. Farmakologiczne zahamowanie FSP1 wzmacnia działanie inhibitorów GPx4 na komórki kilku typów nowotworów [24]. Dane te pochodzą z hodowli komórkowych i z przeszczepów guzów u myszy, a nie z badań u chorych [23, 24].
3.4. Udział peroksydacji lipidów w chorobach
Peroksydacja lipidów jest ogniwem mechanizmu kilku chorób przewlekłych i ostrych, ale siła dowodów różni się między nimi. W wielu chorobach u ludzi stwierdzono podwyższone wskaźniki peroksydacji [8]. Badania interwencyjne u ludzi dały w tych chorobach wyniki rozbieżne [33, 34].
W chorobie Alzheimera stężenia izoprostanów w płatach czołowym i skroniowym są wyraźnie wyższe niż w móżdżku tych samych chorych i niż w mózgach osób zmarłych z innymi chorobami [35]. Jeden z izoprostanów był podwyższony także w komorowym płynie mózgowo-rdzeniowym chorych [35]. W badaniu tkanki mózgu siedmiu osób z łagodnymi zaburzeniami poznawczymi stężenie 4-HNE w hipokampie i zakręcie skroniowym, a akroleiny w zakręcie skroniowym, było wyższe niż u osób zdrowych w tym samym wieku [20]. Hipoteza wiążąca utratę neuronów z ferroptozą pozostaje przedmiotem badań [10].
W miażdżycy hipoteza oksydacyjna zakłada, że utlenione LDL są pochłaniane przez makrofagi ściany tętnicy szybciej niż LDL natywne [7]. U 178 chorych z chorobą wieńcową stężenie utlenionych LDL we krwi było wyższe niż u 126 osób z grupy kontrolnej [36]. Mimo to w badaniu HOPE (ang. Heart Outcomes Prevention Evaluation) u 9541 pacjentów wysokiego ryzyka witamina E nie zmniejszyła liczby zawałów, udarów ani zgonów sercowo-naczyniowych [33]. W przeglądzie systematycznym dla amerykańskiej grupy ekspertów do spraw prewencji (ang. US Preventive Services Task Force, USPSTF), obejmującym dorosłych bez chorób sercowo-naczyniowych i nowotworów, witamina E nie wpłynęła na umieralność ogólną w 9 badaniach z randomizacją [37].
W niealkoholowym stłuszczeniowym zapaleniu wątroby (ang. nonalcoholic steatohepatitis, NASH) wynik był odmienny. W badaniu z randomizacją u 247 dorosłych bez cukrzycy witamina E poprawiła obraz histologiczny wątroby u 43% chorych wobec 19% w grupie placebo [34]. Nie poprawiła natomiast włóknienia [34]. W bioptatach wątroby chorych z NASH stwierdzono więcej adduktów etenowych DNA pochodzących z peroksydacji [30].
W uszkodzeniu niedokrwienno-reperfuzyjnym izoprostany służą jako wskaźnik uszkodzenia oksydacyjnego [8]. W modelu niedokrwienia i reperfuzji wątroby u myszy liproksstatyna-1 ograniczyła uszkodzenie narządu [28]. Kompleks PEBP1 z 15-lipooksygenazą uczestniczy w ferroptozie komórek nabłonka nerek w modelu niewydolności nerek i neuronów w modelu urazu mózgu [11]. Są to dane z modeli doświadczalnych [11, 28].
3.5. Modyfikacja behawioralna i dietetyczna
Tempo peroksydacji lipidów u człowieka zależy od kilku czynników związanych ze stylem życia, co odzwierciedlają zmiany F2-izoprostanów. Pierwszym z nich jest palenie tytoniu. W badaniu 10 palaczy i 10 dobranych wiekiem i płcią osób niepalących stężenie wolnych F2-izoprostanów w osoczu wynosiło 242 pmol/l wobec 103 pmol/l [38]. Po zaprzestaniu palenia stężenie to u tych samych palaczy istotnie spadło [38].
Drugim czynnikiem jest masa ciała. W badaniu 126 palaczy stężenie F2-izoprostanów w osoczu rosło wraz ze wskaźnikiem masy ciała [39]. Otyłość jest też jednym ze stanów, w których izoprostany opisywano jako podwyższone [8].
Alkohol nasila peroksydację lipidów w wątrobie przez cytochrom P450 2E1 (CYP2E1), enzym, który podczas utleniania etanolu wytwarza reaktywne formy tlenu [30]. U osób nadużywających alkoholu liczba adduktów etenowych DNA korelowała z poziomem tego enzymu w wątrobie oraz w błonie śluzowej przełyku i jelita grubego [30].
Dieta wpływa na proces dwukierunkowo. Oleje bogate w wielonienasycone kwasy tłuszczowe ulegają podczas smażenia w wysokiej temperaturze peroksydacji, a powstające aldehydy przechodzą do smażonej żywności [5]. Autor tego przeglądu wskazuje potrzebę badań epidemiologicznych, które powiązałyby ilość tych aldehydów w diecie z zachorowalnością [5]. Kwasy omega-3 są substratem peroksydacji, a mimo to w badaniu z randomizacją, które ukończył 51 chorych na cukrzycę typu 2 z leczonym nadciśnieniem, obniżyły wydalanie F2-izoprostanów z moczem o 19–20% [40].
3.6. Wsparcie suplementacyjne
Kilka substancji dostępnych jako suplementy działa na peroksydację lipidów przez znane punkty uchwytu: przerywanie łańcucha, odtwarzanie przeciwutleniaczy błonowych albo dostarczanie substratu do syntezy glutationu. Efekt mierzono w badaniach u ludzi głównie stężeniem MDA lub F2-izoprostanów. Kolumna kierunku opisuje zmianę tych wskaźników, a więc natężenia peroksydacji, nie zmianę objawów choroby.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| α-tokoferol | wychwytuje rodniki nadtlenkowe w błonie [19] | ↓ F2-izoprostanów dopiero przy najwyższych badanych dawkach [41] | B |
| Kwas askorbinowy | odtwarza α-tokoferol z rodnika tokoferoksylowego [27] | ↓ F2-izoprostanów u biernych palaczy [42] | B |
| Koenzym Q10 | ubichinol wychwytuje rodniki nadtlenkowe lipidów [23] | ↓ MDA [43, 44] | A |
| Selen | składnik selenoperoksydaz redukujących wodoronadtlenki [2] | ↓ MDA w chorobach metabolicznych [45], ~ w zespole policystycznych jajników [46] | A, wyniki niespójne |
| NAC (status leku) | dostarcza cysteiny do syntezy glutationu | ↓ MDA [47] | A |
| Kwasy omega-3 | substrat peroksydacji, własne izoprostany [8] | ↓ MDA [48], ↓ F2-izoprostanów w moczu [40] | A |
| Kurkuma | polifenol, punkt uchwytu u ludzi nieustalony | ↓ MDA [49] | A |
| Resweratrol | polifenol, punkt uchwytu u ludzi nieustalony | ~ MDA [50] | A |
Selen jest składnikiem aktywnego centrum selenoperoksydaz, w tym GPx4, a N-acetylocysteina (NAC) to pochodna cysteiny, aminokwasu ograniczającego syntezę glutationu. Najsilniejsze dane dotyczą obniżenia MDA przez koenzym Q10, NAC, kurkumę i kwasy omega-3 w metaanalizach [43, 47–49]. Dla resweratrolu metaanaliza 16 badań nie wykazała istotnej zmiany MDA [50]. Punktami końcowymi tych metaanaliz były wskaźniki laboratoryjne, a nie zdarzenia kliniczne. Dawkowanie, interakcje i bezpieczeństwo tych substancji opisują karty działu Suplementy.

4. Uwagi praktyczne
4.1. Jak to zbadać
Peroksydację lipidów u człowieka ocenia się pośrednio, oznaczając jej produkty we krwi, w moczu lub w tkance. Żaden wskaźnik nie mierzy samego procesu, a każdy ma inne ograniczenia. W porównawczym badaniu BOSS (ang. Biomarkers of Oxidative Stress Study) na szczurach zatrutych czterochlorkiem węgla wzrost wykazały MDA i izoprostany oznaczane w osoczu chromatografią gazową ze spektrometrią mas oraz izoprostany w moczu [51]. Większość pozostałych wskaźników, w tym TBARS, nie zmieniała się albo zmieniała się rzadziej [51]. Wynik uzyskano w modelu zwierzęcym, a u ludzi porównania o takiej skali brakuje.
W przeglądzie zespołu Morrowa F2-izoprostany opisano jako najbardziej wiarygodny dostępny wskaźnik peroksydacji lipidów in vivo [15]. Oznacza się je w osoczu, jako wolne lub zestryfikowane, albo w moczu, metodą chromatografii gazowej lub cieczowej sprzężonej ze spektrometrią mas [8]. Na wynik wpływają palenie tytoniu i masa ciała, które podnoszą stężenie niezależnie od choroby podstawowej [38, 39].
Malondialdehyd oznacza się rutynowo jako substancje reagujące z kwasem tiobarbiturowym (ang. thiobarbituric acid reactive substances, TBARS). Test ten jest nieswoisty, bo reagują w nim także związki niezwiązane z peroksydacją lipidów [13]. Sam malondialdehyd powstaje też w biosyntezie prostaglandyn, więc nawet swoiste oznaczenie nie wskazuje wyłącznie na peroksydację nieenzymatyczną [22]. 4-HNE i akroleinę oznaczano w tkance mózgu metodą chromatografii cieczowej ze spektrometrią mas [20]. Utlenione LDL mierzy się w osoczu testem immunoenzymatycznym z przeciwciałem monoklonalnym [36].
Porównanie czterech wskaźników według materiału, metody i ograniczeń ułatwia ocenę opublikowanych wyników.
| Wskaźnik | Materiał | Metoda | Główne ograniczenie |
| F2-izoprostany | osocze, mocz | spektrometria mas | wpływ palenia i masy ciała |
| MDA jako TBARS | osocze, surowica | test z kwasem tiobarbiturowym | nieswoistość |
| 4-HNE, akroleina | tkanka | chromatografia ze spektrometrią mas | głównie badania naukowe |
| Utlenione LDL | osocze | test immunoenzymatyczny | zależność od użytego przeciwciała |
Z zestawienia wynika, że wskaźniki różnią się przede wszystkim swoistością: F2-izoprostany odzwierciedlają drogę wolnorodnikową, a wynik TBARS może pochodzić także z substancji spoza lipidów [13, 15].
4.2. Na co warto zwrócić uwagę
Wynik testu TBARS bywa utożsamiany z natężeniem peroksydacji lipidów, choć test ten wykrywa tylko część jej produktów i reaguje także z innymi związkami [13]. Malondialdehyd powstaje z nadtlenków lipidów z niewielką wydajnością, a kwas tiobarbiturowy reaguje również z innymi aldehydami i ze związkami niepochodzącymi z lipidów [13]. Janero uznał, że bez niezależnych dowodów chemicznych wynik TBARS nie może służyć jako wskaźnik diagnostyczny peroksydacji [13]. W badaniu BOSS malondialdehyd oznaczany spektrometrią mas reagował na uszkodzenie oksydacyjne, a TBARS znalazły się wśród wskaźników słabszych [51]. Metaanalizy suplementacji wyrażały efekt właśnie w stężeniu MDA, dlatego ich wyniki opisują zmianę wskaźnika, a nie dowód mniejszego uszkodzenia błon [43, 48].
Brak korzyści z witaminy E w dużych badaniach sercowo-naczyniowych nie rozstrzyga ostatecznie hipotezy oksydacyjnej miażdżycy. Badania te sprawdzały, czy suplement zmniejsza liczbę zdarzeń, ale nie sprawdzały, czy zastosowana podaż hamuje peroksydację u uczestników [41]. W badaniu z randomizacją u osób z hipercholesterolemią wielogenową stężenie F2-izoprostanów w osoczu spadło istotnie dopiero przy dwóch najwyższych badanych dawkach, o 35% i 49% [41]. Wynik badania HOPE dotyczy zatem konkretnej interwencji, a nie skuteczności zahamowania peroksydacji jako takiego.
Chemiczna podatność kwasów omega-3 na utlenianie nie przekłada się wprost na wskaźniki u ludzi. W metaanalizie 39 badań z udziałem 2875 osób suplementacja kwasami omega-3 obniżała stężenie MDA [48]. Spadek F2-izoprostanów po kwasach omega-3 ma jednak ograniczoną wymowę, bo F2-izoprostany powstają z kwasu arachidonowego [14]. Z kwasów eikozapentaenowego i dokozaheksaenowego powstają własne izoprostany, więc mniejsza ilość F2-izoprostanów nie oznacza mniejszej peroksydacji wszystkich kwasów tłuszczowych [8].
Przekonanie, że przeciwutleniacz zawsze chroni, nie znajduje potwierdzenia w badaniach klinicznych. W przeglądzie systematycznym dla USPSTF beta-karoten, rozpuszczalny w tłuszczach przeciwutleniacz, wiązał się z większym ryzykiem raka płuca i zgonu sercowo-naczyniowego [37]. W tym samym przeglądzie ograniczone dane łączyły witaminę E z udarem krwotocznym [37]. Ochrona błon przed peroksydacją działa również na korzyść komórek nowotworowych, bo wysoka ekspresja FSP1 wiąże się z ich opornością na ferroptozę [23]. Korzyść kliniczną opisano natomiast w NASH, w którym witamina E poprawiła obraz histologiczny wątroby, choć nie włóknienie [34]. Decyzje o stosowaniu przeciwutleniaczy w chorobie podejmuje się w porozumieniu z lekarzem.

