1. Profil substancji
1.1. Definicja i klasyfikacja glutationu
Glutation to tripeptyd zbudowany z kwasu glutaminowego, cysteiny i glicyny, należący do niskocząsteczkowych związków tiolowych komórki. Nazwa systematyczna γ-glutamylo-cysteinylo-glicyna wskazuje na cechę wyróżniającą tę cząsteczkę: wiązanie między kwasem glutaminowym a cysteiną powstaje nie przez grupę alfa-karboksylową, lecz przez grupę gamma [1]. Ta z pozoru drobna różnica rozstrzyga o trwałości, ponieważ peptydazy wewnątrzkomórkowe rozpoznają wyłącznie wiązania alfa i cząsteczki nie rozkładają.
W komórce glutation występuje w dwóch postaciach pozostających w równowadze. Postać zredukowana, oznaczana GSH, ma wolną grupę tiolową cysteiny i stanowi ponad 98% puli w zdrowej komórce. Postać utleniona, oznaczana GSSG, powstaje przez połączenie dwóch cząsteczek mostkiem dwusiarczkowym. Stosunek stężeń obu postaci wyznacza potencjał redoks przedziału i służy jako miara jego stanu [5].
Cztery pojęcia bywają z glutationem mylone. Cysteina jest aminokwasem wchodzącym w skład glutationu i zarazem składnikiem ograniczającym tempo jego syntezy, natomiast sama nie pełni roli przenośnika w reakcjach peroksydaz. N-acetylocysteina jest pochodną cysteiny stosowaną jako lek, która działa przez dostarczenie substratu do syntezy, a nie przez bezpośrednie zastąpienie glutationu [26, 27]. Glutation w preparacie doustnym nie jest tym samym co glutation wewnątrzkomórkowy, gdyż podlega rozkładowi przed wchłonięciem [17]. Ergotioneina i tioredoksyna są odrębnymi układami tiolowymi o własnych enzymach i własnych celach molekularnych [8].
Zakres pojęcia obejmuje pulę wewnątrzkomórkową we wszystkich przedziałach oraz niewielką pulę zewnątrzkomórkową w osoczu i w płynie wyściełającym drogi oddechowe. Osobne hasło jest uzasadnione tym, że glutation łączy dwa obszary zwykle opisywane oddzielnie: obronę przed utlenianiem i biotransformację ksenobiotyków. Ta sama cząsteczka jest substratem enzymów obu tych szlaków, a jej wyczerpanie znosi oba naraz.
1.2. Budowa i właściwości glutationu
Właściwości glutationu wynikają z trzech cech budowy, a każda odpowiada za inny element jego roli.
Cechą pierwszą jest grupa tiolowa reszty cysteinowej. To ona oddaje atom wodoru nadtlenkom i tworzy wiązanie kowalencyjne ze związkami elektrofilowymi. Wartość pK tej grupy wynosi około 9, wobec czego przy obojętnym pH cytozolu tylko niewielka część cząsteczek występuje w postaci tiolanowej, czyli reaktywnej. Enzymy wykorzystujące glutation obniżają tę wartość w swoim centrum aktywnym i dopiero przez to uzyskują szybkość reakcji potrzebną w komórce [2, 9].
Cechą drugą jest wiązanie gamma-peptydowe. Chroni ono cząsteczkę przed rozkładem wewnątrz komórki, przez co pula glutationu ma czas półtrwania liczony w godzinach, a nie w minutach. Jedynym enzymem rozpoznającym to wiązanie jest gamma-glutamylotranspeptydaza umieszczona po zewnętrznej stronie błony komórkowej, co oznacza, że rozkład zachodzi wyłącznie poza komórką [1].
Cechą trzecią jest wysokie stężenie. W większości komórek pula glutationu sięga od jednego do dziesięciu milimoli, czyli wartości o kilka rzędów wielkości wyższej niż stężenia typowych metabolitów. Takie stężenie sprawia, że glutation działa jako bufor redoks: pojedyncze zdarzenie utleniające zmienia potencjał przedziału w stopniu niewielkim, a widoczne przesunięcie wymaga obciążenia trwałego [5].
1.3. Powstawanie i źródła glutationu
Glutation powstaje wyłącznie w cytozolu i wyłącznie w dwóch krokach enzymatycznych, przy czym oba zużywają ATP.
Krok pierwszy katalizuje ligaza glutaminianowo-cysteinowa, łącząca kwas glutaminowy z cysteiną wiązaniem gamma. Enzym ten wyznacza tempo całego szlaku, a jego aktywność podlega dwóm rodzajom regulacji: hamowaniu zwrotnemu przez gotowy glutation oraz pobudzeniu ekspresji przez czynnik transkrypcyjny Nrf2 w odpowiedzi na bodziec utleniający [1, 28]. Krok drugi katalizuje syntetaza glutationu, dołączająca glicynę. Enzym ten nie ogranicza tempa szlaku, natomiast jego wrodzony defekt daje ciężki obraz kliniczny [12, 13].
Czynnikiem ograniczającym w praktyce jest dostępność cysteiny. Aminokwas ten pochodzi z dwóch źródeł: z rozkładu białek pokarmowych oraz ze szlaku transsulfuracji, w którym metionina przekształca się w cysteinę przez homocysteinę i cystationinę. Wątroba jest jedynym narządem prowadzącym transsulfurację w skali istotnej dla całego organizmu, przez co pozostałe tkanki zależą od podaży cysteiny z krwi [29]. Konsekwencją tej zależności jest fakt, że podaż cysteiny albo jej pochodnych zmienia pulę glutationu skuteczniej niż podaż samego glutationu [19, 20].
Trzecim elementem układu jest cykl gamma-glutamylowy, czyli droga odzyskiwania aminokwasów z glutationu wyeksportowanego poza komórkę. Gamma-glutamylotranspeptydaza odcina resztę glutaminianu na zewnętrznej powierzchni błony, dipeptydaza rozkłada pozostałość, a uwolnione aminokwasy wracają do wnętrza komórki. Nerki i wątroba odzyskują tą drogą znaczną część cysteiny, dzięki czemu strata puli ogólnoustrojowej pozostaje niewielka.
1.4. Rozmieszczenie i pule glutationu
Rozmieszczenie glutationu jest nierównomierne zarówno między narządami, jak i między przedziałami komórki, a ta nierównomierność ma znaczenie czynnościowe.
Najwyższe stężenia występują w wątrobie, która pełni rolę magazynu dla całego organizmu i eksportuje glutation do krwi. Erytrocyty utrzymują wysoką pulę, ponieważ nie mają mitochondriów i zależą wyłącznie od NADPH ze szlaku pentozofosforanowego. Mózg ma stężenia niższe niż wątroba, a przy tym zużywa dużo tlenu, przez co jego margines bezpieczeństwa jest węższy [21, 22].
Wewnątrz komórki pule są rozdzielone i mają odmienny stan utlenienia. Pomiary z użyciem czujników białkowych kierowanych do poszczególnych organelli wykazały, że stężenie i stopień utlenienia glutationu różnią się między cytozolem, mitochondrium i siateczką śródplazmatyczną [5]. Cytozol utrzymuje potencjał silnie redukujący, matriks mitochondrialna jeszcze bardziej, natomiast światło siateczki jest utleniające, ponieważ zachodzi w nim tworzenie mostków dwusiarczkowych w białkach wydzielniczych.
Mitochondrium nie syntetyzuje glutationu samodzielnie i pobiera go z cytozolu przez nośnik błonowy. Zależność ta ma następstwo praktyczne: wyczerpanie puli cytozolowej pociąga za sobą wyczerpanie puli mitochondrialnej z opóźnieniem, a właśnie ta druga rozstrzyga o przeżyciu komórki w zatruciu paracetamolem [15].
2. Mechanizm działania i funkcje
2.1. Przemiany glutationu i regulacja wytwarzania
Glutation krąży w komórce w zamkniętym obiegu o trzech ogniwach, a obieg ten działa tak długo, jak długo starcza elektronów do jego napędzania.
Ogniwo pierwsze to utlenienie. Peroksydazy glutationowe zużywają dwie cząsteczki postaci zredukowanej do zredukowania jednej cząsteczki nadtlenku, a produktem jest woda i jedna cząsteczka postaci utlenionej [3]. Transferazy glutationowe zużywają glutation w inny sposób, przyłączając go trwale do cząsteczki elektrofilowej, przez co powstały koniugat opuszcza obieg [9].
Ogniwo drugie to redukcja. Reduktaza glutationowa przywraca postać zredukowaną kosztem NADPH, czyli fosforanu dinukleotydu nikotynamidoadeninowego, będącego nośnikiem elektronów w reakcjach redukujących. Źródłem NADPH jest przede wszystkim szlak pentozofosforanowy. Ten zapis tłumaczy, dlaczego niedobór dehydrogenazy glukozo-6-fosforanowej objawia się hemolizą po ekspozycji utleniającej: erytrocyt nie ma czym odtwarzać glutationu.
Ogniwo trzecie to eksport. Gdy tempo utleniania przekracza wydolność reduktazy, komórka usuwa nadmiar postaci utlenionej na zewnątrz przez białka oporności wielolekowej, chroniąc w ten sposób potencjał redoks kosztem wielkości puli. Wzrost stężenia glutationu utlenionego w osoczu jest zatem pośrednim śladem obciążenia wewnątrzkomórkowego.
Punkty regulacji układu są trzy: dostępność cysteiny ograniczająca syntezę, aktywność Nrf2 podnosząca ekspresję obu enzymów syntezy [28] oraz podaż NADPH wyznaczająca tempo odtwarzania. Wyczerpanie któregokolwiek daje ten sam obraz, czyli spadek stosunku postaci zredukowanej do utlenionej.
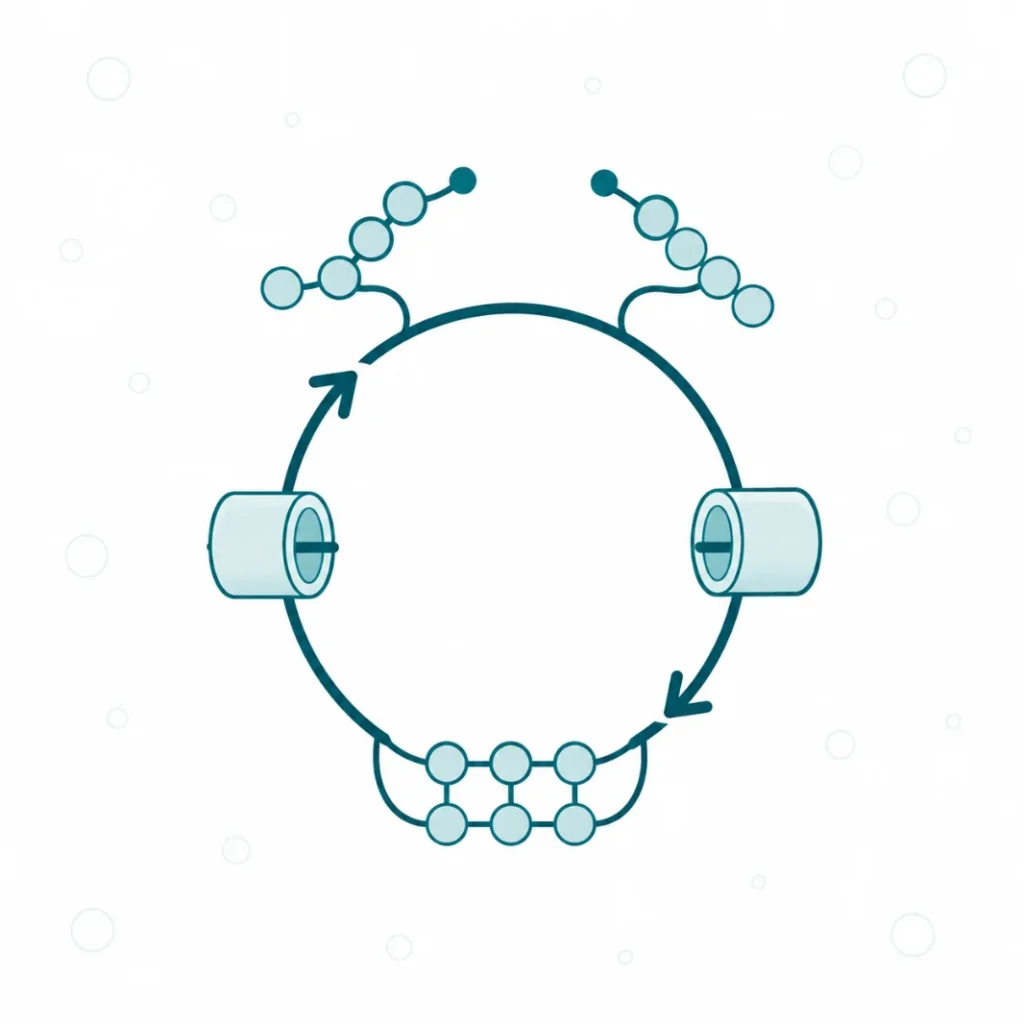
Glutation krąży między postacią zredukowaną i utlenioną. To stosunek między nimi, nie stężenie całkowite, opisuje rzeczywistą rezerwę komórki.
2.2. Działanie sygnałowe i strukturalne
Poza rolą substratu glutation bierze udział w regulacji białek, przyłączając się do nich odwracalnie. Modyfikacja ta nosi nazwę S-glutationylacji i polega na utworzeniu mostka dwusiarczkowego między resztą cysteinową białka a cząsteczką glutationu [6].
Mechanizm ma dwa skutki naraz. Pierwszym jest zmiana aktywności białka, ponieważ przyłączenie cząsteczki o rozmiarach tripeptydu zmienia kształt miejsca aktywnego. Drugim jest ochrona reszty cysteinowej przed dalszym, nieodwracalnym utlenieniem do kwasu sulfinowego i sulfonowego. Komórka zyskuje więc równocześnie przełącznik i zabezpieczenie.
Reakcję odwrotną katalizują glutaredoksyny, czyli niewielkie białka usuwające przyłączony glutation i przywracające wolną grupę tiolową [6, 8]. Układ ten reguluje między innymi białka kurczliwe, enzymy metaboliczne i czynniki transkrypcyjne. W mięśniu szkieletowym zmęczonym skurczami stopień S-glutationylacji białek rośnie mierzalnie, co wiąże tę modyfikację z regulacją czynności mięśnia, a nie wyłącznie z uszkodzeniem [7].
2.3. Funkcje glutationu
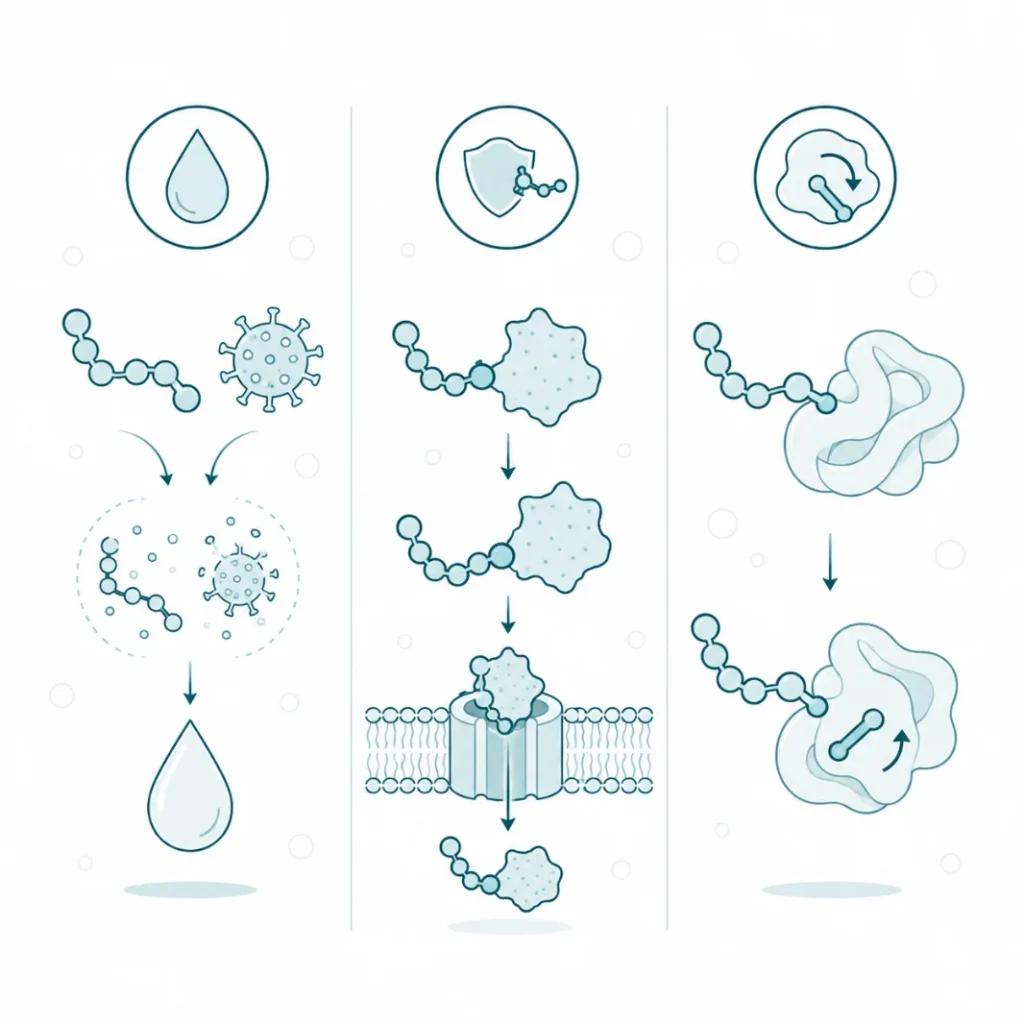
Trzy zadania jednej cząsteczki: neutralizacja utleniacza, przyłączenie do ksenobiotyku przed wydaleniem oraz odwracalna modyfikacja białka jako sygnał.
2.3.1. Redukcja nadtlenków
Podstawową funkcją glutationu jest dostarczanie elektronów peroksydazom glutationowym, czyli rodzinie selenoenzymów usuwających nadtlenek wodoru i wodoronadtlenki organiczne [24]. Reakcja przebiega w dwóch krokach: selenocysteina w centrum aktywnym enzymu utlenia się kosztem nadtlenku, a następnie dwie cząsteczki glutationu przywracają jej stan wyjściowy.
Osobne znaczenie ma peroksydaza glutationowa 4, jedyny enzym redukujący wodoronadtlenki lipidowe wbudowane w błonę bez uprzedniego ich uwolnienia [3]. Utrata jej aktywności prowadzi do ferroptozy, czyli śmierci komórki napędzanej niekontrolowaną peroksydacją fosfolipidów [4]. Wyczerpanie glutationu daje ten sam skutek pośrednio, ponieważ enzym pozbawiony substratu przestaje działać mimo zachowanej ilości białka. Ta zależność tłumaczy, dlaczego obniżenie puli glutationu bywa dla komórki groźniejsze niż sam wzrost tempa wytwarzania utleniaczy.
2.3.2. Sprzęganie ksenobiotyków i związków elektrofilowych
Transferazy glutationowe łączą glutation ze związkami mającymi niedobór elektronów, czyli z elektrofilami [9]. Powstały koniugat jest bardziej rozpuszczalny w wodzie i mniej reaktywny niż związek wyjściowy, przez co daje się usunąć z komórki i wydalić. Reakcja ta należy do drugiej fazy biotransformacji i obejmuje zarówno ksenobiotyki, jak i elektrofile powstające w samej komórce, w tym aldehydy z rozpadu wodoronadtlenków lipidowych.
Rodzina transferaz obejmuje kilka klas różniących się powinowactwem do substratów oraz rozmieszczeniem tkankowym. Poza katalizą część z nich wiąże cząsteczki hydrofobowe bez ich przekształcania i uczestniczy w regulacji szlaków sygnałowych, w tym w metabolizmie tlenku azotu [10]. Znaczenie kliniczne tej rodziny widać w danych o wariantach genetycznych: całkowity brak genu transferazy klasy mu wiąże się w metaanalizie badań z podwyższonym ryzykiem raka przełyku [11]. Konsekwencją takiej organizacji jest zależność podatności na czynniki chemiczne od genotypu, a nie wyłącznie od wielkości narażenia.
2.3.3. Odwracalna modyfikacja białek
Trzecią funkcją jest regulacja białek przez odwracalne przyłączanie glutationu do ich reszt cysteinowych. Znaczenie tej funkcji polega na tym, że przekłada stan redoks przedziału na aktywność konkretnych enzymów, bez udziału kinaz i bez zmiany ekspresji genów. Odpowiedź jest przez to szybka i odwracalna w skali sekund.
Białkami regulowanymi tą drogą są między innymi kinazy szlaków stresowych, fosfatazy, białka kurczliwe mięśnia oraz enzymy glikolizy. Zmiana stosunku postaci zredukowanej do utlenionej przesuwa równowagę tej modyfikacji w całym przedziale naraz, wobec czego pojedynczy bodziec utleniający zmienia równocześnie pracę wielu szlaków [6, 7].
2.3.4. Magazyn cysteiny i wsparcie innych przeciwutleniaczy
Czwarta funkcja wynika z samej wielkości puli. Glutation jest największym magazynem cysteiny w komórce, a cysteina wolna jest w wyższych stężeniach toksyczna, ponieważ sama się utlenia i wytwarza utleniacze. Związanie jej w tripeptydzie rozwiązuje ten problem: komórka przechowuje duży zapas w postaci nieszkodliwej i uwalnia go w miarę potrzeby [1].
Glutation utrzymuje ponadto inne przeciwutleniacze w postaci czynnej. Redukuje kwas dehydroaskorbinowy z powrotem do witaminy C, a pośrednio odtwarza również witaminę E w błonach. Układ obrony działa zatem kaskadowo, a glutation stanowi w tej kaskadzie ogniwo przedostatnie, oddające elektrony pochodzące ostatecznie z NADPH.
2.4. Przemiany końcowe i wydalanie glutationu
Los glutationu zależy od tego, czy opuścił obieg jako postać utleniona, czy jako koniugat. Postać utleniona wraca do obiegu przez reduktazę, a poza komórkę trafia wyłącznie przy przeciążeniu układu.
Koniugaty z ksenobiotykami przechodzą inną drogę, zakończoną wydaleniem. Kolejne enzymy odcinają resztę glutaminianu i glicyny, a pozostałą cysteinę acetylują, przez co powstaje kwas merkapturowy wydalany z moczem. Oznaczanie kwasów merkapturowych w moczu służy w medycynie pracy jako wskaźnik narażenia na związki elektrofilowe, ponieważ ilość wydalona odpowiada ilości sprzężonej w ustroju.
Trzecią drogą jest rozkład zewnątrzkomórkowy w cyklu gamma-glutamylowym. Wątroba eksportuje glutation do krwi, nerki odzyskują z niego aminokwasy, a cały obrót ogólnoustrojowy wynosi kilka gramów na dobę. Skutkiem tej organizacji jest utrzymanie stałego zaopatrzenia tkanek w cysteinę mimo jej niskiego stężenia w osoczu.
3. Zaburzenia i modyfikacja poziomu glutationu
3.1. Zaburzenia stężenia i dostępności
Wyczerpanie puli glutationu zachodzi trzema drogami: przez nadmierne zużycie, przez zaburzoną syntezę albo przez niedobór elektronów do odtwarzania.
Najlepiej opisanym przykładem nadmiernego zużycia jest zatrucie paracetamolem. Przy dawkach leczniczych niewielka część leku przekształca się w cytochromie P450 w związek elektrofilowy zwany NAPQI, sprzęgany natychmiast z glutationem. Przy przedawkowaniu ta droga przeciąża się, pula glutationu wątrobowego spada, a niezwiązany NAPQI wiąże się kowalencyjnie z białkami mitochondrialnymi [14, 16]. Uszkodzenie mitochondriów i następcza martwica hepatocytów są bezpośrednim następstwem wyczerpania puli, a nie samego stężenia leku [15].
Zaburzenia syntezy o podłożu wrodzonym są rzadkie i dlatego pouczające. Niedobór syntetazy glutationu daje kwasicę metaboliczną z wydalaniem 5-oksoproliny w moczu oraz niedokrwistość hemolityczną, a w postaciach ciężkich objawy neurologiczne [12]. Mechanizm kwasicy wynika z utraty hamowania zwrotnego: brak gotowego glutationu odblokowuje pierwszy enzym szlaku, a nadmiar powstającego dipeptydu przechodzi w 5-oksoprolinę. Odrębną jednostką jest niedobór 5-oksoprolinazy, dający samo wydalanie 5-oksoproliny bez niedokrwistości [13].
Trzecia droga obejmuje spadek puli z wiekiem, opisywany dla wielu tkanek i wiązany z obniżoną aktywnością ligazy glutaminianowo-cysteinowej [1]. W badaniu z randomizacją u osób starszych podaż glicyny z N-acetylocysteiną podniosła stężenie glutationu w erytrocytach i obniżyła wskaźniki utleniania [19, 20]. Wyniki te pochodzą z prób o niewielkiej liczebności i wymagają potwierdzenia w badaniach większych.

Gdy zapas glutationu się wyczerpie, a wychwyt cystyny jest zablokowany, błona ulega peroksydacji i komórka ginie w mechanizmie ferroptozy.
3.2. Rola glutationu w patogenezie chorób
W chorobach wątroby obniżenie puli glutationu jest zarówno następstwem uszkodzenia, jak i czynnikiem je pogłębiającym. Hepatocyt pozbawiony glutationu traci zdolność sprzęgania elektrofilów oraz redukcji nadtlenków, przez co kolejne obciążenie działa silniej niż przy zachowanej puli [29].
W chorobach układu nerwowego dane pochodzą przede wszystkim z pomiarów spektroskopowych wykonanych bez pobrania materiału. W postępującej postaci stwardnienia rozsianego stwierdzono obniżenie stężenia glutationu w korze mózgu w porównaniu z osobami zdrowymi [21]. W stwardnieniu zanikowym bocznym opisano podobne obniżenie w korze ruchowej, potwierdzone dwiema odmiennymi technikami spektroskopowymi [22, 23]. Kierunek przyczynowy pozostaje w obu przypadkach nierozstrzygnięty, ponieważ utrata neuronów sama obniża mierzone stężenie.
W nowotworach zależność jest odwrotna niż w pozostałych chorobach. Komórki nowotworowe podnoszą pulę glutationu i aktywność transferaz, co pozwala im unieczynniać leki alkilujące i związki platyny oraz przeżywać w warunkach utleniających [10, 11]. Wysokie stężenie glutationu w guzie jest zatem cechą niekorzystną rokowniczo, a obniżanie jego puli bywa badane jako strategia terapeutyczna. Wniosek stąd płynący dotyczy całego hasła: kierunek pożądanej zmiany zależy od kontekstu, a nie od samej cząsteczki.
W chorobach płuc obniżenie glutationu w płynie wyściełającym drogi oddechowe opisano w mukowiscydozie, w przewlekłej obturacyjnej chorobie płuc i w zespole ostrej niewydolności oddechowej. Obserwacje te stały się podstawą badań nad N-acetylocysteiną podawaną wziewnie i doustnie, przy czym wyniki pozostają niejednorodne [25, 26, 27].
3.3. Czynniki wpływające na stan i czynność glutationu
Czynniki kształtujące pulę glutationu dzielą się na trzy grupy według punktu przyłożenia, a podział ten odpowiada trzem punktom regulacji obiegu: podaży substratów, ekspresji enzymów syntezy i tempu zużycia.
Grupa pierwsza działa przez podaż substratów. Najważniejsza jest dostępność cysteiny, zależna od podaży białka w diecie oraz od sprawności szlaku transsulfuracji, który wymaga witaminy B6 jako kofaktora. Glicyna bywa czynnikiem ograniczającym u osób starszych, co wykazano pośrednio w badaniach nad łączną podażą glicyny i N-acetylocysteiny [19, 20]. Selen nie wchodzi w skład samego glutationu, natomiast jest niezbędny peroksydazom, które go zużywają, wobec czego jego niedobór unieruchamia pulę mimo prawidłowego stężenia [24].
Grupa druga działa przez ekspresję enzymów syntezy. Czynnik Nrf2 podnosi ekspresję obu enzymów szlaku w odpowiedzi na bodziec elektrofilowy, a związki obecne w warzywach kapustnych i czosnkowatych aktywują go przez modyfikację reszt cysteinowych białka Keap1 [28]. Mechanizm ten tłumaczy, dlaczego łagodne obciążenie utleniające podnosi pulę glutationu, zamiast ją obniżać.
Grupa trzecia działa przez zużycie. Ekspozycja na ksenobiotyki wymagające sprzęgania, przewlekłe zapalenie, intensywny wysiłek fizyczny oraz spożycie etanolu zwiększają zapotrzebowanie na glutation. Przy podaży substratów niezmienionej pula wtedy spada, a stosunek postaci zredukowanej do utlenionej przesuwa się w stronę utlenienia.
4. Uwagi praktyczne
4.1. Jak to zbadać
Ocena stanu glutationu opiera się na trzech rodzajach pomiaru, a każdy odpowiada na inne pytanie.
Pomiar we krwi obejmuje oznaczenie glutationu zredukowanego i utlenionego w erytrocytach oraz obliczenie ich stosunku. Materiał wymaga natychmiastowego przygotowania z dodatkiem związku blokującego grupy tiolowe, ponieważ glutation utlenia się samorzutnie po pobraniu, a opóźnienie zawyża udział postaci utlenionej. Oznaczenie w osoczu ma inną wymowę niż w erytrocytach, gdyż pula pozakomórkowa jest o trzy rzędy wielkości mniejsza i odzwierciedla głównie eksport z wątroby.
Pomiar w tkance nerwowej wykonuje się metodą spektroskopii protonowej rezonansu magnetycznego z edycją widma, ponieważ sygnał glutationu nakłada się na sygnały innych metabolitów i wymaga rozdzielenia [22, 23]. Metoda pozwala ocenić wybrany obszar mózgu bez pobrania materiału, natomiast ma ograniczoną rozdzielczość przestrzenną i wymaga długiego czasu akwizycji.
Pomiar pośredni obejmuje oznaczanie kwasów merkapturowych w moczu jako wskaźnika sprzęgania z elektrofilami oraz oznaczanie aktywności gamma-glutamylotranspeptydazy w surowicy. Drugi z tych parametrów jest w praktyce klinicznej wskaźnikiem cholestazy i spożycia etanolu, a jego związek z pulą glutationu jest pośredni, wobec czego odczytywanie go jako miary obrony antyoksydacyjnej jest nieuprawnione.
Żadne z tych oznaczeń nie należy do badań rutynowych. Trzy czynniki zakłócają odczyt niezależnie od metody: samorzutne utlenianie materiału po pobraniu, zmienność dobowa oraz wpływ posiłku i wysiłku poprzedzającego badanie.
4.2. Na co zwrócić uwagę
Najczęstszym nieporozumieniem jest przedstawianie glutationu jako „głównego przeciwutleniacza organizmu” działającego samodzielnie. Glutation nie neutralizuje utleniaczy sam, tylko dostarcza elektronów enzymom, które tę pracę wykonują [2, 3, 9]. Bez sprawnych peroksydaz, transferaz i reduktazy jego stężenie nie przekłada się na obronę, a niedobór selenu unieruchamia pulę mimo jej prawidłowej wielkości [24].
Drugie zastrzeżenie dotyczy preparatów doustnych. Glutation podany doustnie ulega w znacznej części rozkładowi do wolnych aminokwasów przed wchłonięciem, przez co podnoszenie puli tkankowej tą drogą jest mało wydajne. Badanie z randomizacją i kontrolą placebo wykazało wzrost wskaźników puli po długotrwałej podaży, jednak efekt był umiarkowany i zanikał po odstawieniu [17]. Porównanie postaci doustnej, podjęzykowej i N-acetylocysteiny dało wyniki niejednorodne przy niewielkiej liczebności grup [18].
Trzecie zastrzeżenie dotyczy dowodów dla N-acetylocysteiny. Jej rola w zatruciu paracetamolem jest ustalona i wynika wprost z odtworzenia puli cysteiny potrzebnej do sprzęgania NAPQI [14, 16]. W pozostałych wskazaniach, w tym w psychiatrii i w neurologii, dane pochodzą z badań o małej liczebności i niejednorodnych punktach końcowych, wobec czego wnioskowanie z nich o skuteczności pozostaje przedwczesne [25, 26, 27].
Czwarte zastrzeżenie dotyczy kierunku pożądanej zmiany. Wysoka pula glutationu jest korzystna w komórce zdrowej, natomiast w komórce nowotworowej sprzyja jej przeżyciu i oporności na leczenie [10, 11]. Podnoszenie puli glutationu nie jest zatem celem korzystnym w każdej sytuacji, a osoby leczone przeciwnowotworowo stanowią przykład, w którym zależność się odwraca.
Piąte zastrzeżenie dotyczy słownictwa. Określenie „detoks” używane w piśmiennictwie popularnym łączy sprzęganie z glutationem z zabiegami niemającymi z tą reakcją wspólnego mechanizmu. Sprzęganie jest procesem enzymatycznym, zachodzącym nieprzerwanie i ograniczonym dostępnością cysteiny oraz aktywnością transferaz, a nie procedurą dającą się włączyć i wyłączyć [9].