
1. Charakterystyka
1.1. Definicja i umiejscowienie
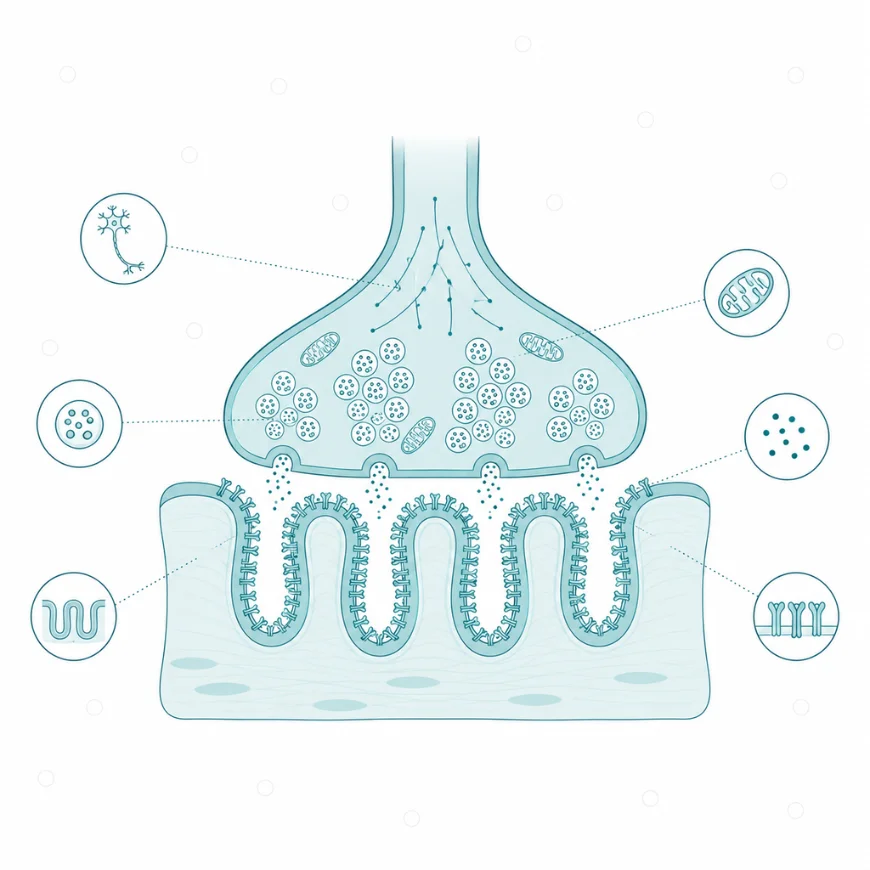
Złącze nerwowo-mięśniowe (ang. neuromuscular junction) to synapsa chemiczna między zakończeniem aksonu neuronu ruchowego a błoną włókna mięśnia szkieletowego [1]. Przekaźnikiem jest w niej acetylocholina, a zadaniem złącza jest przełożenie potencjału czynnościowego neuronu na potencjał czynnościowy włókna mięśniowego [1]. Struktura ta należy do synaps obwodowych i jest zbudowana z trzech elementów komórkowych: zakończenia presynaptycznego, błony postsynaptycznej włókna oraz osłaniających je terminalnych komórek Schwanna [1, 2]. Z tego powodu opisuje się ją jako synapsę trójdzielną, w której trzeci partner nie przewodzi sygnału, lecz otacza szczelinę i uczestniczy w naprawie połączenia [3].
Nazwa złącza nerwowo-mięśniowego bywa używana wymiennie z nazwą płytki końcowej, choć oba pojęcia mają różny zakres. Płytka końcowa, nazywana też płytką motoryczną, jest wyłącznie postsynaptycznym obszarem błony włókna mięśniowego naprzeciw zakończenia nerwu [4]. Złącze obejmuje natomiast również zakończenie presynaptyczne oraz szczelinę synaptyczną z jej blaszką podstawną [1]. Kryterium różnicujące jest zatem anatomiczne: płytka końcowa jest częścią mięśnia, a złącze jest połączeniem dwóch komórek.
Pojęcie obejmuje wszystkie synapsy nerwowo-mięśniowe mięśni szkieletowych, od mięśni gałkoruchowych do mięśni kończyn, wraz z ich odmianami rozwojowymi i międzygatunkowymi. Nie obejmuje ono połączeń nerwowo-mięśniowych mięśni gładkich i mięśnia sercowego, które mają odmienną budowę i inne receptory. Złącza ludzkie różnią się przy tym od zwierzęcych: w badaniu porównawczym mięśni ludzkich i mysich okazały się mniejsze, mniej złożone i bardziej pofragmentowane niż u myszy [5]. Ta różnica ma znaczenie przy przenoszeniu wyników z modeli gryzoni na człowieka.
Osobny opis złącza wynika z jego roli jako punktu, w którym sygnał nerwowy zamienia się w ruch. Zaburzenia tego jednego połączenia dają osłabienie mięśni przy nieuszkodzonym neuronie i nieuszkodzonym włóknie, co odróżnia je od chorób nerwu i mięśnia [1]. Złącze nerwowo-mięśniowe jest też jedną z najlepiej zbadanych synaps i zarazem jedną z najczęściej dotkniętych chorobą, od miastenii po zespoły wrodzone [1].
1.2. Budowa
Złącze nerwowo-mięśniowe zajmuje kilkadziesiąt mikrometrów powierzchni włókna i mieści w tej przestrzeni komplet białek potrzebnych do jednego przekazania sygnału. Jego budowa jest podporządkowana jednemu zadaniu: uwolniona acetylocholina ma dotrzeć do receptorów, zadziałać na nie i zostać usunięta w ciągu milisekund [1]. Trzy piętra tej struktury, czyli zakończenie nerwu, szczelina i błona włókna, mają odrębny skład białkowy.
Zakończenie presynaptyczne motoneuronu traci osłonkę mielinową i rozgałęzia się nad powierzchnią włókna. Gromadzi ono pęcherzyki synaptyczne wypełnione acetylocholiną, a te skupiają się przy strefach aktywnych, czyli miejscach błony przygotowanych do uwalniania przekaźnika [1]. W ludzkich złączach obrazowanie o rozdzielczości poniżej granicy dyfrakcji wykazało odmienne rozmieszczenie białek strefy aktywnej niż w złączach mysich, a proteomika odmienną ekspresję białek synaptycznych [5]. W strefach aktywnych leżą kanały wapniowe bramkowane napięciem typu P/Q, oznaczane jako Cav2.1. U myszy podjednostki pomocnicze α2δ-2, β4 i γ2 tych kanałów okazały się zbędne dla uwalniania acetylocholiny w złączu. U zwierząt pozbawionych którejkolwiek z nich uwalnianie nie zmieniło się, poza 25% spadkiem wywołanego uwalniania przy braku α2δ-2, który wiązano z mniejszym rozmiarem synaps [6].
Szczelina synaptyczna oddziela obie błony i zawiera blaszkę podstawną, czyli warstwę białek macierzy wspólną dla nerwu i mięśnia. W blaszce tej zakotwiczona jest acetylocholinoesteraza, enzym rozkładający acetylocholinę na cholinę i octan. Kotwicą jest kolagen ColQ, który utrzymuje enzym w blaszce podstawnej złącza [7]. ColQ nie jest jednak wyłącznie elementem konstrukcyjnym: w doświadczeniach in vitro wiązał się bezpośrednio z białkiem LRP4 i zmieniał odpowiedź na agrynę, więc uczestniczy także w przekazywaniu sygnału [7].
Błona postsynaptyczna włókna, czyli płytka końcowa, jest pofałdowana, a fałdy zwiększają jej powierzchnię. Rozmieszczenie kanałów w tych fałdach nie jest równomierne i właśnie ono decyduje o niezawodności przekaźnictwa [4]. W badaniu immunocytochemicznym złączy szczura receptory nikotynowe i białko 43 kDa skupiały się na szczytach fałdów. Kanały sodowe bramkowane napięciem oraz ankiryna leżały natomiast w dolinach fałdów i w błonie okołosynaptycznej [8]. Taki układ zbliża miejsce odbioru przekaźnika do miejsca powstawania potencjału czynnościowego. Receptor nikotynowy płytki końcowej dorosłego człowieka zawiera podjednostkę ε, a receptor płodowy w jej miejsce podjednostkę γ [9].
Cztery elementy złącza różnią się głównymi składnikami białkowymi i udziałem w przekazaniu sygnału.
| Element złącza | Główne składniki | Udział w przekazaniu sygnału |
| Zakończenie presynaptyczne | pęcherzyki z acetylocholiną, strefy aktywne, kanały Cav2.1 [1, 6] | uwolnienie przekaźnika po napływie wapnia |
| Szczelina z blaszką podstawną | acetylocholinoesteraza z kotwicą ColQ, agryna [7] | usuwanie przekaźnika, sygnały utrzymujące płytkę |
| Płytka końcowa | receptory nikotynowe na szczytach fałdów, kanały sodowe w dolinach, rapsyna [4, 8, 9] | odbiór przekaźnika i powstanie potencjału czynnościowego włókna |
| Terminalne komórki Schwanna | osłona zakończenia nerwu [1, 3] | ograniczenie szczeliny, udział w naprawie złącza |
Zestawienie pokazuje, że w złączu żaden element nie powtarza zadania sąsiada. Uwolnienie, odbiór i usunięcie przekaźnika mają osobne struktury i osobne białka, dlatego uszkodzenie pojedynczego elementu wyłącza całe przekaźnictwo.
1.3. Powstawanie struktury
Złącze nerwowo-mięśniowe nie powstaje samo w błonie mięśnia ani nie jest w niej przygotowane z góry. Powstaje w wyniku wymiany sygnałów między neuronem ruchowym, włóknem mięśniowym i komórką Schwanna, a każdy z tych partnerów wysyła i odbiera własne cząsteczki [2]. Ośrodkiem tego porozumienia jest jeden szlak białkowy, który skupia receptory nikotynowe dokładnie naprzeciw zakończenia nerwu.
Sygnałem wyjściowym jest agryna, proteoglikan wydzielany przez neuron ruchowy do szczeliny synaptycznej. Agryna wiąże się z białkiem LRP4 w błonie włókna, a LRP4 tworzy kompleks z kinazą tyrozynową MuSK i przekazuje jej ten sygnał [10]. Sama kinaza MuSK nie ulega jednak aktywacji bez białka wewnątrzkomórkowego Dok-7, które wiąże jej fosforylowaną resztę tyrozyny. Myszy pozbawione Dok-7 nie tworzyły ani skupisk receptorów nikotynowych, ani synaps nerwowo-mięśniowych [11]. Po aktywacji kinazy rapsyna, białko przylegające do receptorów od strony cytoplazmy, spina je w gęste skupiska na szczytach fałdów [4].
Skutkiem tej kaskady jest stan, w którym gęstość receptorów pod zakończeniem nerwu wielokrotnie przewyższa gęstość w pozostałej błonie włókna. Bez agryny i bez kinazy MuSK synapsy nerwowo-mięśniowe nie powstają wcale, a mutacje kinazy i jej białek pomocniczych są częstą przyczyną wrodzonych zespołów miastenicznych [10].
Dojrzewanie złącza obejmuje także zamianę składu samego receptora. Receptor płodowy z podjednostką γ zostaje zastąpiony receptorem dorosłym z podjednostką ε, a receptor dorosły szybciej wraca ze stanu odczulenia [9]. W liniach komórek mięśniowych o tempie tego powrotu decydowały pętle cytoplazmatyczne M3-M4 podjednostek γ i ε, a rapsyna przyspieszała powrót niezależnie od skupiania receptorów [9]. U gryzoni zamiana ta wypada w okresie okołoporodowym, gdy rośnie częstość wyładowań neuronów ruchowych [9]. Dojrzałe złącze pozostaje następnie zależne od ciągłego sygnału z nerwu: jego utrzymanie wymaga tych samych szlaków, które je zbudowały [2].
2. Działanie i regulacja
2.1. Funkcje
2.1.1. Przekazanie pobudzenia z neuronu ruchowego na włókno mięśniowe
Przekazanie pobudzenia w złączu nerwowo-mięśniowym jest ciągiem zdarzeń trwającym kilka milisekund i zachodzącym za każdym impulsem neuronu ruchowego. Stanem wyjściowym jest zakończenie nerwu z pęcherzykami zgromadzonymi przy strefach aktywnych oraz włókno mięśniowe o spolaryzowanej błonie [1]. Bodźcem jest potencjał czynnościowy, który dobiega do zakończenia po aksonie neuronu ruchowego.
Pierwszym krokiem jest otwarcie kanałów wapniowych Cav2.1 w strefach aktywnych i napływ wapnia do zakończenia [1, 6]. Wapń uruchamia zlanie się pęcherzyków z błoną presynaptyczną, czyli egzocytozę, a jej jednostką jest zawartość jednego pęcherzyka. Uwalnianie acetylocholiny w zakończeniach ruchowych stwierdzono już w latach trzydziestych XX wieku [12]. Porcjowy charakter tego uwalniania wynikł z dwóch obserwacji. Pierwszą była spontaniczna podprogowa czynność zakończeń ruchowych, opisana przez Fatta i Katza w 1952 roku [13]. Drugą były kwantowe składowe potencjału płytki końcowej, opisane przez del Castillo i Katza w 1954 roku [14]. Kwant odpowiada jednemu pęcherzykowi, a potencjał płytki końcowej jest sumą kwantów uwolnionych przez jeden impuls.
Krok drugi zachodzi w szczelinie: acetylocholina przechodzi ją i wiąże się z receptorami nikotynowymi skupionymi na szczytach fałdów płytki [1]. Receptor jest zarazem kanałem, więc jego otwarcie wpuszcza kationy i miejscowo depolaryzuje błonę. Ta depolaryzacja to potencjał płytki końcowej, sygnał stopniowany i ograniczony do obszaru złącza [15]. Krok trzeci należy do kanałów sodowych bramkowanych napięciem, które leżą w dolinach fałdów, a więc o mikrometry od receptorów [8]. Gdy potencjał płytki przekroczy ich próg, powstaje potencjał czynnościowy włókna mięśniowego, który rozchodzi się po jego błonie i uruchamia skurcz [1].
Krok ostatni jest równie potrzebny jak poprzednie: acetylocholinoesteraza zakotwiczona w blaszce podstawnej rozkłada przekaźnik w szczelinie [7]. Bez tego rozkładu receptory pozostałyby pobudzone, a płytka utrzymałaby depolaryzację i przestała odpowiadać na następny impuls. Konsekwencją całego ciągu jest jednoznaczna zależność: każdy impuls neuronu ruchowego daje jeden skurcz włókna, a nie odpowiedź stopniowaną. Ta jednoznaczność odróżnia złącze od synaps ośrodkowych, które sumują wiele wejść [1, 15].

Sygnał przechodzi w pięciu krokach: impuls, napływ wapnia, fuzja pęcherzyków, przejście przekaźnika i potencjał na błonie mięśnia.
2.1.2. Margines bezpieczeństwa przekaźnictwa
Margines bezpieczeństwa złącza nerwowo-mięśniowego to nadwyżka przekaźnika uwalnianego na jeden impuls nad ilością potrzebną do wywołania potencjału czynnościowego włókna [15]. Nadwyżka ta jest miarą zapasu, z jakiego złącze korzysta przy wysiłku, w gorączce i przy dużej częstości impulsów. U prawidłowych dorosłych ssaków margines wynosi zwykle od trzech do pięciu [15].
Zapas ten nie powstaje u wszystkich zwierząt w ten sam sposób, a różnica dotyczy strony złącza, która go zapewnia. Żaby opierają go na uwalnianiu dużej ilości przekaźnika, a człowiek na rozbudowanych strukturach postsynaptycznych, które wzmacniają odpowiedź na przekaźnik już uwolniony [15]. Pofałdowanie płytki i rozdział receptorów oraz kanałów sodowych między szczyty i doliny fałdów są właśnie takimi strukturami [4, 8].
Wielkość marginesu zmienia się w rozwoju, a jego składowe presynaptyczne i postsynaptyczne mogą się zmieniać osobno [15]. Uwalnianie przekaźnika podlega regulacji z impulsu na impuls, natomiast cechy postsynaptyczne, od gęstości receptorów do głębokości fałdów, nie dają się zmienić równie szybko [15]. Choroby złącza obniżają margines, a w niektórych przypadkach podnoszą go przejściowo [15].
Konsekwencją marginesu bezpieczeństwa jest kliniczna cisza wczesnego uszkodzenia złącza. Ubytek receptorów albo uwalniania musi przekroczyć ten zapas, zanim pojawi się osłabienie, dlatego pierwszym objawem bywa nużliwość przy powtarzanym wysiłku, a nie stałe osłabienie [1, 15].

Złącze ma duży zapas bezpieczeństwa — uwalnia znacznie więcej przekaźnika, niż potrzeba. Objawy pojawiają się dopiero po jego wyczerpaniu.
2.1.3. Utrzymanie unerwionego stanu włókna
Złącze nerwowo-mięśniowe przekazuje nie tylko impulsy, lecz także sygnały utrzymujące włókno w stanie unerwionym. Utrzymanie dojrzałej synapsy wymaga dalszej wymiany cząsteczek między neuronem, włóknem i terminalną komórką Schwanna, a nie tylko jednorazowego jej zbudowania [2]. Agryna, LRP4 i kinaza MuSK pozostają więc czynne również po zakończeniu rozwoju [2, 10].
Skutkiem tej zależności jest zatarcie podziału na chorobę nerwu i chorobę mięśnia. W urazach mięśnia, w dystrofiach mięśniowych i w sarkopenii opisano cechy podobne do odnerwienia, takie jak fragmentacja płytki końcowej i zmiany przekaźnictwa, chociaż pierwotna przyczyna leży w tych stanach poza samym złączem [16].
Utrzymanie złącza obejmuje także jego naprawę. Terminalne komórki Schwanna towarzyszą zakończeniu nerwu i uczestniczą w odbudowie połączenia po jego uszkodzeniu, dlatego opisuje się je jako trzeciego partnera synapsy, a nie jej osłonę bierną [3]. Konsekwencją jest praktyczny wniosek dla oceny siły mięśni: osłabienie z fragmentacją płytki nie rozstrzyga, czy uszkodzenie rozpoczęło się w neuronie, w złączu czy we włóknie [16].
2.2. Dynamika i przebudowa
Złącze nerwowo-mięśniowe raz zbudowane nie pozostaje niezmienne, a zakres jego przebudowy w ciągu życia zależy od gatunku. Rozstrzygnięcie tej kwestii u człowieka jest utrudnione, bo materiał do badań pochodzi z operacji i z sekcji, a nie z pomiarów powtarzanych u tej samej osoby. Dostępne dane rozchodzą się między gryzoniami i ludźmi na tyle wyraźnie, że przenoszenie wniosków w jedną i drugą stronę bywa zawodne.
U starych gryzoni złącza wykazują fragmentację płytki końcowej i cechy odnerwienia, opisywane konsekwentnie w kolejnych pracach [17]. W badaniu mięśni ludzkich pobranych w szerokim przedziale wieku złącza pozostawały natomiast niezwykle stabilne przez cały okres dorosłości, bez oznak zwyrodnienia ani przebudowy związanej z wiekiem [5]. Obecność zmian starzeniowych w złączach ludzkich pozostaje więc przedmiotem sporu, a nie ustalonym faktem [17].
Czynność złącza zmienia się z wiekiem w sposób, który na pierwszy rzut oka wygląda sprzecznie. W zapisach elektrofizjologicznych z izolowanych złączy starych gryzoni odpowiedzi płytki końcowej były silniejsze, a nie słabsze [17]. Badania in vivo u starych myszy i szczurów, obejmujące elektromiografię pojedynczego włókna i pomiar siły po drażnieniu nerwu, wskazywały jednocześnie na niewydolność przekaźnictwa [17]. Autorzy przeglądu sugerują, że wzmocnienie odpowiedzi płytki może być reakcją wyrównawczą na zawodność przekaźnictwa po stronie postsynaptycznej [17]. Wśród proponowanych mechanizmów tej zawodności wymieniają uproszczenie fałdów płytki oraz zmienione skupienie i czynność kanałów sodowych bramkowanych napięciem [17].
Dla wnioskowania o człowieku wynika z tego ostrożność. Danych z pomiarów czynności pojedynczych złączy u starszych osób jest niewiele, a te, które istnieją, nie rozstrzygają, czy niewydolność przekaźnictwa towarzyszy utracie siły [17].
2.3. Regulacja działania
Ilość przekaźnika uwalnianego w złączu nerwowo-mięśniowym nie jest stała i podlega regulacji po stronie presynaptycznej. Punktem, na który działa większość znanych czynników regulujących, jest napływ wapnia przez kanały Cav2.1, bo od niego zależy liczba uwolnionych kwantów [6]. Regulacja dotyczy zatem raczej wielkości porcji przekaźnika niż samego faktu jej uwolnienia.
Przykładem cząsteczki hamującej jest adenozyna. W preparatach przeponowych myszy adenozyna zmniejszała presynaptyczne prądy wapniowe przez kanały P/Q i równocześnie ograniczała wywołane uwalnianie acetylocholiny [18]. Efekt nie wynikał ze zmiany prądów sodowych ani potasowych zakończenia, a po zablokowaniu kanałów P/Q resztkowe prądy nie odpowiadały na adenozynę [18]. U myszy pozbawionych białka Rab3A to samo hamowanie występowało przy stężeniach co najmniej dziesięciokrotnie niższych [18]. Dane te pochodzą z modelu zwierzęcego, a analogicznych pomiarów u człowieka nie przeprowadzono.
Jony magnezu działają w tym samym miejscu przez konkurencję z wapniem. Blok nerwowo-mięśniowy wywołany magnezem opisano pod względem mechanizmu już w 1954 roku [19].
Uwalnianie zależy też od samej częstości impulsów. W złączach mysich z rozciętym białkiem SNAP-25 zlewanie pęcherzyków z błoną zachodziło z niską wydajnością, a według interpretacji autorów dłuższa aktywacja kanałów wapniowych przedłuża szansę na takie zlanie [20]. Regulacja obejmuje wreszcie stronę postsynaptyczną, choć w węższym zakresie: rapsyna przyspiesza powrót receptorów ze stanu odczulenia, a kolagen ColQ zmienia siłę odpowiedzi włókna na agrynę [7, 9].
Konsekwencją takiej budowy regulacji jest asymetria wrażliwości. Zakończenie nerwu odpowiada na wiele czynników z zewnątrz w ciągu milisekund, natomiast płytka końcowa zmienia swoje właściwości w skali dni i tygodni, dlatego zmiany przekaźnictwa w skali pojedynczych impulsów dotyczą przede wszystkim strony presynaptycznej [15].
3. Dysfunkcja i choroby
3.1. Zaburzenia uwalniania przekaźnika
Zaburzenia po stronie presynaptycznej złącza nerwowo-mięśniowego polegają na tym, że impuls dobiega do zakończenia, ale uwalnia zbyt mało przekaźnika. Obraz kliniczny obejmuje wtedy osłabienie mięśni ksobnych i szybkie zmęczenie, a nie porażenie nagłe. Dwie przyczyny takiego stanu zostały opisane najdokładniej: przeciwciała przeciw kanałom wapniowym zakończenia oraz rozcięcie białek potrzebnych do egzocytozy.
Zespół miasteniczny Lamberta-Eatona jest chorobą z autoimmunizacji, w której przeciwciała są skierowane przeciw kanałom wapniowym bramkowanym napięciem w zakończeniu presynaptycznym [21]. Połowa chorych ma towarzyszący nowotwór, mianowicie raka drobnokomórkowego płuca, którego komórki również zawierają czynne kanały tego typu [21]. Powiązanie to uczyniło z zespołu model chorób paranowotworowych układu nerwowego i doprowadziło do opisania całej ich grupy [21]. Zapadalność jest przy tym niska. W danych epidemiologicznych z ostatnich lat zespół Lamberta-Eatona i miastenia z przeciwciałami przeciw kinazie MuSK występowały około dwudziestokrotnie rzadziej niż miastenia z przeciwciałami przeciw receptorowi acetylocholiny [22].
Leczenie objawowe działa w tym zespole na ten sam punkt uchwytu, który zajmuje choroba. Amifampryna, czyli 3,4-diaminopirydyna, blokuje kanały potasowe zakończenia i wydłuża w nim potencjał czynnościowy, co zwiększa napływ wapnia i liczbę uwolnionych kwantów. W badaniu z randomizacją i stopniowym odstawianiem leku uczestniczyło 32 chorych. Pogorszenie czasu w potrójnym teście „wstań i idź” o ponad 30% wystąpiło u 72% z 18 osób przełączonych na placebo i u żadnej z 14 osób leczonych dalej [23].
Drugą przyczyną upośledzonego uwalniania są neurotoksyny botulinowe, wytwarzane przez bakterie z rodzaju Clostridium. Ich mechanizm jest enzymatyczny: lekki łańcuch toksyny działa jako metaloproteaza i rozcina białka SNARE potrzebne do zlania pęcherzyka z błoną [24]. Toksyna typu A rozcina w płytce końcowej białko SNAP-25, jedno z białek niezbędnych do egzocytozy, i skutkiem jest długotrwałe porażenie mięśnia [25].
Konsekwencją obu mechanizmów jest wspólna cecha elektrofizjologiczna. Amplituda odpowiedzi mięśnia na pojedynczy bodziec jest niska, natomiast po krótkim wysiłku albo przy drażnieniu o wysokiej częstości rośnie, bo wapń gromadzi się w zakończeniu i częściowo wyrównuje niedobór uwalniania [26].
3.2. Zaburzenia odbioru przekaźnika
Zaburzenia po stronie postsynaptycznej złącza nerwowo-mięśniowego polegają na ubytku czynnych receptorów albo na uszkodzeniu samej płytki końcowej. Uwalnianie przekaźnika jest wtedy prawidłowe, lecz potencjał płytki nie osiąga progu potrzebnego do wywołania potencjału czynnościowego włókna. Najczęstszą przyczyną takiego stanu u dorosłych jest miastenia.
Miastenia jest chorobą z autoimmunizacji, w której przeciwciała wiążą białka błony postsynaptycznej [27]. Przeciwciała przeciw receptorowi acetylocholiny stwierdza się u 80–85% chorych, przeciw kinazie MuSK u 5–8%, a przeciw białku LRP4 u mniej niż 1% [28]. Około 10% chorych nie ma przeciwciał przeciw żadnemu ze znanych antygenów tej choroby [28]. Wśród osób z przeciwciałami przeciw receptorowi u 10–20% występuje grasiczak, zwykle rozpoznawany na początku choroby [28]. Zapadalność na miastenię z przeciwciałami przeciw receptorowi sięga w danych z ostatnich lat 29 przypadków na milion osób rocznie, a rozpoznanie stawia się coraz częściej u osób po pięćdziesiątym roku życia [22].
Objawy odpowiadają rozkładowi zajętych mięśni i nasilają się przy powtarzanym wysiłku. Najczęstsze są opadanie powieki, podwójne widzenie, osłabienie mięśni twarzy i opuszkowych oraz osłabienie kończyn [28]. Leczenie dzieli się na dwie grupy o odmiennym punkcie uchwytu. Leczenie objawowe hamuje acetylocholinoesterazę, przez co przekaźnik dłużej pozostaje w szczelinie i częściej trafia na receptory, które pozostały [27]. Leczenie przyczynowe zmniejsza wytwarzanie przeciwciał albo usuwa je z krążenia, a w tej grupie stosuje się leki immunosupresyjne, tymektomię, immunoglobuliny dożylne i wymianę osocza [27]. W ostatniej dekadzie doszły klasy leków działające na limfocyty B i T, na kaskadę dopełniacza, na noworodkowy receptor Fc oraz na cytokiny [28].
Osobną przyczyną zaburzonego odbioru są wady wrodzone samego receptora i białek płytki, opisane niżej jako wrodzone zespoły miasteniczne. Konsekwencją każdego z tych mechanizmów jest ten sam wynik badania elektrofizjologicznego. Przy drażnieniu nerwu o niskiej częstości amplituda kolejnych odpowiedzi mięśnia spada, a spadek czwartej odpowiedzi względem pierwszej o więcej niż 10% uznaje się za nieprawidłowy [26].
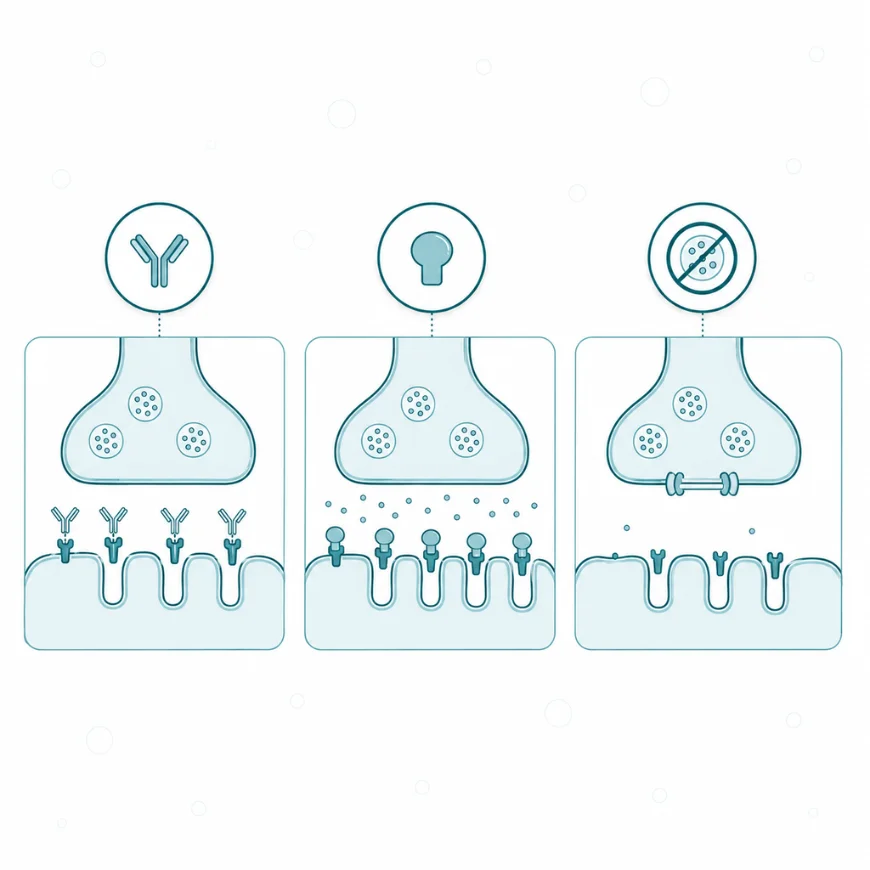
Miastenia, blokery i zatrucia uszkadzają złącze w trzech różnych punktach: receptorze, jego dostępie i samym uwalnianiu.
3.3. Udział złącza nerwowo-mięśniowego w chorobach
Złącze nerwowo-mięśniowe bierze udział także w chorobach, których pierwotna przyczyna leży w genach albo w neuronie ruchowym. W części z nich złącze jest miejscem defektu podstawowego, w innych ulega uszkodzeniu wcześniej niż ciało komórki nerwowej. Rozróżnienie obu sytuacji ma znaczenie dla tego, gdzie szuka się punktu uchwytu leczenia.
Wrodzone zespoły miasteniczne są grupą chorób jednogenowych, w których przekaźnictwo w złączu jest upośledzone od urodzenia albo od wczesnego dzieciństwa [29]. Większość z nich wynika z defektów molekularnych receptora nikotynowego mięśnia, a pozostałe z mutacji białek presynaptycznych, białek blaszki podstawnej, białek rozwoju i utrzymania płytki oraz szlaku glikozylacji [29]. We francuskiej kohorcie 235 dorosłych z potwierdzonym genetycznie zespołem wykryto warianty w 19 genach, a najczęstsze dotyczyły genu CHRNE w postaci obniżonej ekspresji, genu DOK7 i genu RAPSN [30]. W austriackim badaniu ogólnokrajowym chorobowość oszacowano na 3,1 przypadku na milion osób, a warianty genu CHRNE stanowiły 46,4% rozpoznań [31].
Cztery podłoża genetyczne, w tym trzy najczęstsze w kohorcie dorosłych (CHRNE, DOK7 i RAPSN), różnią się białkiem, którego dotyczą, i obrazem klinicznym.
| Gen | Białko i jego rola w złączu | Obraz w badaniach dorosłych |
| CHRNE (obniżona ekspresja) | podjednostka ε dojrzałego receptora nikotynowego [29] | osłabienie mięśni gałkoruchowych, bez pogorszenia w dorosłości [30] |
| DOK7 | białko konieczne do aktywacji kinazy MuSK [11] | osłabienie obręczy kończyn, u części chorych postęp [30] |
| RAPSN | rapsyna skupiająca receptory pod zakończeniem [4] | ciężki przebieg we wczesnym dzieciństwie, potem poprawa [30] |
| COLQ | kolagen kotwiczący acetylocholinoesterazę [7] | osłabienie obręczy, zmienny przebieg w ciągu życia [30] |
Zestawienie pokazuje, że ten sam objaw, czyli nużliwe osłabienie, powstaje przy defektach białek o całkowicie odmiennych zadaniach. Z tego wynika praktyczna konsekwencja: lek korzystny w jednym zespole bywa szkodliwy w innym, dlatego rozpoznanie genetyczne rozstrzyga o postępowaniu [29].
W stwardnieniu zanikowym bocznym złącze jest przedmiotem sporu o kolejność zdarzeń. Model klasyczny zakłada zwyrodnienie zaczynające się w korze ruchowej i zstępujące do złącza, natomiast nowsze dane wskazują na chorobę dystalnego odcinka aksonu, w której zmiany w złączu wyprzedzają objawy i postępują w kierunku ciała komórki [3]. Za tą drugą hipotezą stoi obserwacja ubytku złączy przed pojawieniem się osłabienia, a kolejność zdarzeń u człowieka pozostaje nierozstrzygnięta [3]. Zmiany w złączu mogą też poprzedzać kliniczny obraz chorób neuronu ruchowego, takich jak stwardnienie zanikowe boczne [2].
W rdzeniowym zaniku mięśni defekt dotyczy uwalniania przekaźnika przy zachowanym unerwieniu. W modelu mysim ciężkiej postaci choroby większość złączy pozostawała unerwiona do późnego okresu. Amplituda wywołanych prądów płytki była tam jednak obniżona dwukrotnie przy prawidłowej amplitudzie prądów spontanicznych, co odpowiada zmniejszonej liczbie uwalnianych kwantów [32]. W mikroskopie elektronowym stwierdzono zmniejszoną gęstość pęcherzyków, a po stronie postsynaptycznej opóźnioną zamianę podjednostki γ na ε [32].
W sarkopenii, czyli związanej z wiekiem utracie masy i siły mięśni, odnerwienie czynnościowe jest przyjętym następstwem, a nie hipotezą [16]. Nierozstrzygnięte pozostaje, czy niewydolność przekaźnictwa w złączu jest jej przyczyną, czy skutkiem obserwowanym u człowieka [17].
3.4. Czynniki wpływające na stan i czynność
Stan i czynność złącza nerwowo-mięśniowego zmieniają się pod wpływem czynników, z których część jest modyfikowalna, a część nie. Najsilniej działają na nie leki stosowane celowo w tym miejscu, ponieważ złącze leży poza barierą krew-mózg i jest dla nich łatwo dostępne. Z czynników niemodyfikowalnych znaczenie ma wiek oraz podłoże genetyczne białek płytki.
Leki hamujące acetylocholinoesterazę zwiększają ilość i czas obecności przekaźnika w szczelinie, a więc podnoszą szansę na pobudzenie receptorów, które pozostały czynne [27]. Punkt uchwytu leży po stronie szczeliny, dlatego leki te poprawiają przekaźnictwo tam, gdzie brakuje receptorów, a w zespołach z defektem samego enzymu ich działanie może być niekorzystne [29].
Leki zwiotczające mięśnie działają na receptor nikotynowy i dzielą się według tego, czy go pobudzają. Leki niedepolaryzujące, takie jak rokuronium, wekuronium czy pankuronium, są antagonistami kompetycyjnymi: zajmują miejsce wiązania acetylocholiny i nie dopuszczają do depolaryzacji płytki [33]. Sukcynylocholina i dekametonium działają odwrotnie, jako agoniści trwalsi od acetylocholiny: najpierw depolaryzują płytkę, a następnie utrzymują blokadę przekaźnictwa [33]. Skuteczność obu grup zmienia się przy zaburzeniach równowagi kwasowo-zasadowej: kwasica nasila działanie leków niedepolaryzujących, a zasadowica daje wobec nich oporność, choć wyniki badań nad tym wpływem były niespójne [33].
Odwrócenie blokady wywołanej lekiem niedepolaryzującym można uzyskać dwiema drogami o odmiennym mechanizmie. Neostygmina hamuje acetylocholinoesterazę i podnosi stężenie przekaźnika, który konkuruje z lekiem o receptor, a więc działa pośrednio [34]. Sugammadeks wiąże samą cząsteczkę rokuronium i usuwa ją z okolicy złącza, a więc działa bezpośrednio na lek [34]. W przeglądzie systematycznym 41 badań z randomizacją, obejmujących 4206 uczestników, sugammadeks skracał czas powrotu przekaźnictwa [34]. Zdarzenia niepożądane występowały po nim rzadziej niż po neostygminie, przy ryzyku względnym 0,60 dla zdarzeń łącznie, 0,16 dla bradykardii i 0,40 dla objawów resztkowego porażenia [34]. Ryzyko zdarzeń poważnych nie różniło się między lekami i w obu grupach dotyczyło mniej niż 1% chorych [34].
Osobną grupę stanowią toksyny botulinowe stosowane leczniczo. Ich działanie polega na rozcięciu białka SNAP-25 w zakończeniu presynaptycznym, a więc na wyłączeniu uwalniania przekaźnika w mięśniu, do którego zostały podane [25]. Ten mechanizm wykorzystuje się w leczeniu stanów z nadmiernym napięciem mięśni, w tym dystonii i spastyczności, oraz w zaburzeniach czynności autonomicznej, takich jak nadpotliwość [25].
Z czynników pozostałych najlepiej udokumentowany jest wpływ jonów magnezu, które konkurują z wapniem w zakończeniu i osłabiają uwalnianie przekaźnika [19]. Wiek działa na stronę postsynaptyczną, choć skala tego działania u człowieka pozostaje przedmiotem sporu [5, 17]. Przegląd poświęcony miastenii wymienia aktywny trening fizyczny wśród zaleceń dla chorych na tę chorobę [27]. Wśród cząsteczek rozważanych jako przyszłe punkty uchwytu w sarkopenii wymienia się acetylocholinę i peptyd związany z genem kalcytoniny, a jako możliwe wskaźniki stanu złącza fragment agryny krążący we krwi oraz czynnik neurotroficzny pochodzenia mózgowego [35]. Według autorów przeglądu wszystkie te propozycje wymagają walidacji w przyszłych badaniach [35].
4. Na co warto zwrócić uwagę
Czynność złącza nerwowo-mięśniowego ocenia się u człowieka wyłącznie pośrednio, przez odpowiedź mięśnia na drażnienie nerwu. Żadne dostępne badanie nie mierzy liczby receptorów ani liczby uwolnionych kwantów u konkretnej osoby, więc każdy wynik jest wnioskiem z zapisu elektrycznego. Z tego wynikają trzy ograniczenia interpretacyjne, o które najczęściej potyka się wnioskowanie z takich badań.
Ograniczenie pierwsze dotyczy czułości. Drażnienie nerwu o niskiej częstości wykrywa zaburzenia postsynaptyczne przez spadek amplitudy kolejnych odpowiedzi, a drażnienie o wysokiej częstości i badanie po wysiłku wykrywa zaburzenia presynaptyczne przez ich wzrost [26]. Oba testy pomijają jednak przypadki łagodne. W ośrodku wykonującym rutynowo elektromiografię pojedynczego włókna drażnienie powtarzane było nieprawidłowe tylko u 27,1% chorych z rozpoznaną miastenią, a nieprawidłowy wynik wiązał się z postacią uogólnioną, nie ograniczoną do mięśni gałkoruchowych [36]. Prawidłowy wynik drażnienia powtarzanego nie wyklucza więc choroby złącza.
Ograniczenie drugie dotyczy swoistości najczulszego z tych badań. Jitter, czyli zmienność odstępu między potencjałami dwóch włókien tej samej jednostki ruchowej, jest najczulszym wskaźnikiem zaburzonego przekaźnictwa [26]. W tej samej pracy nieprawidłowy jitter stwierdzono również u osób, u których ostatecznie rozpoznano zaburzenia czynnościowe, porażenia nerwów czaszkowych, pierwotne choroby oczu i miopatie [36]. Mediana jittera wynosiła w miastenii 61 μs wobec 42 μs u chorych z innymi rozpoznaniami i nieprawidłowym zapisem [36]. U 13 osób z potwierdzoną miastenią zapis pojedynczych włókien był prawidłowy, a 10 z nich pozostawało w remisji klinicznej [36]. Wynik badania czynnościowego rozstrzyga zatem o stanie przekaźnictwa, a nie o rozpoznaniu choroby.
Ograniczenie trzecie dotyczy badań serologicznych. Brak przeciwciał nie wyklucza miastenii, bo około 10% chorych nie ma przeciwciał przeciw żadnemu ze znanych antygenów tej choroby, a przeciwciała przeciw białku LRP4 występują u mniej niż 1% [28]. Rozpoznanie u osób bez przeciwciał opiera się na obrazie klinicznym i badaniu neurofizjologicznym, a nie na powtarzaniu oznaczeń [28].
Osobnym źródłem nieporozumień jest przenoszenie wyników z gryzoni na człowieka. Fragmentacja płytki końcowej i cechy odnerwienia są u starych gryzoni opisywane konsekwentnie, natomiast w mięśniach ludzkich złącza okazały się stabilne przez cały okres dorosłości [5, 17]. Ludzkie złącza są też mniejsze i mniej złożone niż mysie oraz mają odmienny rozkład białek strefy aktywnej [5]. Zdanie „złącza degenerują się z wiekiem” jest więc twierdzeniem udokumentowanym u gryzoni, a u człowieka pozostaje przedmiotem sporu.
Drugie rozpowszechnione przekonanie zakłada, że przekaźnictwo nerwowo-mięśniowe działa na zasadzie jeden impuls, jedna odpowiedź, bez żadnego zapasu. Zapas jednak istnieje i wynosi u prawidłowych dorosłych ssaków zwykle od 3 do 5 [15]. Właśnie dlatego ubytek receptorów albo uwalniania długo nie daje objawów, a pierwszym objawem jest nużliwość przy powtarzanym wysiłku, nie stałe osłabienie [1, 15]. Nużliwość w chorobie złącza wynika z niewydolności przekazania sygnału, a nie z osłabienia samego włókna mięśniowego [1].
Trzecie przekonanie dotyczy jednorodności chorób złącza. Ten sam objaw powstaje przy defektach białek o różnych zadaniach, od kanału wapniowego zakończenia po kotwicę enzymu w szczelinie, a leczenie skuteczne przy jednym defekcie bywa szkodliwe przy innym [21, 29]. Rozpoznanie choroby złącza opiera się zatem na badaniach klinicznych, serologicznych i neurofizjologicznych, a nie na samym obrazie objawów.