1. Charakterystyka
1.1. Definicja i przynależność
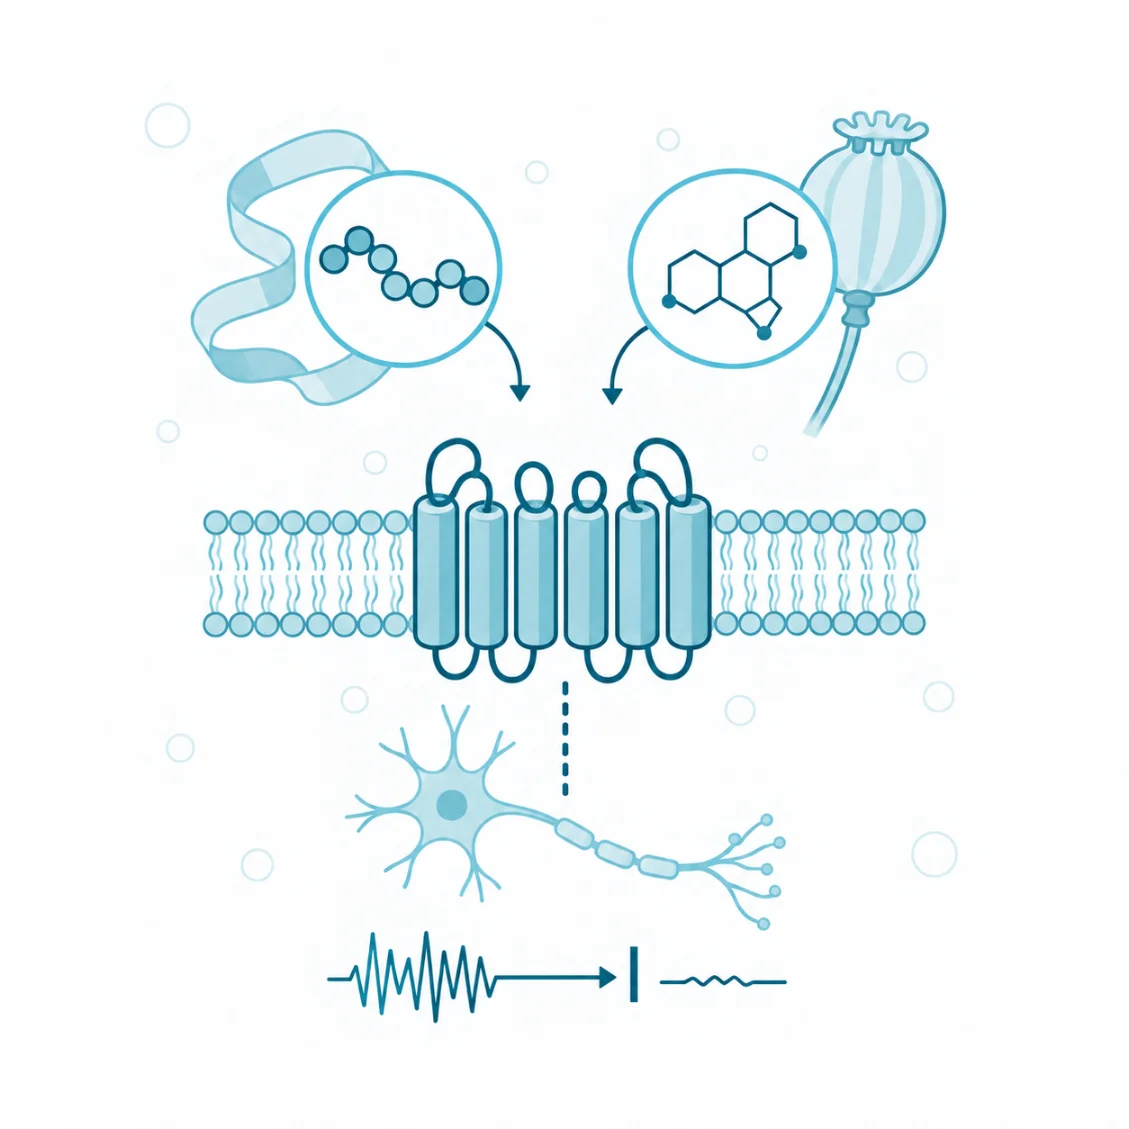
Receptory opioidowe (ang. opioid receptors) to białka błonowe odbierające sygnał peptydów opioidowych oraz alkaloidów maku. Rodzina liczy cztery białka o odrębnych genach: receptor μ (MOR), receptor δ (DOR), receptor κ (KOR) oraz receptor nocyceptynowy (NOP) [1]. Międzynarodowa Unia Farmakologii Podstawowej i Klinicznej zaleca dla nich oznaczenia MOP, DOP, KOP i NOP, a litery greckie pozostają w piśmiennictwie jako nazwy historyczne [1]. Każde z tych białek należy do receptorów metabotropowych i przekazuje sygnał przez białka G rodziny Gi/o, które hamują cyklazę adenylanową [2, 9].
W klasyfikacji receptorów błonowych rodzina opioidowa mieści się wśród receptorów peptydowych klasy A. Jest to grupa o budowie zbliżonej do rodopsyny. Wspólną cechą jej członków jest hamujący kierunek działania, ponieważ pobudzenie receptora zmniejsza pobudliwość neuronu i ogranicza uwalnianie przekaźnika z zakończenia [9]. Ligandami endogennymi są peptydy powstające z czterech prekursorów białkowych, w tym endorfiny [2]. Enkefaliny wyizolowano z mózgu świni w 1975 roku [4], a dynorfinę powiązano z receptorem κ w 1982 roku [5]. Nocyceptynę wyodrębniono w 1995 roku jako ligand czwartego białka rodziny, a endomorfiny opisano w 1997 roku jako peptydy o dużym powinowactwie do receptora μ [6].
Nazwa rodziny bywa myląca, a kryterium przynależności stanowi budowa genu i sekwencja białka, nie zaś sam wpływ na czucie bólu. Receptory sigma przez kilkanaście lat figurowały w piśmiennictwie jako trzeci typ opioidowy, ponieważ wyróżniono je na podstawie zespołu objawów wywołanego jedną z badanych substancji [19]. Krystalizacja ludzkiego receptora sigma-1 ujawniła trimer z pojedynczą domeną przezbłonową i beczułką typu cupin, a więc budowę obcą receptorom metabotropowym [8]. Białko to leży w błonie siateczki śródplazmatycznej i do rodziny opioidowej nie wchodzi [8]. Receptory kannabinoidowe CB1 i CB2 także sprzęgają się z białkami Gi/o i także hamują uwalnianie przekaźników [13]. Wiążą jednak pochodne kwasu arachidonowego, czyli anandamid i 2-arachidonoiloglicerol, a nie peptydy [13].
Zakres pojęcia obejmuje cztery białka wraz z ich wariantami powstającymi ze składania pierwotnego transkryptu, a nie same substancje działające na te białka. Receptor NOP zajmuje w rodzinie pozycję odrębną i bywa nazywany nieklasycznym. Jego sekwencja jest w około 60% zgodna z sekwencjami trzech pozostałych, a nalokson wiąże się z nim słabo [3]. Nocyceptyna nie działa też jednakowo z ligandami receptora μ: w części układów nasila ich działanie, a w części je znosi [3]. Znaczenie rodziny wynika z zasięgu jej występowania: te same białka odbierają sygnał układu przeciwbólowego organizmu i stanowią punkt uchwytu najsilniejszych leków przeciwbólowych [2]. Pośredniczą zarazem w hamowaniu ośrodka oddechowego oraz motoryki jelit [36].
1.2. Budowa i rodzaje
Każde z czterech białek rodziny przechodzi przez błonę siedem razy, co odpowiada budowie całej klasy receptorów metabotropowych. Koniec aminowy leży poza komórką, a koniec karboksylowy w cytoplazmie, a siedem odcinków helikalnych tworzy w błonie wiązkę z kieszenią wiążącą ligand pośrodku.
Kształt tej kieszeni rozstrzygnęła struktura krystaliczna receptora μ myszy, ogłoszona w 2012 roku przez zespół Manglika [10]. Antagonista morfinanowy nie zanurzał się w głębi białka, jak w większości znanych wówczas receptorów, lecz wiązał się w rozległej kieszeni otwartej na środowisko wodne [10]. Cząsteczki receptora układały się w tej sieci krystalicznej parami, stykając się odcinkami piątym i szóstym [10]. Sześć lat później mikroskopia krioelektronowa dała obraz receptora μ związanego z peptydowym agonistą i z białkiem Gi [11]. Porównanie z receptorami sprzężonymi z białkiem Gs ujawniło inne położenie szóstej helisy przezbłonowej [11]. Odmienny okazał się też sposób kontaktu podjednostki alfa z rdzeniem receptora, co tłumaczy wybiórczość sprzężenia z Gi [11].
Poza czterema wymienionymi białkami rodzina nie ma podtypów kodowanych osobnymi genami, ale gen OPRM1 daje wiele wariantów białka. Pierwotny transkrypt jest składany na kilkanaście sposobów, a powstające warianty różnią się końcem karboksylowym, czyli odcinkiem decydującym o fosforylacji i o wiązaniu białek regulatorowych [12]. Część wariantów ma odmienny profil farmakologiczny i odmienne rozmieszczenie w obwodach mózgu, stąd przypisywana im rola w różnicach odpowiedzi na poszczególne leki [12]. Warianty MOR-1C i MOR-1D wykryto w rogu tylnym rdzenia kręgowego szczura głównie w zakończeniach włókien bezmielinowych [14]. Wariant podstawowy MOR-1 znakował się tam równie często w ciałach komórek i w dendrytach [14]. Takie rozmieszczenie wskazuje na udział wariantów o wydłużonym końcu karboksylowym w hamowaniu presynaptycznym [14].
Osobnym poziomem złożoności jest łączenie się cząsteczek receptora w pary. Receptory opioidowe działają jako pojedyncze białka, ale tworzą też homodimery i heterodimery [1]. Pary złożone z receptora μ i δ mają inne właściwości wiązania niż każde z tych białek osobno [1].
1.3. Rys historyczny
Zanim receptory opioidowe zostały wykryte, farmakologia opierała się na wniosku pośrednim. Działanie zależało od budowy przestrzennej cząsteczki, a niektóre związki znosiły działanie morfiny. Wskazywało to na swoiste miejsce wiązania, lecz miejsca tego nikt w tkance nie wykrył.
Rozstrzygnięcie przyniósł rok 1973, w którym trzy niezależne zespoły opisały stereospecyficzne wiązanie znakowanych ligandów w tkance nerwowej. Pert i Snyder posłużyli się trytowanym naloksonem i stwierdzili wiązanie w mózgu ssaka oraz w jelicie świnki morskiej [15]. Siła współzawodnictwa poszczególnych substancji o to miejsce odpowiadała ich sile farmakologicznej [15]. Simon, Hiller i Edelman uzyskali ten sam wynik z trytowaną etorfiną w homogenacie mózgu szczura [16]. Terenius opisał stereospecyficzne wiązanie we frakcji błon synaptycznych kory mózgu szczura [17]. Metoda wiązania ligandów stała się po tych pracach wzorcem badania receptorów dla innych przekaźników [18].
Podział rodziny na typy wyrósł z innej obserwacji: różne substancje wywoływały u zwierząt odmienne zespoły objawów, których nie dało się sprowadzić do różnicy siły [19]. Praca Martina i współpracowników z 1976 roku opisała trzy takie zespoły i przypisała je trzem odrębnym receptorom, których nazwy pochodziły od liter greckich przypisanych substancjom wzorcowym [19]. Ostateczne rozstrzygnięcie przyniosło jednak dopiero klonowanie. W 1992 roku zespoły Evansa i Kieffer niezależnie wyizolowały komplementarny DNA kodujący receptor δ, a jego sekwencja okazała się pokrewna sekwencjom receptorów metabotropowych [20, 21]. Rok później sklonowano receptor μ szczura, a jego pobudzenie obniżało w komórkach transfekowanych stężenie cyklicznego adenozynomonofosforanu (cAMP), czyli przekaźnika wtórnego uruchamiającego kinazę białkową A [22].
2. Działanie molekularne
2.1. Ligandy endogenne i egzogenne
Receptory opioidowe wiążą dwie grupy cząsteczek o odmiennym pochodzeniu i odmiennej budowie. Pierwszą tworzą peptydy powstające w organizmie z czterech prekursorów białkowych, drugą alkaloidy maku lekarskiego oraz związki otrzymane na drodze syntezy.
Ligandy endogenne różnią się powinowactwem do poszczególnych białek rodziny, choć żaden z nich nie jest w pełni wybiórczy. Zestawienie poniżej podaje preferencje opisane w piśmiennictwie, bez powtarzania charakterystyki samych peptydów.
| Peptyd | Prekursor | Preferowany receptor | Podstawa |
| Enkefaliny | proenkefalina | δ (DOR) | izolacja z mózgu, 1975 [4] |
| β-endorfina | proopiomelanokortyna | μ (MOR) i δ (DOR) | przegląd [2] |
| Dynorfiny | prodynorfina | κ (KOR) | test na jelicie świnki morskiej [5] |
| Endomorfiny | nieustalony | μ (MOR) | izolacja z mózgu bydlęcego [6] |
| Nocyceptyna | pronocyceptyna | NOP | izolacja i test na komórkach CHO [7] |
Preferencja peptydu nie przesądza o skutku pobudzenia, bo ten zależy od tego, w jakim neuronie receptor się znajduje. Nocyceptyna podana do komór mózgu myszy nasilała reakcję na bodziec bólowy, a więc przeciwnie niż ligandy trzech pozostałych białek rodziny [7].
Ligandy egzogenne dzieli się według tego, jak silnie pobudzają receptor po związaniu. Pełny agonista wywołuje odpowiedź maksymalną dla danego układu, a jego wzorcem jest morfina. Myszy pozbawione genu receptora μ nie reagowały na morfinę zmianą progu bólu ani preferencją miejsca [23]. Nie występowały u nich także objawy po odstawieniu, choć receptory δ i κ pozostawały sprawne i wiązały swoje ligandy [23]. Agonista częściowy, którego przykładem jest buprenorfina, wiąże się z receptorem μ mocno i dysocjuje wolno [24]. Odpowiedź układu pozostaje przy tym mniejsza niż po agoniście pełnym [24]. Antagonista, czyli nalokson albo naltrekson, wiąże się z receptorem i nie wywołuje odpowiedzi, a zajmując receptor, zamyka dostęp agoniście [25].
Osobną klasę stanowią antagoniści działający wyłącznie obwodowo. Metylonaltrekson jest czwartorzędową pochodną naltreksonu, a ładunek elektryczny cząsteczki ogranicza jej przechodzenie przez barierę krew-mózg [26]. Naloksegol powstał przez przyłączenie łańcucha glikolu polietylenowego do cząsteczki naloksonu, co daje ten sam skutek [27]. Oba związki zajmują receptory w ścianie jelita i nie znoszą przy tym hamowania przekaźnictwa bólowego w ośrodkowym układzie nerwowym [26, 27].
2.2. Podtypy receptora i ich rozmieszczenie
Cztery białka rodziny występują w różnych miejscach układu nerwowego i poza nim, a rozmieszczenie to tłumaczy większość skutków ich pobudzenia. Receptor μ jest wśród nich najszerzej rozpowszechniony i odpowiada za działanie przeciwbólowe leków opioidowych [2].
W rdzeniu kręgowym receptory skupiają się w rogu tylnym, gdzie włókna czuciowe przekazują sygnał neuronom drogi wstępującej. Występują zarówno w zakończeniach włókien bezmielinowych, jak i w neuronach odbierających sygnał, co pozwala hamować przekaźnictwo bólowe z obu stron synapsy [14]. W istocie szarej okołowodociągowej śródmózgowia receptory μ leżą na neuronach GABA-ergicznych, które w warunkach podstawowych tłumią komórki drogi zstępującej [28]. Pobudzenie receptora wycisza neuron hamujący, a uwolniona spod jego kontroli droga zstępująca tłumi przekaźnictwo w rogu tylnym [28].
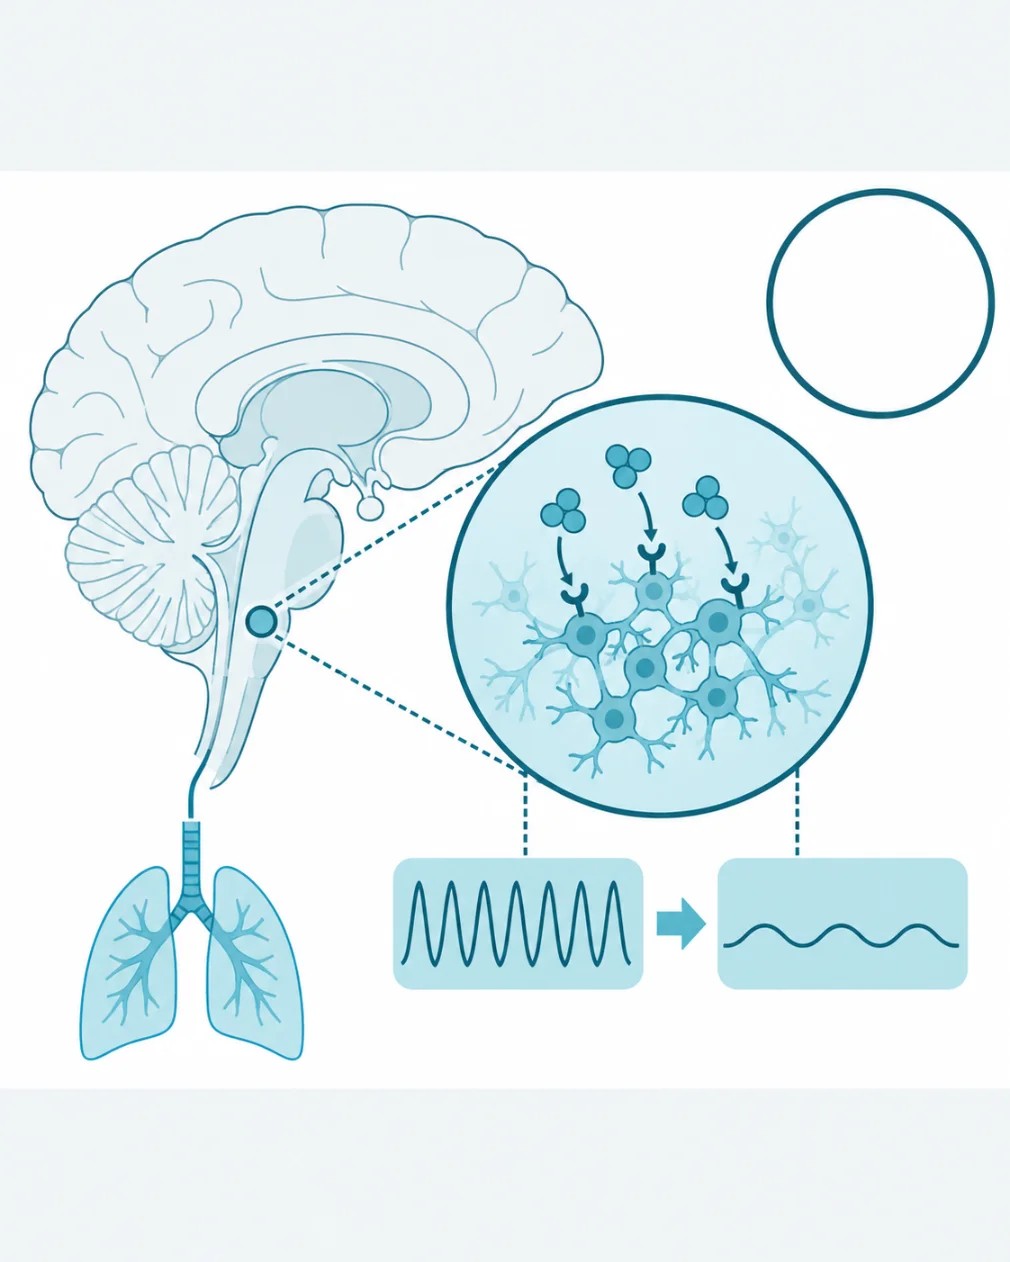
W rdzeniu przedłużonym receptory μ występują na neuronach kompleksu preBötzingera, czyli skupiska wyznaczającego rytm oddechowy. Podanie agonisty do tego obszaru u szczura zwalniało oddech albo powodowało bezdech, a wybiórczo wrażliwe okazały się neurony z receptorem neurokininowym NK1 [29]. U myszy usunięcie genu receptora μ w tym samym obszarze znosiło wpływ agonisty na częstość oddechów, a liczbę odpowiedzialnych neuronów oszacowano tam na 70 do 140 [30]. W jelicie receptory μ i δ występują w neuronach splotów śródściennych i hamują uwalnianie acetylocholiny z neuronów ruchowych [31]. Receptory κ ograniczają w tych splotach uwalnianie przekaźników z zakończeń [31].
W układzie nagrody rozmieszczenie receptorów tłumaczy pozorny paradoks. W skrawkach mózgu szczura agoniści receptora μ nie pobudzali neuronów dopaminowych brzusznego pola nakrywki wprost, lecz hiperpolaryzowali sąsiadujące z nimi interneurony GABA-ergiczne [32]. Zanik hamowania ze strony tych interneuronów zwiększa aktywność neuronów dopaminowych, przez co rośnie uwalnianie dopaminy w strukturach układu nagrody i kary [32]. W miejscu sinawym receptory μ hiperpolaryzują neurony noradrenergiczne przez zwiększenie przewodności potasowej błony [33]. Receptory κ występują licznie w strukturach regulujących nastrój i reakcję na stres, a ich ligandem jest tam dynorfina uwalniana podczas długotrwałego stresu [34].
| Podtyp | Gen | Główny ligand endogenny | Rozmieszczenie | Skutek pobudzenia |
| μ (MOR, MOP) | OPRM1 | β-endorfina, endomorfiny | róg tylny, istota szara okołowodociągowa, kompleks preBötzingera, jelito, układ nagrody | zmniejszenie przekaźnictwa bólowego, zwolnienie oddechu, zahamowanie motoryki jelit |
| δ (DOR, DOP) | OPRD1 | enkefaliny | kora, jądra podstawy, neurony jelitowe, zakończenia czuciowe | zmniejszenie przekaźnictwa bólowego, wpływ na nastrój w modelach zwierzęcych |
| κ (KOR, KOP) | OPRK1 | dynorfiny | podwzgórze, ciało migdałowate, rdzeń kręgowy, skóra | zmniejszenie przekaźnictwa bólowego i świądu, obniżenie nastroju |
| NOP (ORL1) | OPRL1 | nocyceptyna | kora, pień mózgu, rdzeń kręgowy | zmiana czucia bólu zależna od miejsca, wpływ na czynność ruchową |
Zestawienie pokazuje regułę wspólną dla całej rodziny: skutek pobudzenia wynika nie z samego białka, lecz z funkcji neuronu, w którym białko to się znajduje.
2.3. Kaskada po aktywacji
Związanie agonisty zmienia ułożenie helis przezbłonowych receptora [11]. Po stronie cytoplazmatycznej odsłania się powierzchnia, z którą wiąże się heterotrimeryczne białko G [11]. Dalszy ciąg zdarzeń przebiega dwiema drogami, rozchodzącymi się już na poziomie podjednostek tego białka.
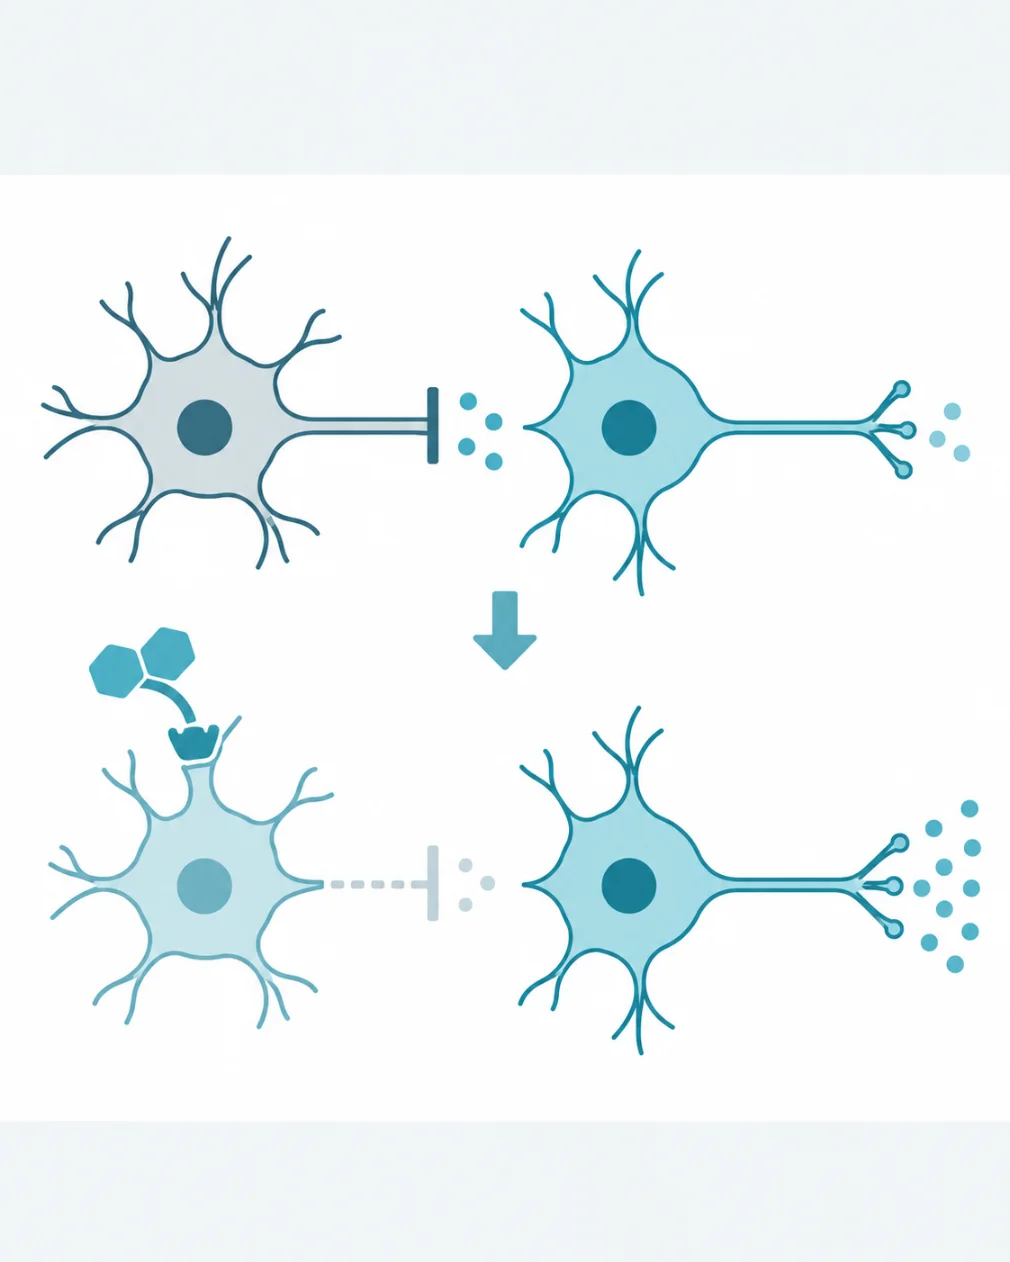
Stanem wyjściowym jest neuron o spoczynkowym potencjale błonowym, którego zakończenie uwalnia przekaźnik w odpowiedzi na potencjał czynnościowy. Bodźcem jest związanie liganda opioidowego. W pierwszym kroku podjednostka alfa białka Gi/o wymienia guanozynodifosforan (GDP) na guanozynotrifosforan (GTP), który ją aktywuje, i odłącza się od dimeru beta-gamma. Podjednostka alfa hamuje cyklazę adenylanową, więc stężenie cyklicznego AMP w komórce maleje, a kinaza białkowa A fosforyluje mniej białek docelowych [2]. Dimer beta-gamma działa równolegle i wprost na dwa rodzaje kanałów jonowych. Otwiera kanały potasowe prostownicze GIRK, a odpływ potasu hiperpolaryzuje błonę [9, 33]. Hamuje zarazem kanały wapniowe bramkowane napięciem, więc do zakończenia napływa mniej jonów wapnia [35].
Stanem końcowym jest neuron trudniejszy do pobudzenia i zakończenie uwalniające mniej przekaźnika. Konsekwencja zależy od tego, który neuron został wyciszony. W rogu tylnym maleje przekazywanie sygnału bólowego, a w kompleksie preBötzingera zwalnia rytm oddechowy [29]. W istocie szarej okołowodociągowej wyciszenie neuronu hamującego nasila hamowanie zstępujące [28].
Trzecia droga sygnału uruchamia się z opóźnieniem i służy wyłączeniu receptora. Kinazy receptorów sprzężonych z białkami G fosforylują koniec karboksylowy białka, a do tak zmienionego receptora przyłączają się β-arestyny [35]. Arestyna przerywa kontakt receptora z białkiem G i kieruje go do zagłębień klatrynowych, a sama pośredniczy przy tym w części sygnałów wewnątrzkomórkowych [35]. Rozdzielenie obu dróg sygnału stało się podstawą prób konstruowania leków o wybiórczym profilu pobudzenia [42].
2.4. Desensytyzacja i hamowanie aktywności
Receptor pobudzany bez przerwy traci sprawność, a komórka uruchamia wobec niego trzy mechanizmy o różnej skali czasowej. Ich wspólnym skutkiem jest słabnięcie odpowiedzi na ten sam sygnał. Różnice między agonistami w uruchamianiu tych mechanizmów są w tej rodzinie dobrze udokumentowane.
Desensytyzacja zachodzi w ciągu minut i polega na rozprzężeniu receptora od białka G po fosforylacji jego końca karboksylowego [35]. Internalizacja usuwa receptor z błony do wnętrza komórki, skąd białko wraca na powierzchnię albo trafia do rozkładu [35]. Agoniści różnią się pod tym względem wyraźnie. W komórkach HEK 293 peptydy opioidowe i etorfina wywoływały szybką internalizację receptorów δ i μ, z czasem połówkowym około sześciu minut [37]. Morfina nie uruchamiała jej nawet w stężeniach silnie hamujących cyklazę adenylanową [37]. Znaczenie fosforylacji potwierdziły myszy z receptorem μ pozbawionym miejsc fosforylacji [40]. Desensytyzacja w neuronach miejsca sinawego była u nich zniesiona, działanie przeciwbólowe silniejsze, a tolerancja znacznie mniejsza [40].
Trzeci mechanizm dotyczy nie samego receptora, lecz układu, który on hamuje. Praca Sharmy, Klee i Nirenberga z 1975 roku opisała w hodowli komórek dwa przeciwstawne wpływy na cyklazę adenylanową [38]. Pierwszym było szybkie, odwracalne hamowanie enzymu, drugim wolno narastający wzrost jego aktywności, przeciwdziałający hamowaniu [38]. Po ustaniu hamowania nieskompensowana aktywność cyklazy podnosi stężenie cAMP powyżej wartości wyjściowej [38]. Tłumaczy to nadmierną pobudliwość neuronów po odstawieniu na poziomie pojedynczej komórki [38]. Uzależnienie jako choroba obejmuje mechanizmy wykraczające poza tę adaptację komórkową.
Udział β-arestyny 2 opisano najpierw u myszy pozbawionych jej genu [39]. Działanie przeciwbólowe morfiny było u nich silniejsze i dłuższe niż u zwierząt kontrolnych [39]. Wynik ten przypisano upośledzeniu desensytyzacji receptora μ [39]. Późniejsze badania objęły myszy z receptorem niezdolnym do wiązania arestyny [40]. Ograniczenie tej drogi sygnału nie łagodziło u nich zwolnienia oddechu ani zahamowania motoryki jelit [40].
2.5. Farmakologia – agoniści, antagoniści, modulatory
Farmakologia rodziny opiera się na dwóch parametrach. Pierwszym jest powinowactwo cząsteczki do receptora, drugim jej skuteczność wewnętrzna, czyli zdolność do wywołania odpowiedzi po związaniu. Kombinacja tych parametrów wyjaśnia profil działania klas związków lepiej niż podział na substancje silne i słabe.
Mechanizm antagonisty kompetycyjnego pokazuje nalokson, który wiąże się z receptorem μ mocno i sam nie uruchamia białka G [25]. Wypiera zarazem z receptora agonistę, a stopień wyparcia zależy od proporcji stężeń obu związków [25]. Skuteczność antagonisty nie jest więc jednakowa wobec wszystkich agonistów, bo związki o dużym powinowactwie i wolnej dysocjacji ustępują mu trudniej [25]. Ograniczeniem bywa też czas działania samego antagonisty, krótszy niekiedy niż czas działania agonisty [25].
Agonizm częściowy opisuje buprenorfina, której powinowactwo do receptora μ jest duże, a dysocjacja wolna, więc zamyka ona dostęp innym agonistom [24]. Odpowiedź układu oddechowego na buprenorfinę osiąga u ludzi wartość graniczną i dalej nie narasta, natomiast po fentanylu narasta proporcjonalnie do ekspozycji [45]. Przegląd Cochrane objął 31 badań z randomizacją i 5430 uczestników [46]. Buprenorfina utrzymywała w nim chorych w programie leczenia substytucyjnego lepiej niż placebo, a przy dawkowaniu dostosowywanym do potrzeb chorego gorzej niż metadon [46].
Hipoteza agonizmu obciążonego dotyczy wybiórczego pobudzania jednej drogi sygnału. Cząsteczka pobudzająca receptor w kierunku białka G, z pominięciem drogi β-arestyny, miałaby działać przeciwbólowo bez hamowania oddychania [43]. Olicerydyna powstała jako pierwszy związek zaprojektowany według tego założenia. Badanie APOLLO-2 objęło 401 chorych po zabiegu [44]. Dwa spośród trzech badanych schematów okazały się nie gorsze od morfiny pod względem odsetka odpowiedzi przeciwbólowej [44]. Złożony wskaźnik obciążenia oddechowego nie różnił się dla nich istotnie od placebo [44]. Samo wyjaśnienie zjawiska zostało jednak podważone. W analizie Gillisa i współpracowników pominięcie założeń modelu operacyjnego zawyżało obliczane obciążenie sygnału [41]. Związki uznane za obciążone mają w istocie niską skuteczność wewnętrzną wobec białka G [41]. Ich korzystniejszy profil tłumaczy się więc raczej tą cechą niż wybiórczością drogi sygnału [41].
Wybiórczość wobec podtypu jest osobnym kierunkiem prac. Difelikefalina jest agonistą receptora κ o budowie peptydowej, która ogranicza jej przenikanie do mózgu [47]. Badanie trzeciej fazy objęło 378 chorych dializowanych ze świądem o nasileniu umiarkowanym do ciężkiego [47]. Poprawę o co najmniej trzy punkty w skali nasilenia świądu uzyskało 49,1% z nich wobec 27,9% w grupie placebo [47].

3. Znaczenie kliniczne
3.1. Następstwa zmiany aktywności
Skutki zmiany aktywności receptorów opioidowych wynikają wprost z ich rozmieszczenia. Każdy z nich ma swoje miejsce powstawania i swój mechanizm, a wspólny jest tylko kierunek działania na poziomie komórki.
Zmniejszenie przekaźnictwa bólowego powstaje na trzech piętrach układu nerwowego naraz. W rogu tylnym rdzenia kręgowego hamowane jest przekazywanie sygnału z włókien czuciowych [14]. W istocie szarej okołowodociągowej i w rdzeniu przedłużonym uruchamia się droga zstępująca, tłumiąca ten sam sygnał od góry [28]. W tkankach objętych zapaleniem działają dodatkowo receptory na zakończeniach czuciowych [2]. Ich ligandami bywają peptydy uwalniane przez komórki odpornościowe nacieku [2].
Zwolnienie oddechu powstaje w kompleksie preBötzingera i jest następstwem hiperpolaryzacji neuronów generujących rytm [29, 30]. Ten sam mechanizm jest punktem uchwytu antagonisty, bo zwolnienie receptorów tej okolicy przywraca rytm oddechowy [25]. Zahamowanie motoryki jelit powstaje w splotach śródściennych, gdzie uwalnianie acetylocholiny z neuronów ruchowych maleje, a wydzielanie jelitowe słabnie [31]. Treść jelitowa przesuwa się przez to wolniej i traci wodę [31]. Tolerancja rozwija się wobec działania przeciwbólowego, a wobec zahamowania motoryki jelit w stopniu znacznie mniejszym [31]. Różnicę tę przypisuje się odmiennemu przebiegowi desensytyzacji w neuronach jelitowych [31].
Pobudzenie receptora κ ma osobny profil następstw. W badaniu z udziałem mężczyzn czynny optycznie izomer agonisty κ zmieniał nastrój i percepcję, a zmiany te znosił nalokson, natomiast izomer nieaktywny opioidowo ich nie wywoływał [61]. Wynik przypisano receptorom κ, a nie receptorom sigma, ponieważ użyty związek nie wiązał się z tymi ostatnimi [61].
Odrębnym zjawiskiem jest wzrost wrażliwości na bodźce bólowe przy długotrwałej ekspozycji na agonistę, opisywany w piśmiennictwie jako hiperalgezja indukowana opioidami [48]. Metaanaliza 26 badań obejmujących 2706 uczestników znalazła dowody takiego wzrostu w progu tolerancji bodźca cieplnego, lecz nie przy stymulacji elektrycznej ani w progu wykrywania bodźca [49]. Zjawisko było wyraźniejsze u osób z uzależnieniem niż u chorych leczonych z powodu bólu [49]. Autorzy tej pracy podkreślili wpływ czynników zakłócających na interpretację wyniku [49].
3.2. Udział receptorów opioidowych w chorobach
Receptory opioidowe rzadko bywają pierwotną przyczyną choroby, stanowią natomiast ogniwo mechanizmów w kilku sytuacjach klinicznych i punkt uchwytu leczenia w kolejnych. Ich udział ocenia się dziś głównie przez wyniki badań nad lekami działającymi na te białka.
W bólu przewlekłym niezwiązanym z nowotworem wyniki okazały się skromniejsze, niż zakładano przez lata. Badanie SPACE z randomizacją objęło 240 chorych z bólem kręgosłupa albo z bólem w chorobie zwyrodnieniowej stawu [50]. Leczenie opioidami nie było w nim lepsze od nieopioidowego pod względem funkcjonowania zależnego od bólu w ciągu 12 miesięcy [50]. Natężenie bólu było mniejsze w grupie nieopioidowej, a objawy związane z lekami częstsze w grupie opioidowej [50]. Metaanaliza 96 badań z randomizacją objęła 26 169 uczestników [51]. Różnica natężenia bólu względem placebo wyniosła w niej 0,69 cm w skali wzrokowo-analogowej o długości 10 cm, a różnicę istotną klinicznie osiągnęło 11,9% chorych [51].
Zaparcie polekowe jest następstwem działania na receptory jelitowe i dotyczy znacznej części leczonych. Skuteczność antagonistów działających wyłącznie obwodowo potwierdzono w badaniach z randomizacją. Po metylonaltreksonie wypróżnienie w ciągu czterech godzin od pierwszego podania wystąpiło u 48% chorych wobec 15% w grupie placebo [26]. Natężenie bólu nie zmieniło się, a objawy odstawienia nie wystąpiły [26]. W badaniach nad naloksegolem odsetek odpowiedzi w okresie 12 tygodni wyniósł 44,4% i 39,7%, a w odpowiadających im grupach placebo 29,4% i 29,3% [27].
Uzależnienie wiąże się na poziomie mechanizmu z pobudzeniem receptorów μ w układzie nagrody [32]. Drugim jego ogniwem komórkowym jest opisana wcześniej adaptacja układu cyklazy adenylanowej [38]. Zmienność genetyczna receptora μ jest przedmiotem badań farmakogenetycznych o niejednolitych wynikach. Metaanaliza 36 badań z udziałem 8609 chorych powiązała wariant 118A>G genu OPRM1 z większym zapotrzebowaniem na leki opioidowe u nosicieli allelu G [52]. Wyniki poszczególnych badań były przy tym wyraźnie niejednorodne [52]. Metaanaliza 12 badań z udziałem 2118 chorych z bólem nowotworowym dała istotny wynik w podgrupie chorych azjatyckich [53]. W podgrupie europejskiej i wśród leczonych morfiną zależność pozostała na granicy istotności [53]. Jej siła nie pozwala dziś przewidywać odpowiedzi u pojedynczego chorego.
3.3. Czynniki wpływające na aktywność
Aktywność receptorów opioidowych zmienia się nie tylko pod wpływem substancji podawanych z zewnątrz. Stan tego układu zależy od ilości uwalnianych peptydów endogennych, od liczby dostępnych receptorów w błonie i od stanu tkanki, w której receptory leżą.
Wysiłek fizyczny należy do najlepiej udokumentowanych czynników. W badaniu metodą pozytonowej tomografii emisyjnej u dziesięciu biegaczy dwugodzinny bieg zmniejszył wiązanie znacznika opioidowego [54]. Spadek dotyczył kory przedczołowej i struktur układu limbicznego, a jego wielkość odpowiadała nasileniu zgłaszanej poprawy nastroju [54]. Mniejsze wiązanie znacznika oznacza w tej metodzie zajęcie receptorów przez peptydy uwolnione przez organizm. W badaniu u 22 zdrowych mężczyzn wiązanie znacznika zmniejszał trening interwałowy o wysokiej intensywności [55]. Godzinny wysiłek o umiarkowanej intensywności nie zmieniał go w skali całej grupy [55]. W tej samej grupie badawczej większa wydolność tlenowa wiązała się z silniejszym uwolnieniem peptydów po wysiłku, przy niezmienionej dostępności receptorów w spoczynku [56].
Oczekiwanie ulgi również uruchamia ten układ. W badaniu z użyciem tomografii pozytonowej podano substancję obojętną, przedstawioną jako środek przeciwbólowy [57]. Aktywność przekaźnictwa przez receptory μ rosła wtedy w przedniej części zakrętu obręczy, w korze przedczołowej grzbietowo-bocznej, w wyspie i w jądrze półleżącym [57]. Zmianom tym towarzyszyły niższe oceny natężenia bólu [57]. Stres przewlekły działa w przeciwnym kierunku, przez układ dynorfiny i receptora κ [34]. Pobudzenie tego receptora w modelach zwierzęcych obniża nastrój i nasila zachowania poprzedzające nawrót [34].
Stan zapalny zmienia dostępność receptorów obwodowych. W tkance objętej zapaleniem rośnie liczba receptorów w zakończeniach czuciowych [2]. Komórki nacieku zapalnego wydzielają zarazem peptydy opioidowe pobudzające te receptory [2]. Długotrwała ekspozycja na agonistę działa odwrotnie i obniża odpowiedź przez desensytyzację oraz internalizację [35].
Osobną grupę stanowią substancje, którym przypisuje się wpływ na ten układ, choć ich punkt uchwytu leży poza samym receptorem. DLPA, czyli mieszanina izomerów fenyloalaniny, bywa opisywana jako inhibitor enzymów rozkładających enkefaliny, a więc czynnik podnoszący stężenie liganda, a nie działający na białko receptora. W modelu ostrego bólu u makaków D-fenyloalanina nie podniosła istotnie progu reakcji na bodziec [58]. Skutku jej podania nie znosił nalokson, co przemawia przeciw mechanizmowi opioidowemu w tym gatunku [58]. Magnez i memantyna działają na receptor NMDA, czyli receptor glutaminianu wrażliwy na N-metylo-D-asparaginian, a nie na receptory opioidowe.
4. Na co warto zwrócić uwagę
Receptorów opioidowych nie oznacza się w praktyce klinicznej. Ich gęstość w mózgu żywego człowieka mierzy pozytonowa tomografia emisyjna ze znacznikiem wiążącym się z receptorem, a badanie to służy celom naukowym i nie ma zastosowania rozpoznawczego [54, 55]. Badanie genetyczne wariantu 118A>G genu OPRM1 jest technicznie dostępne, lecz siła jego związku z odpowiedzią na leczenie jest zbyt mała, by wynik u pojedynczego chorego cokolwiek przesądzał [52, 53].
Przekonanie, że za tak zwaną euforię biegacza odpowiadają wyłącznie peptydy opioidowe, wymaga rozstrzygnięcia. Peptydy te rzeczywiście uwalniają się podczas wysiłku, co potwierdzają badania obrazowe u ludzi [54, 55]. U myszy zablokowanie receptorów kannabinoidowych znosiło po biegu zmniejszenie lęku i podwyższenie progu bólu, a zablokowanie receptorów opioidowych ich nie znosiło [59]. W badaniu z randomizacją u 63 osób podano antagonistę receptorów opioidowych przed 45-minutowym biegiem [60]. Nie zapobiegło to ani poprawie nastroju, ani zmniejszeniu lęku, a stężenia endokannabinoidów rosły mimo blokady [60]. Wyniki te przemawiają za udziałem układu endokannabinoidowego w obu tych składowych zjawiska, a udziału peptydów opioidowych w innych jego aspektach nie znoszą.
Drugie nieporozumienie dotyczy antagonisty. Nalokson nie działa jednakowo wobec wszystkich agonistów, ponieważ jego mechanizm jest kompetycyjny [25]. Wypiera agonistę tym trudniej, im mocniej ten wiąże się z receptorem i im wolniej od niego odłącza [25]. Osobnym ograniczeniem jest czas działania. Antagonista usuwany z organizmu szybciej niż agonista zwalnia receptory, zanim agonista zniknie z miejsca działania, a wtedy objawy powracają [25]. Z tego powodu jednorazowe zwolnienie receptora nie wystarcza, gdy agonista pozostaje z nim związany dłużej niż antagonista [25].
Ograniczenia dowodowe dotyczą trzech obszarów. Hiperalgezję indukowaną opioidami dobrze opisano w modelach zwierzęcych [48]. U ludzi wyniki zależą od rodzaju bodźca i od badanej grupy, przez co jej znaczenie praktyczne pozostaje nierozstrzygnięte [49]. Hipoteza agonizmu obciążonego przez dekadę kierowała poszukiwaniem bezpieczniejszych leków przeciwbólowych [43]. Podważono ją w warstwie wyjaśnienia, choć nie w warstwie wyników klinicznych nowych związków [41, 44]. Znaczna część wiedzy o wariantach składania genu OPRM1 pochodzi z badań na gryzoniach i z układów komórkowych [12]. Przełożenie tych różnic na farmakologię u człowieka pozostaje przedmiotem badań [12]. Informacje o lekach działających na receptory opioidowe mają charakter edukacyjny i nie zastępują porady lekarskiej.