1. Charakterystyka procesu
1.1. Definicja i zakres procesu
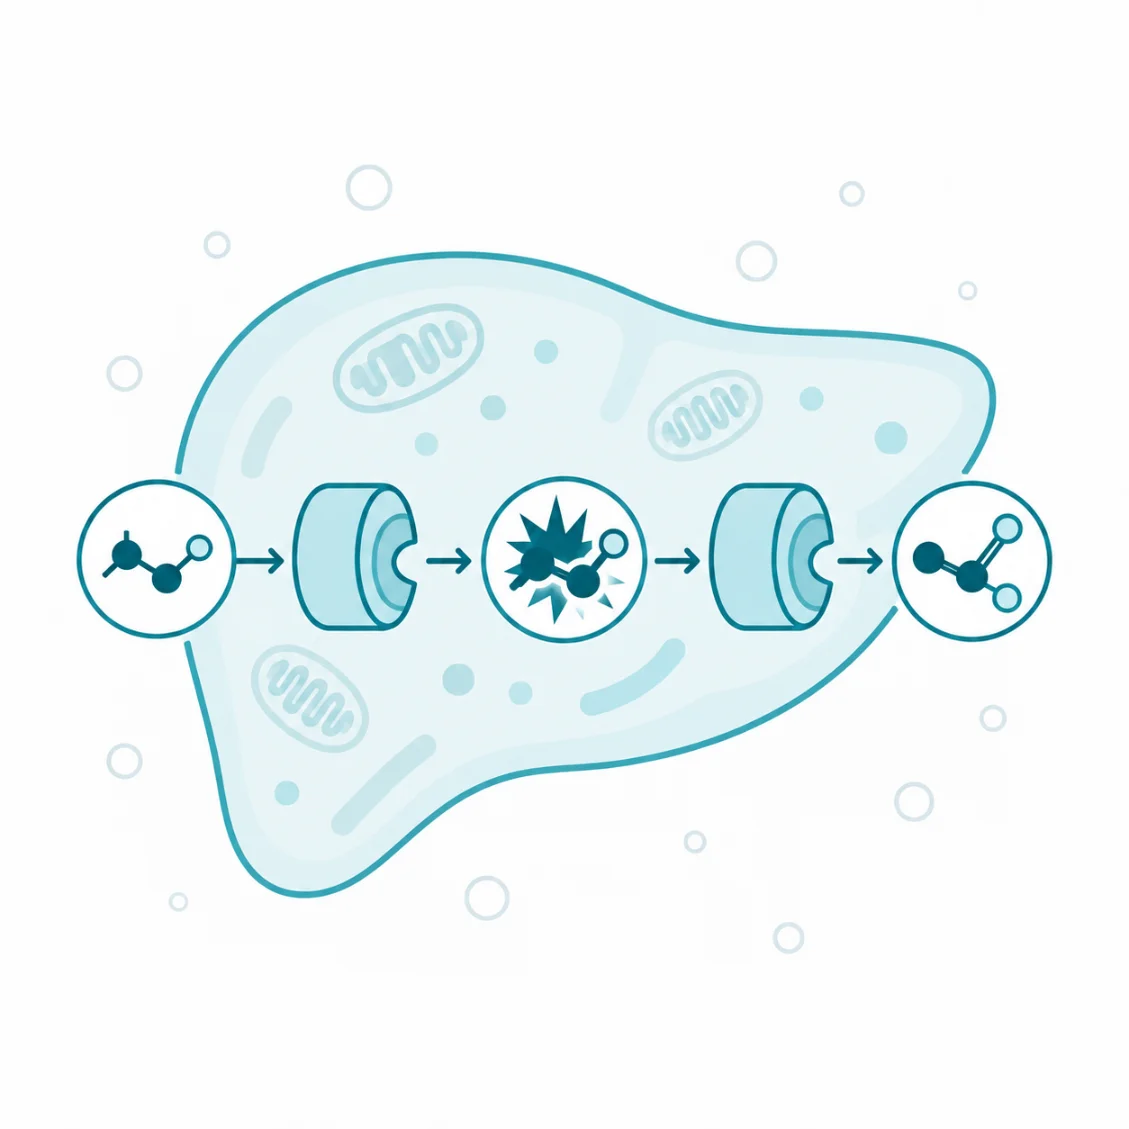
Metabolizm etanolu to ciąg reakcji utleniania, w których cząsteczka etanolu przechodzi najpierw w aldehyd octowy, a potem w octan [1]. Pierwszą reakcję prowadzi dehydrogenaza alkoholowa (ang. alcohol dehydrogenase, ADH), enzym cytozolowy odbierający od etanolu dwa atomy wodoru [1]. Drugą reakcję prowadzi dehydrogenaza aldehydowa (ang. aldehyde dehydrogenase, ALDH), która utlenia aldehyd octowy do octanu praktycznie nieodwracalnie [1]. Oba etapy przenoszą elektrony na dinukleotyd nikotynamidoadeninowy (NAD⁺), nośnik elektronów w reakcjach utleniania, i wytwarzają jego postać zredukowaną NADH [2]. Octan opuszcza wątrobę i w tkankach obwodowych wchodzi w acetylo-CoA, czyli w ten sam metabolit, który powstaje z węglowodanów, tłuszczów i nadmiaru aminokwasów [1].
Proces mieści się w biotransformacji ksenobiotyków, czyli w przemianach, którymi organizm przekształca substancje obce w postacie łatwiejsze do usunięcia. Wyróżnia go to, że drugi produkt tego szlaku, aldehyd octowy, jest bardziej reaktywny niż substrat wyjściowy [3].
Metabolizm etanolu bywa mylony z trzema innymi procesami, które przebiegają obok niego. Wchłanianie i dystrybucja rozstrzygają o tym, ile etanolu dotrze do wątroby i w jakim czasie, natomiast o jego usuwaniu rozstrzyga tempo utleniania [4]. Kryterium różnicującym jest kierunek: farmakokinetyka opisuje przemieszczanie cząsteczki, metabolizm opisuje jej rozkład. Metanol i glikol etylenowy są utleniane przez ten sam enzym ADH. Ich produktami są jednak kwas mrówkowy i kwas glikolowy, a nie octan, więc odległe skutki tych przemian mają inny charakter [5]. Fermentacja jest reakcją przeciwną do opisywanej: drobnoustroje wytwarzają w niej etanol z cukrów, a nie rozkładają go [6].
Zakres pojęcia obejmuje cztery drogi utleniania i grupę dróg nieutleniających. Podstawą jest droga ADH–ALDH w wątrobie, która usuwa większość etanolu w zakresie stężeń osiąganych w organizmie [1]. Drugą drogą jest mikrosomalny układ utleniania etanolu (ang. microsomal ethanol-oxidizing system, MEOS), którego głównym składnikiem jest cytochrom P450 2E1 (CYP2E1) w siateczce śródplazmatycznej [7]. Trzecią jest katalaza peroksysomalna, która utlenia etanol tylko wtedy, gdy ma do dyspozycji nadtlenek wodoru, i w wątrobie ma znaczenie ilościowo niewielkie [1, 8]. Poza utlenianiem etanol wchodzi w reakcje sprzęgania i estryfikacji, w których powstają etyloglukuronid, siarczan etylu, fosfatydyloetanol oraz estry etylowe kwasów tłuszczowych [9]. Ta ostatnia grupa obejmuje mniej niż jeden procent przemian etanolu, ale jej produkty utrzymują się w organizmie znacznie dłużej niż sam etanol [9].
Skutki tkankowe etanolu zależą nie od niego samego, lecz od tego, jak szybko i jaką drogą jest utleniany [3]. Zmiana stosunku NADH do NAD⁺, powstawanie aldehydu octowego i wytwarzanie utleniaczy przez CYP2E1 są konsekwencjami samego przebiegu tego szlaku [3].
1.2. Lokalizacja
Etanol jest utleniany głównie w hepatocytach, czyli komórkach miąższu wątroby, bo tam znajduje się najwięcej enzymów obu etapów [1]. W obrębie komórki proces rozkłada się na trzy przedziały. Dehydrogenazy alkoholowe klasy I działają w cytozolu i stamtąd wypuszczają aldehyd octowy [1]. Dehydrogenaza aldehydowa 2 (ALDH2), która usuwa większość tego aldehydu, mieści się w macierzy mitochondriów, gdzie trafia dzięki sekwencji kierującej rozpoznawanej po syntezie białka [2]. CYP2E1 jest osadzony w błonach siateczki śródplazmatycznej i pracuje w układzie z reduktazą NADPH-cytochrom P450 [7]. Reduktaza ta pobiera elektrony z NADPH, czyli ze zredukowanego fosforanu dinukleotydu nikotynamidoadeninowego, i przekazuje je na hem cytochromu [7]. Katalaza działa w peroksysomach [1].
Utlenianie etanolu nie ogranicza się do wątroby. ADH występuje też w przewodzie pokarmowym, nerkach, błonie śluzowej nosa, jądrach i macicy, choć w mniejszych ilościach [1]. W tkankach pozbawionych ADH, na przykład w mózgu, etanol jest utleniany przez CYP2E1 i katalazę [3, 8]. Ma to znaczenie dla wyjaśnienia ośrodkowych następstw ekspozycji: aldehyd octowy z krwi przenika do mózgu słabo, więc badania skupiły się na jego powstawaniu na miejscu [8].
Osobnym umiejscowieniem jest metabolizm pierwszego przejścia, czyli utlenienie części dawki, zanim wejdzie ona do krążenia ogólnego. Zachodzi w żołądku, gdzie stężenia etanolu bywają wysokie, oraz w wątrobie przy pierwszym przepływie krwi wrotnej [1]. W badaniu 20 mężczyzn i 23 kobiet podano etanol dożylnie i doustnie [10]. Metabolizm pierwszego przejścia u kobiet bez uzależnienia stanowił 23% wartości zmierzonej u mężczyzn, a aktywność żołądkowej ADH 59% [10]. Autorzy stwierdzili korelację między tymi dwiema wielkościami i powiązali różnicę z większą biodostępnością etanolu u kobiet [10]. Udział metabolizmu żołądkowego w całości przemian pozostaje przedmiotem sporu, bo zawartość enzymów utleniających w wątrobie jest znacznie większa niż w żołądku [1].
Miejsce reakcji rozstrzyga więc o tym, który przedział komórki obciąża przemiana. Cytozol przyjmuje NADH z reakcji ADH, mitochondrium przyjmuje NADH z reakcji ALDH2, a siateczka śródplazmatyczna staje się źródłem utleniaczy przy udziale CYP2E1 [1, 3].
1.3. Rys historyczny
Do lat sześćdziesiątych ubiegłego wieku utlenianie etanolu przypisywano dehydrogenazie alkoholowej cytozolu. W 1968 roku Lieber i DeCarli opisali w mikrosomach wątroby układ utleniający etanol, odrębny od dehydrogenazy i o właściwościach zbliżonych do mikrosomalnych enzymów rozkładających leki [11]. Wykazali też, że u szczurów przyjmujących etanol aktywność tego układu rośnie, chociaż dehydrogenaza nie wywołuje takiego efektu [11]. Białko odpowiadające za tę aktywność wyodrębniono czternaście lat później. Koop i współpracownicy oczyścili z mikrosomów wątroby królików traktowanych etanolem izoenzym cytochromu P450 o masie około 51 kDa [12]. Izoenzym ten utleniał etanol do aldehydu octowego wydajniej niż pozostałe izoenzymy tego zwierzęcia [12].
Drugie rozstrzygnięcie dotyczyło reakcji skórnej. W 1972 roku Wolff opisał wyraźne czerwienienie twarzy po spożyciu alkoholu u osób pochodzenia japońskiego, tajwańskiego i koreańskiego [13]. U osób pochodzenia europejskiego te same ilości etanolu takiego skutku nie dawały, a różnicę autor przypisał odmiennej reaktywności autonomicznej [13]. W 1981 roku Harada, Agarwal i Goedde powiązali tę reakcję z niedoborem dehydrogenazy aldehydowej, przenosząc wyjaśnienie z poziomu naczyń na poziom enzymu [14]. Podstawę molekularną podali w 1984 roku Yoshida, Huang i Ikawa [15]. W wątrobach bez aktywności ALDH2 obecne było białko krzyżowo reagujące z przeciwciałem [15]. Autorzy dokonali w tym białku podstawienia jednej reszty aminokwasowej lizyną, które unieczynnia enzym [15].
1.4. Warunki i bodźce uruchamiające
Szlak nie wymaga bodźca regulacyjnego w zwykłym znaczeniu, bo uruchamia go samo pojawienie się substratu. Etanol przenika błony biologiczne zgodnie z gradientem stężeń [1]. Rozprowadza się w wodzie ciała proporcjonalnie do jej zawartości w tkankach, a w osoczu nie wiąże się z białkami [1]. Dehydrogenazy alkoholowe klasy I mają niską stałą Michaelisa (Km) dla etanolu, około 1 mM, więc są wysycone już przy niskich stężeniach [1]. Stała ta odpowiada stężeniu substratu, przy którym enzym pracuje z połową swojej maksymalnej szybkości.
Trzy warunki decydują o tym, czy szlak pracuje z maksymalną wydajnością. Pierwszym jest dostępność NAD⁺, bo bez utlenionego nośnika elektronów reakcja ADH nie zachodzi [1]. Drugim jest sprawność przenoszenia elektronów z cytozolu do mitochondriów, wykonywanego przez czółenka substratowe, z których większą rolę odgrywa czółenko jabłczanowo-asparaginianowe [1]. Trzecim jest pojemność łańcucha oddechowego, który ostatecznie utlenia NADH i zużywa do tego tlen [1]. Każde z tych ograniczeń wyjaśnia, dlaczego na tempo przemiany wpływa stan odżywienia i przepływ krwi przez wątrobę.
Drugi układ utleniający włącza się przy wyższych stężeniach. Stała Michaelisa CYP2E1 dla etanolu wynosi około 10 mM, czyli jest dziesięciokrotnie wyższa niż dla dehydrogenazy, ale mieści się w zakresie stężeń osiąganych w organizmie [1]. Przy niskich stężeniach CYP2E1 odpowiada za około 10% zdolności utleniającej wątroby, a jego udział rośnie wraz ze stężeniem etanolu [1]. Katalaza działa tylko wtedy, gdy powstaje nadtlenek wodoru [1]. Tempo jego wytwarzania w warunkach fizjologicznych odpowiada około 2% tempa utleniania etanolu, dlatego jej udział w wątrobie jest znikomy [1].
Zmienność tych warunków przekłada się na zmienność tempa. Przegląd danych o szybkości eliminacji etanolu z krwi podaje zakres fizjologiczny od 10 do 35 mg na 100 ml na godzinę [16]. Zakres ten zależy od stanu odżywienia, przewlekłej ekspozycji i stanu wątroby [16]. Tę samą trzy- do czterokrotną rozpiętość opisują przeglądy metabolizmu etanolu, wskazując genotyp, płeć, wiek i porę doby jako źródła różnic między osobami [1, 4]. Wielkość tego rozrzutu oznacza, że z pomiaru u jednej osoby nie da się wyprowadzić wartości typowej dla populacji ani odwrotnie [16].

2. Przebieg i regulacja
2.1. Etapy procesu
Punktem wyjścia jest hepatocyt z prawidłowym stosunkiem NAD⁺ do NADH [1]. Zasoby nośnika elektronów pozostają w nim w postaci utlenionej i mogą przyjmować elektrony z przemian energetycznych [1]. Bodźcem jest pojawienie się etanolu w krwi wrotnej, skąd cząsteczka przenika do cytozolu bez udziału transportera [1].
W pierwszym kroku dehydrogenaza alkoholowa klasy I odrywa od etanolu dwa atomy wodoru i przekazuje elektrony na NAD⁺. Powstaje aldehyd octowy, a nośnik przechodzi w NADH [1]. Reakcja jest odwracalna, a jej produkt hamuje enzym, więc dalszy przebieg zależy od usuwania aldehydu [1]. Cząsteczki, których dehydrogenaza nie zdąży utlenić przy wyższych stężeniach, trafiają do CYP2E1 w siateczce śródplazmatycznej [3, 7]. Utlenianie zachodzi tam z udziałem tlenu cząsteczkowego i NADPH, a obok aldehydu powstają utleniacze: rodnik hydroksyetylowy, anionorodnik ponadtlenkowy i rodnik hydroksylowy [3, 7].
W drugim kroku aldehyd octowy przechodzi z cytozolu do mitochondrium, gdzie dehydrogenaza aldehydowa 2 utlenia go do octanu i wytwarza kolejną cząsteczkę NADH [1]. Reakcja ta jest w praktyce nieodwracalna, a jej wydajność przewyższa tempo powstawania aldehydu, dlatego stężenie aldehydu we krwi pozostaje przy zwykłej aktywności enzymu bardzo niskie [1]. ALDH2 ma najniższą stałą Michaelisa wśród dehydrogenaz aldehydowych człowieka i najwyższą sprawność katalityczną wobec aldehydu octowego [2]. Przy stężeniach fizjologicznych poniżej 5 µmol/l pozostałe izoenzymy pracują daleko od wysycenia [2].
W trzecim kroku octan opuszcza wątrobę i krąży do tkanek obwodowych, gdzie zostaje aktywowany do acetylo-CoA [1]. Dalsze losy węgla z etanolu zależą od stanu energetycznego i hormonalnego: powstaje z niego dwutlenek węgla, kwasy tłuszczowe, ciała ketonowe albo cholesterol [1]. Octan nie jest przy tym metabolitem obojętnym, bo zwiększa przepływ krwi przez wątrobę i hamuje czynność ośrodkowego układu nerwowego [3].
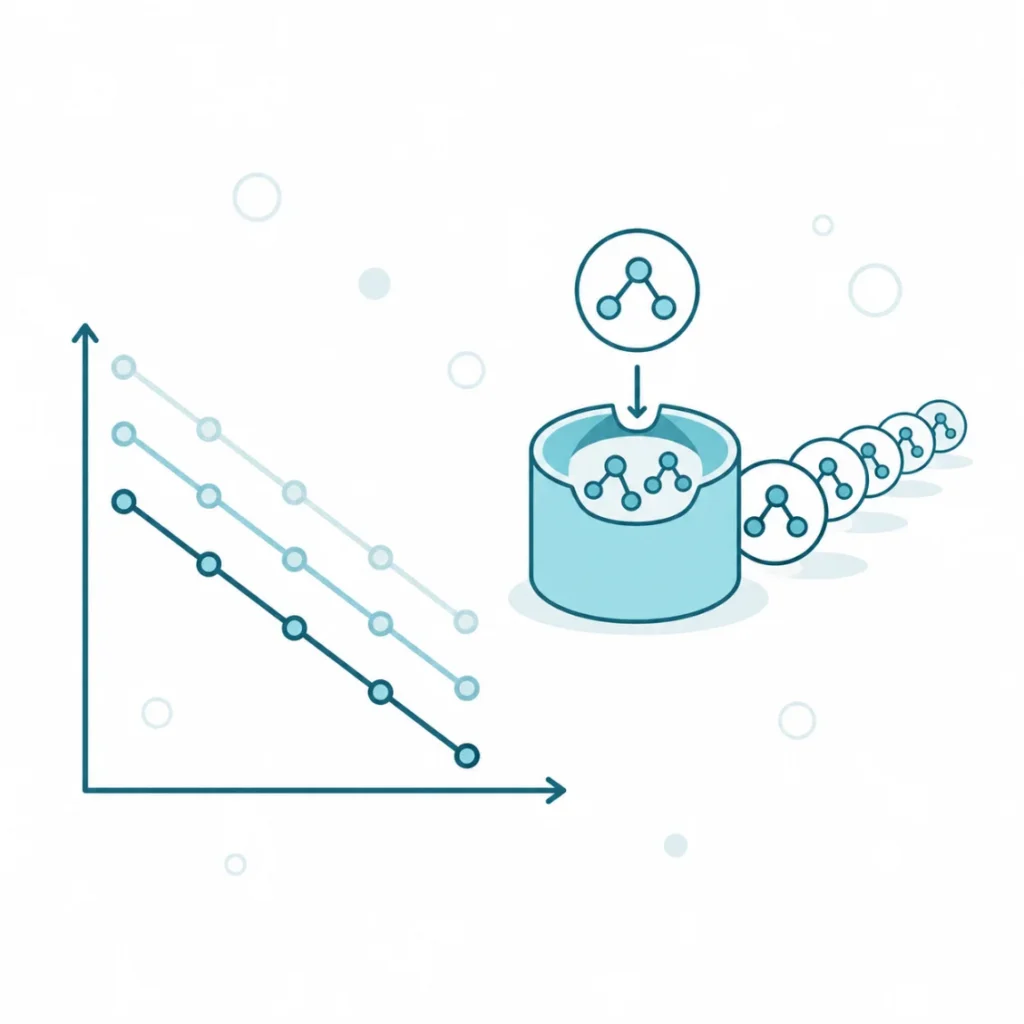
Stanem końcowym jest hepatocyt o obniżonym stosunku NAD⁺ do NADH w obu przedziałach, z nadmiarem acetylo-CoA i z pulą utleniaczy powstałych na drodze mikrosomalnej [1, 3]. Ten sam ciąg reakcji ma cechę kinetyczną, która odróżnia go od przemian większości leków. Dehydrogenaza jest wysycona substratem niemal w całym zakresie występujących stężeń [1]. Ubytek etanolu jest więc przez większość czasu stały i nie zależy od jego stężenia, czyli ma przebieg zerowego rzędu [1]. Przy niskich stężeniach liniowość znika i kinetyka wraca do postaci Michaelisa-Menten [1]. Przy wysokich stężeniach udział CYP2E1 i dehydrogenaz o wysokiej stałej Michaelisa sprawia, że tempo rośnie wraz ze stężeniem [1]. Z obu tych odstępstw wynika, że jednej stałej szybkości nie da się przypisać całemu przebiegowi [1, 16].
`etanol → (ADH w cytozolu, NAD⁺ → NADH) → aldehyd octowy → (ALDH2 w mitochondrium, NAD⁺ → NADH) → octan → (tkanki obwodowe) → acetylo-CoA`
Konsekwencją takiego ustawienia szlaku jest przesunięcie, które obciąża komórkę dwukrotnie. Wąskim gardłem nie jest ilość enzymu, lecz zdolność do odtworzenia NAD⁺ i do usunięcia aldehydu, a każde z tych ograniczeń ma osobne następstwa metaboliczne [1].
2.2. Białka i enzymy kluczowe
Szlak opiera się na trzech rodzinach białek, które różnią się powinowactwem do etanolu, umiejscowieniem i podatnością na indukcję. Człowiek ma siedem dehydrogenaz alkoholowych zdolnych do wykonania pierwszego kroku [2]. Geny je kodujące leżą obok siebie na chromosomie 4 w odcinku długości około 370 tysięcy par zasad [2].
Najważniejsze dla przemian etanolu są izoenzymy klasy I, kodowane przez geny ADH1A, ADH1B i ADH1C [1]. Trzy najlepiej opisane warianty ADH1B to allel odniesienia ADH1B\1* oraz allele ADH1B\2* i ADH1B\3, kodujące enzymy o szybszym obrocie katalitycznym [2]. Allel ADH1B\2 wynika z podstawienia histydyny w pozycji 48 łańcucha białkowego i jest oznaczany jako rs1229984 [2]. Dehydrogenazy klasy II i III mają wysokie stałe Michaelisa, przez co włączają się dopiero przy wyższych stężeniach [1]. Klasa IV występuje w żołądku i wydajnie utlenia retinol do retinalu [1].
Drugi etap wykonują dehydrogenazy aldehydowe, których geny leżą na różnych chromosomach [2]. Spośród genów tej nadrodziny trzy mają znaczenie dla utleniania aldehydu octowego: ALDH1A1, ALDH1B1 i ALDH2 [2]. Kodowane przez nie białka działają jako homotetramery i mają ponad 68% wspólnej sekwencji aminokwasowej [2]. ALDH1A1 pozostaje w cytozolu, a ALDH1B1 i ALDH2 są kierowane do mitochondriów [2]. Wariant ALDH2\2*, oznaczany jako rs671, powstaje przez zamianę glutaminianu na lizynę w pozycji 504 białka prekursorowego [17]. Zachowuje się jak allel dominująco negatywny, bo obniża aktywność także u osób z jedną kopią [17]. Stałe Michaelisa ALDH1A1 i ALDH1B1 przekraczają wartość dla ALDH2 co najmniej stukrotnie, więc przy prawidłowej aktywności ALDH2 te dwa enzymy pracują poniżej swojej pojemności [2].
Trzecim białkiem jest CYP2E1, izoenzym cytochromu P450 o najwyższej aktywności wobec etanolu spośród ludzkich izoenzymów tej rodziny [1]. Poza etanolem utlenia aceton, benzen i inne alkohole, a jego zawartość rośnie po przewlekłej ekspozycji, w cukrzycy i w stanie głodzenia [1]. Wzrost ten wynika głównie z ochrony białka przed rozkładem przez proteasom, a nie z samego nasilenia transkrypcji [1].
| Białko | Umiejscowienie | Powinowactwo do etanolu | Znaczenie w szlaku |
| ADH klasy I (ADH1A, ADH1B, ADH1C) | cytozol hepatocytu | Km około 1 mM | główna droga pierwszego kroku, wysycona przy niskich stężeniach [1] |
| ADH klasy II (ADH4) | wątroba, w mniejszym stopniu nerka i płuco | wysoka Km | udział rośnie przy wysokich stężeniach [1] |
| ADH klasy IV (ADH7) | błona śluzowa żołądka | – | metabolizm pierwszego przejścia, utlenianie retinolu [1] |
| ALDH2 | macierz mitochondrialna | najniższa Km wśród ALDH | usuwa większość aldehydu octowego [2] |
| ALDH1A1, ALDH1B1 | cytozol (1A1), mitochondrium (1B1) | Km co najmniej 100-krotnie wyższa niż ALDH2 | rezerwa uruchamiana przy zablokowanej ALDH2 [2] |
| CYP2E1 | siateczka śródplazmatyczna | Km około 10 mM | droga indukowalna, źródło utleniaczy [1, 7] |
| Katalaza | peroksysom | – | utlenianie zależne od podaży nadtlenku wodoru [1, 8] |
Z zestawienia wynika reguła, która porządkuje regulację tego szlaku. Enzymy o niskiej stałej Michaelisa wyznaczają tempo podstawowe. Enzymy o wysokiej stałej i zdolności do indukcji decydują o tym, jak przemiana zachowa się przy przewlekłej ekspozycji.
2.3. Czynniki nasilające metabolizm etanolu
Tempo utleniania etanolu może się zmieniać. Zależy ono od czynników działających na trzy różne ogniwa: na ilość enzymu, na odtwarzanie NAD⁺ i na przepływ krwi przez wątrobę.
Najsilniej działa przewlekła ekspozycja, bo prowadzi do wzrostu zawartości CYP2E1 i przez to do przyspieszenia klirensu etanolu z krwi, opisywanego jako tolerancja metaboliczna [1]. U osób w trakcie detoksykacji tempo eliminacji bywa wyraźnie wyższe niż u osób pijących okazjonalnie, co przegląd danych sądowo-lekarskich przypisuje właśnie zwiększonej aktywności mikrosomalnej [16]. Wzrost ten nie jest korzystny, bo ta sama droga wytwarza utleniacze i aktywuje ksenobiotyki [7].
Stan odżywienia działa przez dwa mechanizmy. W stanie sytym zawartość dehydrogenazy w wątrobie jest większa, a czółenka substratowe przenoszą elektrony do mitochondriów sprawniej niż na czczo [1]. Klamra alkoholowa to dożylny wlew utrzymujący stałe stężenie etanolu [18]. W badaniu z jej użyciem tempo eliminacji po posiłku było średnio o 25% wyższe niż po dwunastogodzinnym poście [18]. W drugiej części tej pracy, po posiłkach o przewadze tłuszczu, białka albo węglowodanów, wzrost sięgał średnio 45% i nie różnił się między rodzajami posiłku [18]. Autorzy powiązali go z nasileniem przepływu krwi przez wątrobę i ze wzrostem aktywności enzymów, a nie ze składnikiem konkretnego pokarmu [18]. Osobno opisano działanie fruktozy, która dostarcza substratów odtwarzających NAD⁺ z NADH i nasila zużycie tlenu przez mitochondria [1].
Genotyp nasila pierwszy krok, nie cały szlak. Allel ADH1B\2* koduje enzym o szybszym obrocie katalitycznym, co według obecnego modelu przynajmniej przejściowo podnosi stężenie aldehydu octowego w tkankach [2]. Osoby pochodzenia japońskiego badano dobę po intensywnej ekspozycji [2]. Stężenia etanolu we krwi były zauważalne u homozygot ADH1B\1, a bardzo niskie u nosicieli allelu ADH1B\2 [2].
Wśród pozostałych czynników opisano wpływ pory doby, z maksimum na końcu ciemnej części dobowego cyklu [1]. Opisano też niewielki wzrost po wysiłku, przypisywany wyższej temperaturze ciała i wyrzutowi katecholamin [1]. Każdy z tych czynników działa przez pojemność ogniwa ograniczającego, a nie przez zmianę samej reakcji, dlatego ich efekty nie sumują się w prosty sposób.
2.4. Czynniki hamujące metabolizm etanolu
Hamowanie szlaku zachodzi na czterech poziomach: przez zajęcie miejsca aktywnego dehydrogenazy, przez zablokowanie dehydrogenazy aldehydowej, przez ograniczenie utleniania NADH i przez uszkodzenie narządu.
Konkurencyjne substraty dehydrogenazy zwalniają utlenianie etanolu, a zależność tę wykorzystuje się odwrotnie. Fomepizol, czyli 4-metylopirazol, jest kompetycyjnym inhibitorem dehydrogenazy alkoholowej [5]. Służy jako odtrutka w zatruciu metanolem i glikolem etylenowym, bo zapobiega powstawaniu ich toksycznych kwasów [5]. Etanol ma to samo działanie wobec tych substratów, ponieważ współzawodniczy z nimi o enzym [1]. Pochodne pirazolu hamują metabolizm etanolu proporcjonalnie do siły hamowania samej dehydrogenazy klasy I [1].
Hamowanie ALDH2 zatrzymuje szlak na aldehydzie octowym. Disulfiram jest inhibitorem dehydrogenaz aldehydowych, którego metabolit dietyloditiokarbaminian działa przez chelatowanie metali i kowalencyjną modyfikację reszt cysteinowych w miejscu aktywnym [19]. Skutkiem jest kumulacja aldehydu octowego i wtórne zwolnienie utleniania etanolu, bo aldehyd hamuje dehydrogenazę alkoholową [1]. Ten sam mechanizm przypisywano od lat interakcji metronidazolu z etanolem. Przegląd doniesień z lat 1969–1982 nie znalazł jednak dowodów potwierdzających istnienie takiej reakcji [20]. Autorzy sześciu opisów przypadków przyjmowali ją jako fakt ustalony bez podania podstaw [20].
Trzecim poziomem jest ograniczenie utleniania NADH. Substancje hamujące łańcuch oddechowy obniżają tempo utleniania etanolu, bo elektrony z NADH nie mają ujścia [1]. Odwrotnie działają czynniki rozprzęgające, które w stanie sytym przyspieszają przemianę [1]. Ten poziom regulacji ujawnia, dlaczego szlak jest wrażliwy na podaż tlenu: bez akceptora elektronów oba etapy stają.
Czwartym poziomem jest stan narządu. Zaawansowana choroba wątroby obniża tempo utleniania etanolu przez ubytek masy czynnej miąższu [1]. Odrębnym mechanizmem jest hamowanie ADH błony śluzowej żołądka [1]. Działają tak leki blokujące receptor H2, na przykład cymetydyna i ranitydyna, oraz kwas acetylosalicylowy [1]. Zmniejszają one metabolizm pierwszego przejścia i podnoszą stężenia etanolu we krwi po podaniu doustnym [1].
2.5. Powiązania z innymi szlakami
Utlenianie etanolu nie przebiega w izolacji, bo zużywa nośnik elektronów wspólny dla wielu przemian i wytwarza metabolity wchodzące w inne szlaki. Obniżony stosunek NAD⁺ do NADH hamuje reakcje wymagające postaci utlenionej [1].
Pierwszym powiązaniem jest gospodarka węglowodanowa. Nadmiar NADH przesuwa równowagę między pirogronianem a mleczanem w stronę mleczanu, przez co pirogronian przestaje być dostępny dla glukoneogenezy [21]. Perylipina 5 jest białkiem kropli lipidowych. U myszy z jej niedoborem podaż etanolu podnosiła stężenie NADH w wątrobie silniej niż u zwierząt kontrolnych, a wytwarzanie mleczanu i głębokość hipoglikemii były większe [21]. Dane u ludzi pochodzą głównie z obserwacji klinicznych, w których hipoglikemię po etanolu opisano u osób z wyczerpanymi zapasami glikogenu [1]. Zależność od insuliny i innych hormonów jest tu słaba, bo tempo usuwania etanolu nie podlega regulacji hormonalnej w takim stopniu jak przemiany podstawowych składników pokarmowych [1].
Drugim powiązaniem jest gospodarka lipidowa. Przesunięcie stanu redoks sprzyja odkładaniu kwasów tłuszczowych zamiast ich utleniania, a nadmiar acetylo-CoA i reszt redukujących dostarcza materiału do syntezy kwasów tłuszczowych [2, 3]. Stąd bierze się stłuszczenie jako pierwsze następstwo przewlekłej ekspozycji [3].
Trzecim powiązaniem jest przemiana leków i ksenobiotyków przez CYP2E1. Ten sam izoenzym utlenia paracetamol do reaktywnego N-acetylo-p-benzochinoniminy, czyli NAPQI, którą komórka unieczynnia przez sprzęganie z glutationem [22]. Przy indukcji CYP2E1 i przy mniejszej puli glutationu ilość NAPQI powstająca z tej samej ilości paracetamolu rośnie [22]. Na tym opiera się obniżenie progu leczenia zatrucia u osób przewlekle pijących [22]. Autorzy przeglądu podkreślają, że dane kliniczne są ograniczone do czterech badań retrospektywnych o rozbieżnych wynikach, natomiast dane na zwierzętach kilku gatunków są spójne [22].
Czwarte powiązanie dotyczy przemian redoks. Cykl katalityczny CYP2E1 wytwarza znaczne ilości reaktywnych form tlenu, w tym anionorodnik ponadtlenkowy i nadtlenek wodoru [1]. Przy jednoczesnym ubytku glutationu prowadzi to do stresu oksydacyjnego, a peroksydacja lipidów daje aldehydy wtórne, które tworzą addukty z białkami [3, 23]. Powiązania te układają się w prostą zależność: im większy udział drogi mikrosomalnej w utlenianiu etanolu, tym większe obciążenie komórki po stronie redoks.
3. Fizjologia a patologia
3.1. Rola w warunkach prawidłowych
Enzymy tego szlaku pracują także wtedy, gdy nie ma ekspozycji zewnętrznej, bo organizm styka się z etanolem i innymi aldehydami stale. Dehydrogenaza alkoholowa utlenia etanol wytwarzany przez drobnoustroje jelita, alkohole obecne w pokarmie oraz substraty przemian steroidów i kwasów żółciowych [1].
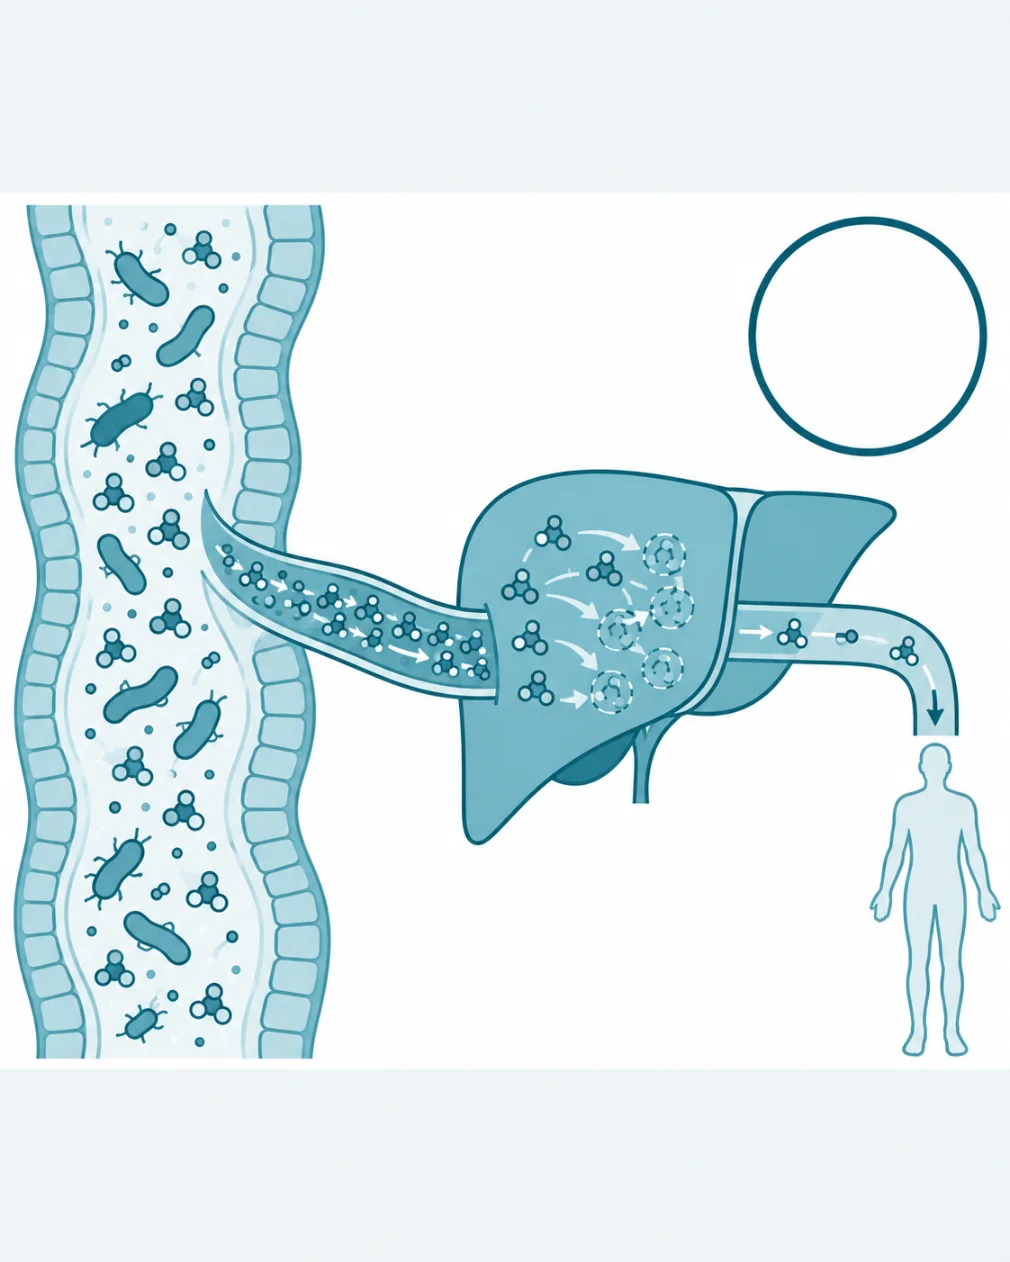
Ilości etanolu pochodzenia wewnętrznego są małe w krwi obwodowej, ale nie w krwi wrotnej. W badaniu obejmującym 146 osób u 37 z nich pobrano krew z żyły wrotnej: mediana stężenia etanolu była tam 187 razy wyższa niż w krwi obwodowej na czczo [6]. Stężenie to rosło wraz z zaawansowaniem stłuszczenia wątroby, od 2,1 mmol/l u osób bez stłuszczenia do 21,0 mmol/l w stłuszczeniowym zapaleniu [6]. Podanie wybiórczego inhibitora dehydrogenazy alkoholowej podniosło stężenie etanolu we krwi obwodowej u osób ze stłuszczeniem, a po leczeniu przeciwbakteryjnym ten wzrost zniknął [6]. Autorzy wnioskują, że metabolizm pierwszego przejścia ukrywa wielkość wytwarzania etanolu przez mikrobiom [6]. Samo utlenianie tej puli jest więc czynnością podstawową, nie odpowiedzią na bodziec.
Druga funkcja fizjologiczna dotyczy dehydrogenaz aldehydowych. ALDH2 usuwa nie tylko aldehyd octowy, lecz także aldehydy biogenne i aldehydy powstające z utleniania lipidów, na przykład 4-hydroksynonenal [1]. Ta sama aktywność chroni komórkę przed stresem oksydacyjnym, bo aldehydy nienasycone tworzą addukty z białkami i kwasami nukleinowymi [24]. Rodzina ALDH liczy u człowieka 19 genów, a zakres substratów jednego enzymu tłumaczy, dlaczego jego niedobór ujawnia się także bez ekspozycji na etanol [24].
Trzecia funkcja wynika ze wspólnego miejsca aktywnego. Dehydrogenazy alkoholowa i aldehydowa utleniają retinol do retinalu, a następnie do kwasu retinowego, który bierze udział we wzroście i różnicowaniu komórek [3]. Obecność etanolu zajmuje te enzymy i hamuje przemiany retinolu, co wiąże metabolizm etanolu z różnicowaniem komórek i z czynnością komórek gwiaździstych wątroby [3].
3.2. Nasilenie nadmierne – następstwa
Nadmierne nasilenie tego szlaku nie polega na szybszym usuwaniu etanolu, lecz na przesunięciu przemiany w stronę drogi mikrosomalnej, która obok aldehydu wytwarza utleniacze. Przewlekła ekspozycja zwiększa zawartość CYP2E1 i przez to jego udział w utlenianiu [1].
Rolę tej drogi w powstawaniu uszkodzenia wykazano metodą porównania genotypów u zwierząt. Myszy typu dzikiego, myszy bez genu Cyp2e1 i myszy z wprowadzonym ludzkim genem CYP2E1 karmiono płynną dietą z etanolem przez trzy tygodnie [25]. U myszy typu dzikiego etanol wywołał stłuszczenie i stres oksydacyjny przy niewielkim uszkodzeniu komórek [25]. U myszy bez genu oba te następstwa były osłabione [25]. U myszy z ludzkim genem wróciły, a towarzyszyło im uszkodzenie miąższu z podwyższoną aktywnością aminotransferaz i martwicą [25]. Autorzy uznali przywrócenie skutków po wprowadzeniu ludzkiego białka za przesłankę, że wyniki z modelu mysiego odnoszą się także do ludzkiego izoenzymu [25]. Bezpośrednich danych o ilościowym udziale CYP2E1 w uszkodzeniu wątroby u ludzi te prace nie dostarczają.
Drugim następstwem jest niedobór tlenu w części zrazika. Utlenianie NADH przez łańcuch oddechowy zwiększa zużycie tlenu przez hepatocyty [3]. Komórki leżące blisko dopływu krwi zabierają wtedy więcej tlenu, niż przypada na nie w warunkach podstawowych [3]. Do komórek okołożylnych dociera wtedy mniej tlenu i właśnie te komórki pierwsze wykazują cechy uszkodzenia po przewlekłej ekspozycji [3].
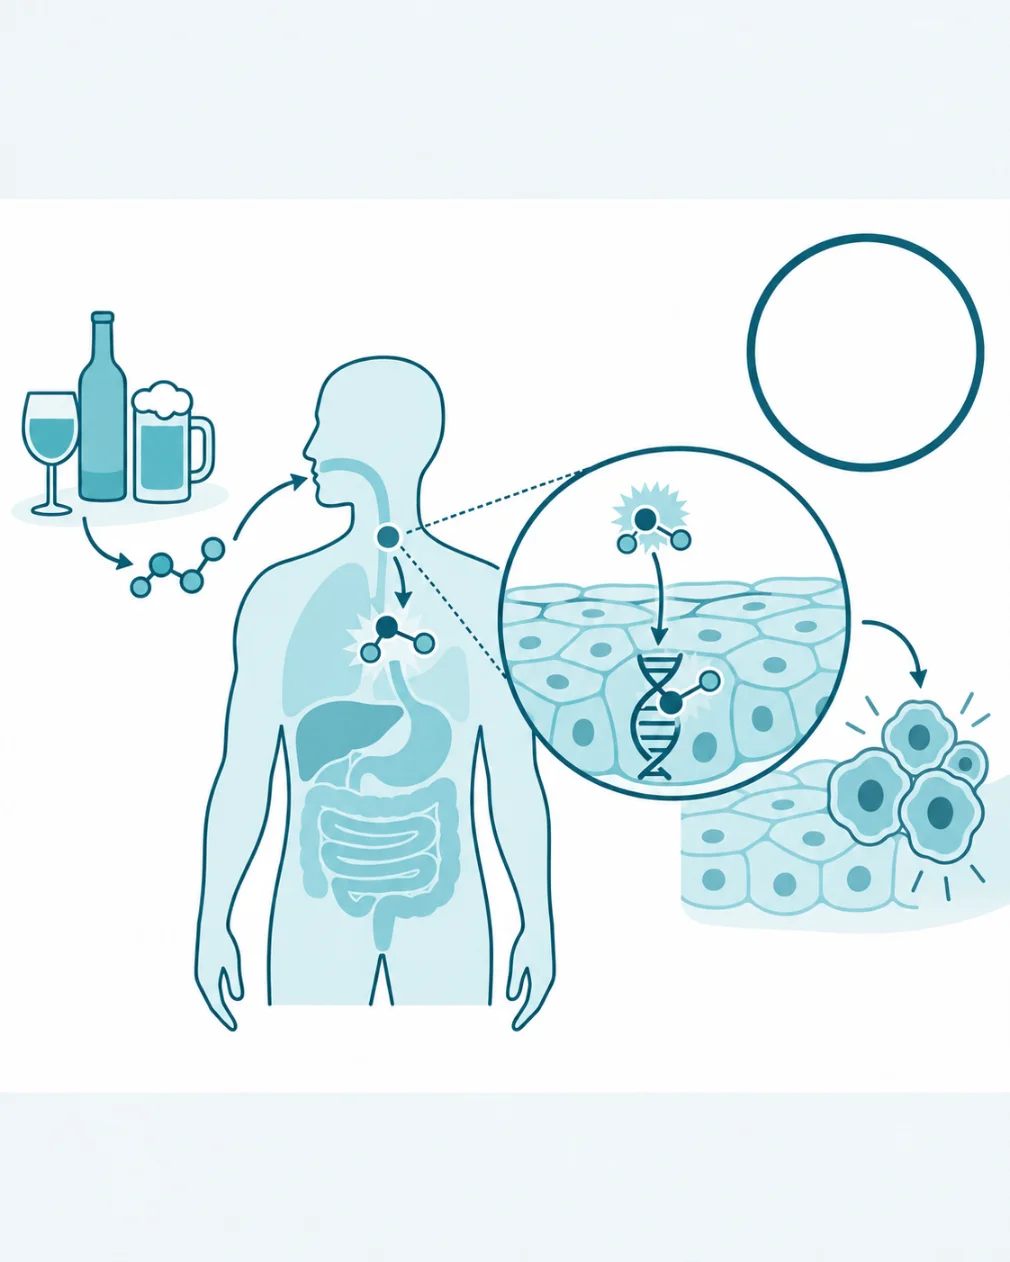
Trzecim następstwem jest powstawanie adduktów. Aldehyd octowy wiąże się z lizyną, cysteiną i aminokwasami aromatycznymi w białkach, a powstałe połączenia organizm rozpoznaje jako obce i wytwarza wobec nich przeciwciała [3]. Addukty z błoną erytrocytu wiążą się z makrocytozą, czyli obecnością nadmiernie dużych krwinek czerwonych [3]. Aldehyd tworzy też połączenia z dopaminą, dając salsolinol, oraz z DNA, dając addukty o właściwościach kancerogennych [3].
Z tych trzech następstw wynika wspólny wniosek: szkoda powstaje nie z obecności etanolu, lecz z pracy szlaku, który go usuwa.
3.3. Nasilenie niedostateczne – następstwa
Niedostateczne nasilenie dotyczy w praktyce drugiego kroku, bo najczęstszą wrodzoną przeszkodą w tym szlaku jest obniżona aktywność ALDH2. Wariant ALDH2\2* działa jak allel dominująco negatywny, przez co u heterozygot aktywność enzymu spada wyraźnie, a u homozygot znika [17].
Rozkład tego wariantu w populacjach jest wąski geograficznie. Zestawienie objęło nowe dane o 4091 osobach z 86 prób oraz dane opublikowane o 80 691 osobach z 366 prób [17]. Allel jest praktycznie nieobecny poza Azją Wschodnią, a największą częstość osiąga w południowo-wschodnich Chinach, skąd maleje promieniście [17]. Bezpośrednim następstwem obniżonej aktywności jest kumulacja aldehydu octowego, której towarzyszy rozszerzenie naczyń skóry twarzy, nudności i przyspieszenie czynności serca [1]. Ten zespół objawów opisano najpierw jako odczyn naczyniowy, a wyjaśniono jako skutek defektu enzymu [13, 14].
Niedobór ALDH2 działa w dwóch przeciwnych kierunkach. Metaanalizy badań w populacjach azjatyckich wykazały, że jedna kopia allelu ALDH2\2* wiąże się z mniejszym ryzykiem uzależnienia od alkoholu [26]. Druga kopia nie dodaje istotnej ochrony [26]. Ten sam mechanizm zwiększa jednak ryzyko nowotworu. W metaanalizie 18 badań z udziałem 2631 chorych i 6030 osób kontrolnych genotyp ALDH2\1/\2 wiązał się z ryzykiem raka przełyku o iloraz szans 2,52 [27]. Wśród osób pijących intensywnie iloraz szans wynosił 7,12 [27]. Przegląd tego zjawiska wskazuje, że reakcja z zaczerwienieniem skóry jest łatwo dostępnym wskaźnikiem genotypu i z tego powodu bywa traktowana jako marker zwiększonego ryzyka [28].
Odwrotny układ genotypów daje odwrotny skutek. Allel ADH1B\1* koduje enzym o wolniejszym obrocie katalitycznym. W metaanalizie dwunastu badań w populacjach azjatyckich, obejmujących 4220 chorych i 8946 osób kontrolnych, wiązał się ze zwiększonym ryzykiem raka płaskonabłonkowego przełyku, z ilorazem szans 1,62 dla genotypu heterozygotycznego i 3,86 dla homozygotycznego [29]. Z obu zestawów danych wynika ta sama zależność. Ryzyko rośnie tam, gdzie aldehyd octowy dłużej pozostaje w tkance, niezależnie od tego, czy powstaje wolniej przy dłuższej ekspozycji, czy jest wolniej usuwany.
3.4. Udział metabolizmu etanolu w chorobach
Metabolizm etanolu jest ogniwem kilku procesów chorobowych, w których szkoda powstaje z jego produktów, a nie z samego substratu. Aldehyd octowy związany ze spożyciem napojów alkoholowych Międzynarodowa Agencja Badań nad Rakiem zaliczyła do kancerogenów grupy 1 [30]. Grupa ta obejmuje substancje o udowodnionym działaniu rakotwórczym u ludzi [30].
W chorobach nowotworowych opisano kilka mechanizmów wywodzących się z tego szlaku. Aldehyd octowy uszkadza DNA oraz utrudnia jego syntezę i naprawę, a wraz z etanolem zaburza metylację DNA [31]. Etanol nasila ponadto stan zapalny i stres oksydacyjny, co prowadzi do peroksydacji lipidów i dalszych uszkodzeń DNA, oraz zaburza przemiany jednowęglowe i gospodarkę folianami [31]. Osobnym mechanizmem jest oddziaływanie z przemianami retinoidów [32]. Przegląd tych zależności przypisuje spożyciu napojów alkoholowych około 4% nowotworów na świecie [31]. Ryzyko rośnie przy tym dla nowotworów górnych dróg oddechowych i przewodu pokarmowego, wątroby, jelita grubego i piersi [31].
W alkoholowej chorobie wątroby szlak uczestniczy przez wszystkie trzy następstwa: utleniacze z drogi mikrosomalnej, niedobór tlenu w części zrazika i addukty aldehydu octowego z białkami. Narząd ten jest uszkadzany najsilniej, bo pierwszy styka się z etanolem wchłoniętym z przewodu pokarmowego i jest głównym miejscem jego utleniania [23]. Przebieg choroby prowadzi od stłuszczenia przez stan zapalny, apoptozę i włóknienie do marskości [23]. Mimo obszernych badań nad patogenezą nie ma leczenia działającego na jej mechanizm [23]. Autorzy przeglądu wskazują, że wielość mechanizmów przemawia za leczeniem złożonym, obejmującym więcej niż jeden punkt uchwytu [23].
Odrębnym zagadnieniem jest wytwarzanie etanolu wewnątrz organizmu. W zespole fermentacji jelitowej, opisywanym też jako zespół autobrowaru, drobnoustroje przewodu pokarmowego albo dróg moczowych przetwarzają węglowodany w etanol, co daje objawy bez ekspozycji zewnętrznej [33]. Przegląd systematyczny zidentyfikował 17 opisów przypadków obejmujących 20 chorych, a wśród drobnoustrojów wskazano Klebsiella pneumoniae, Candida albicans, Candida glabrata i Saccharomyces cerevisiae [33]. Ten sam kierunek badań wiąże wytwarzanie etanolu przez bakterie ze stłuszczeniem wątroby. W kohorcie chińskiej szczepy Klebsiella pneumoniae o wysokiej produkcji etanolu wykryto u znacznej części chorych ze stłuszczeniem [34]. Przeniesienie tych szczepów myszom wywołało u nich stłuszczenie [34]. Dane te pochodzą z jednej kohorty i z modelu zwierzęcego, więc ich znaczenie u ludzi pozostaje przedmiotem badań [34].
Aktywność enzymów tego szlaku zmienia też wyniki badań laboratoryjnych, którymi ocenia się wątrobę. W czterech z pięciu badań objętych przeglądem osoby o genotypie ALDH2\1/\2 spożywające alkohol miały aktywność aminotransferazy alaninowej poniżej zakresu prawidłowego, a zjawisko to jest wyraźniejsze u mężczyzn [35]. Autorzy zwracają uwagę, że w populacji Azji Wschodniej dotyczy to około 540 milionów nosicieli [35]. Prawidłowa aktywność aminotransferazy bywa traktowana jako dowód braku uszkodzenia, więc wynik taki może maskować rozpoznanie choroby wątroby [35].
3.5. Modyfikacja behawioralna i dietetyczna
Zachowania, dla których opisano wpływ na ten szlak, dotyczą trzech wielkości: stanu odżywienia w chwili ekspozycji, tempa opróżniania żołądka i przewlekłej podaży etanolu. Wielkości te działają na wchłanianie, na metabolizm pierwszego przejścia i na zawartość enzymów.
Stan odżywienia zmienia tempo utleniania w sposób wymierny. W badaniu z klamrą alkoholową tempo eliminacji po posiłku było wyższe średnio o 25% niż na czczo [18]. W drugiej części pracy, po posiłkach o różnym składzie, wzrost wynosił średnio 45% [18]. Efekt był podobny u mężczyzn i u kobiet oraz niezależny od składu posiłku [18]. Autorzy przypisali go nasileniu przepływu krwi przez wątrobę i wyższej aktywności enzymów, nie interakcji ze składnikiem pokarmu [18]. Przeglądy metabolizmu etanolu opisują ten sam kierunek i dodają, że w stanie sytym zawartość dehydrogenazy w wątrobie jest większa, a czółenka substratowe działają sprawniej [1].
Obecność pokarmu w żołądku działa też na wchłanianie. Opóźnia opróżnianie żołądka, przez co etanol przechodzi do dwunastnicy wolniej, a większa jego część podlega utlenieniu, zanim wejdzie do krążenia ogólnego [1]. Posiłki z przewagą tłuszczu, węglowodanów albo białka opóźniają opróżnianie w podobnym stopniu [1]. Na czczo etanol przechodzi do dwunastnicy szybko, co zmniejsza udział metabolizmu pierwszego przejścia [1].
Przewlekła podaż etanolu zmienia zawartość enzymów. Tolerancja metaboliczna, czyli przyspieszony klirens etanolu z krwi, występuje u osób pijących przewlekle także bez choroby wątroby i wiąże się ze wzrostem zawartości CYP2E1 [1]. Zaawansowana choroba wątroby działa w przeciwnym kierunku i tempo utleniania obniża [1]. Zestawienie tych dwóch zależności pokazuje, że przyspieszenie przemiany nie oznacza mniejszej szkody. Rośnie udział drogi wytwarzającej utleniacze, a przy dalszym uszkodzeniu narządu tempo i tak spada.
3.6. Czynniki modyfikujące przebieg
Substancje badane w związku z tym szlakiem dzielą się na dwie grupy. Pierwsza, nieliczna, ma opisany punkt uchwytu na samych enzymach. Drugiej, liczniejszej, przypisuje się działanie na następstwa metaboliczne w wątrobie. Rozróżnienie to ma znaczenie, bo wpływ na skutek nie oznacza wpływu na przemianę.
Na aktywność samej dehydrogenazy aldehydowej opisano działanie kwasu alfa-liponowego. Badanie z randomizacją objęło 63 chorych z ostrym zespołem wieńcowym, z których 33 osoby otrzymywały kwas alfa-liponowy dożylnie, a 30 osób roztwór soli fizjologicznej [36]. Aktywność ALDH2 w surowicy po 24 godzinach i po tygodniu była wyższa niż w grupie bez leczenia, a stężenie 8-izo-prostaglandyny F2α niższe [36]. Populacja tego badania nie obejmowała ekspozycji na etanol, więc przeniesienie wyniku na metabolizm etanolu u ludzi pozostaje do zbadania [36].
Grupa druga działa na skutki utleniania, głównie na ubytek glutationu. N-acetylocysteina jest prekursorem cysteiny w syntezie glutationu i ma status leku, nie tylko suplementu [37]. Badanie z randomizacją objęło 174 chorych z ciężkim alkoholowym zapaleniem wątroby [37]. Dodanie N-acetylocysteiny do prednizolonu nie zmniejszyło umieralności po sześciu miesiącach, czyli w pierwszorzędowym punkcie końcowym [37]. Po miesiącu umieralność była mniejsza, 8% wobec 24% [37]. Zgonów z powodu zespołu wątrobowo-nerkowego było mniej w grupie z N-acetylocysteiną, podobnie jak zakażeń [37].
Sylimaryna, wyciąg z ostropestu plamistego, dała w tej samej grupie chorych wynik odmienny. Oceniono ją w wieloośrodkowym badaniu z randomizacją i podwójnie zaślepioną próbą u 200 osób z marskością wątroby o podłożu alkoholowym [38]. Nie zmieniła ona przeżycia ani przebiegu choroby wobec placebo [38]. Efekt nie zależał od płci, utrzymywania ekspozycji ani zaawansowania niewydolności narządu [38]. Dla S-adenozylometioniny przegląd systematyczny z 2006 roku, później wycofany jako nieaktualizowany, objął dziewięć badań z randomizacją i 434 chorych [39]. Nie wykazał istotnego wpływu na umieralność z jakiejkolwiek przyczyny ani na powikłania, a analiza opierała się głównie na jednym badaniu [39]. Wyciąg z karczocha oceniono u 15 ochotników w badaniu z randomizacją i naprzemiennym przydziałem [40]. Nie różnił się od placebo w żadnym z ocenianych wskaźników [40].
Wpływu kurkumy, czarnuszki siewnej i imbiru na aktywność ADH lub ALDH albo na stężenie aldehydu octowego nie opisano u ludzi. Tiamina zajmuje osobne miejsce. Jej niedobór u osób pijących przewlekle jest następstwem zaburzonego wchłaniania i podaży, a nie ogniwem utleniania etanolu, więc jej punkt uchwytu leży poza tym szlakiem. Stan danych układa się więc w jedno rozstrzygnięcie: dla żadnej z tych substancji nie opisano u ludzi wpływu na tempo utleniania etanolu. Badania dotyczyły skutków metabolicznych w wątrobie i dawały wyniki w większości ujemne.
4. Uwagi praktyczne
4.1. Jak to zbadać
Przebieg tego szlaku ocenia się u konkretnej osoby dwoma sposobami [41]. Pomiar samego etanolu odpowiada na pytanie o ekspozycję bieżącą. Pomiar metabolitów i wskaźników pośrednich odpowiada na pytanie o ekspozycję w dłuższym okresie [41].
Etanol oznacza się we krwi albo w wydychanym powietrzu. Pomiar w powietrzu opiera się na dyfuzji etanolu z krwi tętniczej płuc do powietrza pęcherzykowego [1]. Para etanolu pozostaje tam w równowadze z etanolem rozpuszczonym w wodzie osocza [1]. Przeliczenie wyniku z powietrza na stężenie we krwi opiera się na przyjętym współczynniku podziału między krwią a powietrzem, a poszczególne kraje przyjęły wartości od 2000 do 2400 do 1 [42]. Przegląd tego zagadnienia wskazuje, że w warunkach laboratoryjnych współczynnik ten wyznacza się z dużą precyzją, o współczynniku zmienności około 2% [42]. W warunkach żywego organizmu zmienność sięga 8–12% i zależy od czynności płuc oraz wzorca oddychania [42]. Zależy także od tego, czy do porównania użyto krwi tętniczej, czy żylnej [42]. Stężenie etanolu w wydychanym powietrzu rośnie w trakcie długiego wydechu, więc współczynnik maleje przy wydechu do pojemności życiowej [42]. Wynik pomiaru we krwi podaje się w gramach na litr, czyli w promilach, a w piśmiennictwie anglojęzycznym w miligramach na 100 mililitrów [16, 42].
Wskaźniki dłuższego okresu dzielą się na bezpośrednie i pośrednie. Bezpośrednie są produktami dróg nieutleniających [41]. Etyloglukuronid i siarczan etylu oznacza się w surowicy i moczu, etyloglukuronid oraz estry etylowe kwasów tłuszczowych we włosach, a fosfatydyloetanol we krwi pełnej [41]. Pośrednie wskaźniki to transferyna o obniżonej zawartości węglowodanów (CDT), gamma-glutamylotransferaza (GGT) i średnia objętość krwinki czerwonej (MCV) [41]. Odzwierciedlają one skutki ekspozycji, a nie samą obecność etanolu [41].
| Wskaźnik | Materiał | Co mierzy | Okno wykrywania | Ograniczenia |
| Etanol | krew, wydychane powietrze | obecność etanolu | godziny | zależność od współczynnika krew–powietrze [42] |
| Etyloglukuronid | mocz | produkt sprzęgania z kwasem glukuronowym | do około 90 godzin [43] | okno krótsze niż dla fosfatydyloetanolu [41] |
| Siarczan etylu | mocz, surowica | produkt sprzęgania z siarczanem | dni [44] | oznaczany i interpretowany razem z etyloglukuronidem [41] |
| Fosfatydyloetanol 16:0/18:1 | krew pełna | fosfolipid powstający tylko w obecności etanolu | tygodnie [45] | zmienność osobnicza okresu półtrwania [45] |
| CDT | surowica | zmienioną glikozylację transferyny | tygodnie [44] | mała czułość przy ekspozycji umiarkowanej [44] |
| GGT, MCV | surowica, krew pełna | skutki tkankowe ekspozycji | tygodnie [41] | na wynik wpływa uszkodzenie wątroby i czynność nerek [44] |
Wartość diagnostyczna tych wskaźników różni się wyraźnie. Przegląd systematyczny badań u chorych z chorobą wątroby podał dla etyloglukuronidu w moczu czułość 70–89% i swoistość 93–99% w wykrywaniu ekspozycji w ostatnich dniach [44]. Dla CDT w surowicy czułość wyniosła 40–79% przy swoistości 57–99% w wykrywaniu ekspozycji intensywnej [44]. Dla fosfatydyloetanolu w krwi pełnej czułość wyniosła 73–100%, a swoistość 90–96% [44]. Przegląd wskaźników w ujęciu klinicznym i sądowo-lekarskim podaje dla fosfatydyloetanolu swoistość 48–89% i czułość 88–100% [41]. Okres półtrwania fosfatydyloetanolu we krwi wyznaczono u 47 osób w trakcie detoksykacji, w próbkach pobieranych co jeden lub dwa dni [45]. Dla postaci 16:0/18:1 wynosił od 3,7 do 10,4 dnia, a dla sumy postaci od 3,5 do 9,8 dnia [45]. Z tej rozpiętości autorzy wyprowadzili wniosek, że z jednego wyniku da się oszacować ilość i czas ekspozycji tylko w przybliżeniu [45].
Interpretacja wymaga zatem progów ustalonych dla danej metody. W Szwecji zharmonizowano granice decyzyjne dla fosfatydyloetanolu 16:0/18:1 [46]. Wartości poniżej 0,05 µmol/l, czyli około 35 µg/l, przyjęto jako granicę raportowania [46]. Wartości powyżej 0,30 µmol/l, czyli około 210 µg/l, uznano za wskazujące regularną intensywną ekspozycję [46]. Zgodność wyników między 56 laboratoriami z 13 krajów, uczestniczącymi w programie zewnętrznej oceny jakości, osiągnęła współczynnik zmienności poniżej 15% [46]. Przegląd systematyczny dwunastu prac potwierdził, że we wszystkich oznaczano tę samą postać metodą chromatografii cieczowej sprzężonej ze spektrometrią mas [47]. Granice oznaczalności wynosiły od 1,7 do 20 ng na mililitr [47]. Wybór wskaźnika zależy więc od pytania: żaden z nich nie odpowiada jednocześnie na pytanie o ekspozycję bieżącą i o ekspozycję w ostatnich tygodniach [41, 48].
4.2. Na co warto zwrócić uwagę
Trzy przekonania o tym szlaku rozmijają się ze stanem wiedzy, a każde z nich prowadzi do innego błędu w interpretacji.
Pierwsze dotyczy przyspieszania przemiany. Tempo utleniania etanolu wyznacza pojemność dehydrogenazy, wysyconej substratem w niemal całym zakresie występujących stężeń [1]. Ubytek etanolu jest z tego powodu przez większość czasu stały i nie zależy od jego stężenia [1]. Czynniki, dla których opisano wpływ na to tempo, to stan odżywienia, przewlekła ekspozycja, zaawansowanie choroby wątroby, genotyp dehydrogenaz, pora doby i wysiłek [1, 16]. Przeglądy nie wymieniają wśród nich podaży płynów ani napojów zawierających kofeinę [1, 16]. Wielkość efektu opisanych czynników jest przy tym umiarkowana: najlepiej udokumentowany z nich, stan odżywienia, zmienia tempo o 25–45% [18].
Drugie przekonanie dotyczy reakcji skórnej. Zaczerwienienie twarzy po ekspozycji na etanol nie jest odczynem uczuleniowym, lecz następstwem kumulacji aldehydu octowego przy obniżonej aktywności ALDH2 [14]. Rozstrzygnięcie to zapadło, gdy reakcję opisaną wcześniej jako różnicę reaktywności autonomicznej powiązano z defektem enzymu, a następnie z konkretnym podstawieniem aminokwasu [13, 14, 15]. Ma to znaczenie praktyczne odwrotne do potocznego. Reakcja nie jest nadwrażliwością wymagającą leczenia przeciwuczuleniowego, lecz wskaźnikiem genotypu, z którym wiąże się wyższe ryzyko raka przełyku przy dalszej ekspozycji [27, 28].
Trzecie przekonanie dotyczy przystosowania wątroby. Przyspieszony klirens etanolu u osób pijących przewlekle jest realny i opisywany jako tolerancja metaboliczna, ale jego podstawą jest wzrost zawartości CYP2E1 [1]. Ta sama droga wytwarza reaktywne formy tlenu i aktywuje ksenobiotyki do postaci reaktywnych, w tym czterochlorek węgla, benzen, nitrozoaminy i paracetamol [1, 7]. Stąd bierze się zależność, która czyni z przystosowania czynnik ryzyka, a nie ochrony. Im większy udział drogi mikrosomalnej, tym większe obciążenie komórki po stronie redoks [22]. Rośnie też ilość NAPQI powstająca z tej samej ilości paracetamolu [22].
Dwa ograniczenia dowodowe wymagają osobnego zapisu. Rola CYP2E1 w uszkodzeniu wątroby jest ustalona w modelach zwierzęcych z wymianą genu, a nie zmierzona u ludzi [25]. Podobnie działanie ochronne autofagii wobec tego uszkodzenia opisano u myszy karmionych etanolem [49]. Wytwarzanie etanolu przez bakterie jelitowe jako przyczynę stłuszczenia wątroby opisano w jednej kohorcie i potwierdzono przeniesieniem szczepów myszom [34]. Wynik ten nie rozstrzyga o udziale tego mechanizmu w populacji [34].
Jedna interakcja ma znaczenie wykraczające poza wątrobę. Etanol i część leków współzawodniczą o CYP2E1 [1]. Przy jednoczesnej obecności etanolu przemiana takiego leku jest zwolniona, a jego okres półtrwania wydłużony [1]. Po indukcji enzymu i bez etanolu przemiana jest przyspieszona, co skraca czas działania leku [3]. Do substratów tego izoenzymu należą między innymi propranolol, paracetamol, warfaryna i diazepam [3]. Rozstrzygnięcie kwestii, czy dana interakcja ma znaczenie u konkretnego chorego, wymaga oceny lekarskiej.