
1. Charakterystyka receptora GABA-A
1.1. Definicja i klasyfikacja
Receptor GABA-A to białko błonowe wiążące kwas gamma-aminomasłowy (ang. gamma-aminobutyric acid, GABA), czyli główny neuroprzekaźnik hamujący mózgu. Związanie przekaźnika otwiera w tym białku kanał przepuszczający jony chlorkowe. Receptor występuje w błonie niemal każdego neuronu ośrodkowego układu nerwowego, najgęściej w korze mózgu, hipokampie, móżdżku i wzgórzu [1]. Hamowanie w mózgu jest w przeważającej części szybkie, a szybkie hamowanie przebiega właśnie przez ten kanał [2].
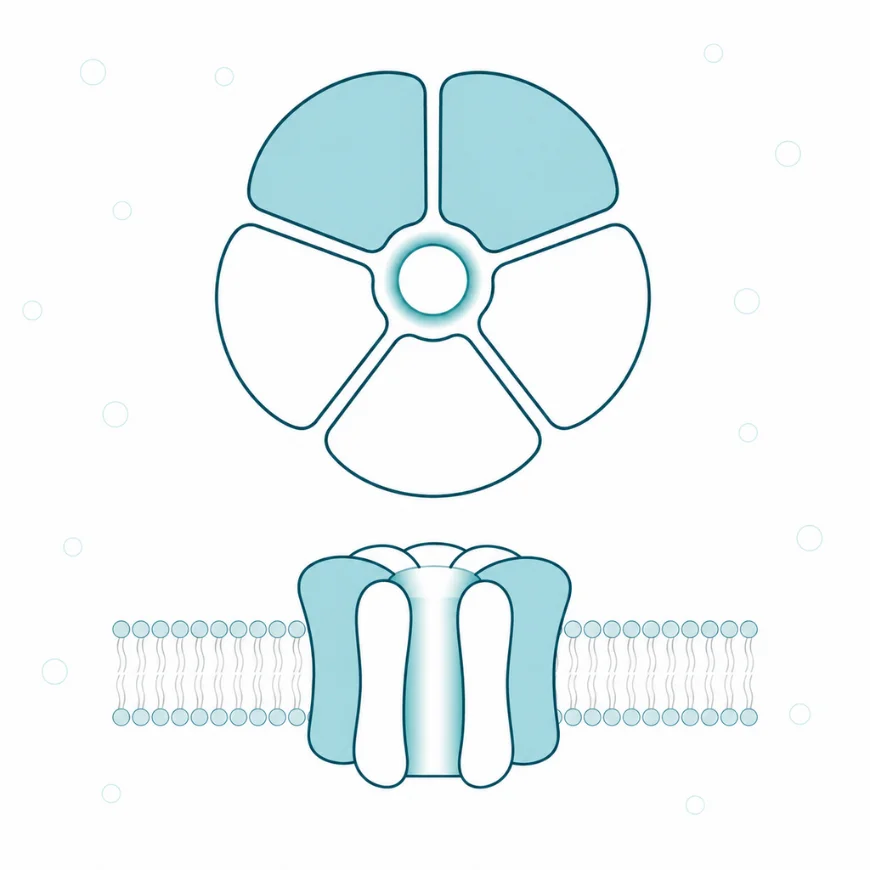
Receptor GABA-A należy do nadrodziny receptorów jonotropowych z pętlą cysteinową. Do tej samej nadrodziny zaliczane są receptor nikotynowy acetylocholiny, receptor glicynowy i receptor 5-HT3, czyli jonotropowy receptor serotoniny [1]. Wspólna dla nich wszystkich jest budowa z pięciu podjednostek oraz to, że miejsce wiązania przekaźnika i por jonowy mieszczą się w jednym białku. Receptor GABA-A wyróżnia w tym gronie wybiórczość anionowa, czyli przepuszczanie jonów chlorkowych i wodorowęglanowych zamiast kationów [1].
Trzy pojęcia bywają z receptorem GABA-A mylone i każde oznacza co innego. Receptor GABA-B jest receptorem metabotropowym i działa przez białka G, otwierając kanały potasowe. Jego odpowiedź narasta w setkach milisekund, a nie w pojedynczych milisekundach [1]. Receptor opisywany dawniej jako GABA-C okazał się złożeniem podjednostek ρ, czyli odmianą receptora GABA-A, i pod dawną nazwą już się go nie klasyfikuje [1]. Sam kwas gamma-aminomasłowy jest natomiast przekaźnikiem, a nie receptorem, i został opisany w haśle GABA.
Zakres pojęcia obejmuje całą rodzinę pentamerów wiążących kwas gamma-aminomasłowy, a nie jedno białko o stałym składzie. Pojedynczy neuron wytwarza kilka złożeń naraz. Różnią się one kinetyką, umiejscowieniem w błonie i odpowiedzią na leki [2, 4]. Osobne hasło uzasadnia skala następstw farmakologicznych. Benzodiazepiny, leki nasenne grupy „Z”, barbiturany i większość anestetyków dożylnych mają punkt uchwytu na tym jednym białku [15].
1.2. Budowa
Receptor GABA-A powstaje ze złożenia pięciu podjednostek. Wybierane są one z dziewiętnastu genów: sześciu α, trzech β, trzech γ, trzech ρ oraz pojedynczych δ, ε, θ i π [1]. Podjednostki otaczają centralny por, a każda z nich wnosi cztery odcinki przezbłonowe. Drugi z tych odcinków wyściela wnętrze kanału. Rozmieszczenie dodatnio naładowanych reszt aminokwasowych na wlocie i wylocie poru sprawia, że przez kanał przechodzą aniony, a kationy są odpychane.
Najczęstsze złożenie zawiera dwie podjednostki α, dwie β i jedną γ, ułożone wokół poru w stałej kolejności. Z takiej budowy wynika położenie miejsc wiążących, ponieważ wszystkie leżą na styku sąsiednich podjednostek. Dwa miejsca dla kwasu gamma-aminomasłowego znajdują się na styku β i α w części zewnątrzkomórkowej. Pojedyncze miejsce benzodiazepinowe leży na styku α i γ2 [14]. Podjednostka γ2 jest warunkiem istnienia tego miejsca, więc receptor jej pozbawiony na benzodiazepiny nie odpowiada [6].
Skład pentameru nie jest dowolny, a rzeczywisty repertuar złożeń okazał się węższy, niż wynikałoby z liczby kombinacji. W badaniu strukturalnym receptorów wyizolowanych wprost z mózgu rozpoznano ograniczony i powtarzalny zbiór złożeń, a nie pełen zakres teoretycznie możliwych kombinacji [4]. Najliczniejszym z nich jest pentamer zawierający α1, β2 i γ2 [2]. Odrębną grupę tworzą pentamery pozbawione podjednostki γ, złożone wyłącznie z α i β. Ich strukturę i sposób otwierania opisano dopiero w 2022 roku [5]. Podjednostki ρ tworzą z kolei pentamery homomeryczne, obecne głównie w siatkówce i niewrażliwe zarówno na benzodiazepiny, jak i na bikukulinę [1].
1.3. Rys historyczny
Mechanizm działania benzodiazepin pozostawał nierozstrzygnięty przez kilkanaście lat od wprowadzenia chlordiazepoksydu do lecznictwa. Tłumaczono go wpływem na właściwości błony komórek nerwowych. Druga hipoteza zakładała odrębny, własny receptor tych leków, którego jednak nikt nie wskazał.
Rozstrzygnięcie przyniósł rok 1977 i dwie niezależne prace. Möhler i Okada opisali w błonach synaptycznych mózgu szczura miejsce wiążące diazepam z wysokim powinowactwem i stereospecyficznie [7]. Siła wypierania diazepamu przez kolejne benzodiazepiny odpowiadała przy tym ich sile działania farmakologicznego. Braestrup i Squires w tym samym roku scharakteryzowali to wiązanie ilościowo i pokazali, że w takiej postaci występuje ono wyłącznie w mózgu [8]. Gęstość miejsc wiążących była w korze około pięciokrotnie wyższa niż w moście i rdzeniu przedłużonym [8].
Obie prace ustaliły, że benzodiazepiny mają określony cel molekularny, a nie rozlany wpływ na błonę. Dalsze badania przesunęły to rozstrzygnięcie o krok, ponieważ opisane miejsce okazało się częścią receptora GABA-A, a nie osobnym receptorem [1]. Korekta ta wyjaśniła obserwację, która wcześniej nie miała wytłumaczenia. Działanie benzodiazepiny zależy od obecności kwasu gamma-aminomasłowego, bo lek nie otwiera kanału, lecz zmienia odpowiedź na przekaźnik.
1.4. Ekspresja i jej regulacja
Skład podjednostkowy receptorów GABA-A zmienia się w rozwoju, a razem z nim zmienia się kierunek działania samego przekaźnika. W neuronie niedojrzałym przeważa kotransporter NKCC1, który wprowadza jony chlorkowe do komórki i utrzymuje ich wewnętrzne stężenie wysoko. Otwarcie kanału receptora GABA-A daje wtedy wypływ jonów chlorkowych na zewnątrz, czyli depolaryzację. Kwas gamma-aminomasłowy w takiej komórce pobudza zamiast hamować [9].
Przestawienie następuje wraz z narastaniem ekspresji kotransportera KCC2, który usuwa jony chlorkowe z komórki. Gdy stężenie wewnątrzkomórkowe spada, potencjał równowagi dla jonów chlorkowych przesuwa się poniżej potencjału spoczynkowego. Otwarcie kanału zaczyna wtedy hiperpolaryzować błonę [9]. Przestawienie to jest jednym z ważniejszych zdarzeń w dojrzewaniu sieci nerwowych. Depolaryzujące działanie kwasu gamma-aminomasłowego uczestniczy bowiem wcześniej w tworzeniu synaps i w neuroplastyczności wczesnego okresu [9].
Opis przestawienia opiera się niemal w całości na pomiarach w neuronach gryzoni. Potencjał równowagi dla jonów chlorkowych mierzy się w pojedynczej komórce, czego u człowieka wykonać się nie da [9]. Dane pośrednie z tkanki operacyjnej i z modeli komórkowych są zgodne z tym obrazem, ale próby jego wykorzystania leczniczego wypadły słabo. W metaanalizie sieciowej badań z randomizacją u osób z zaburzeniami ze spektrum autyzmu hamowanie kotransportera NKCC1 bumetanidem wypadło lepiej niż placebo w części miar objawów osiowych [10]. Pewność tego oszacowania oceniono jednak jako bardzo niską, a wynik jako niewystarczający do rutynowego stosowania [10].
Ekspresja podjednostek pozostaje zmienna także w mózgu dojrzałym. Przewlekła obecność leku działającego na receptor zmienia ilość poszczególnych podjednostek, w tym tych, które tworzą miejsce benzodiazepinowe [11]. Stąd bierze się zależność wracająca w opisie tolerancji: długotrwałe wzmacnianie hamowania przestawia skład receptorów, a przestawiony receptor odpowiada na lek słabiej niż przed leczeniem.
2. Działanie molekularne
2.1. Ligandy endogenne i egzogenne
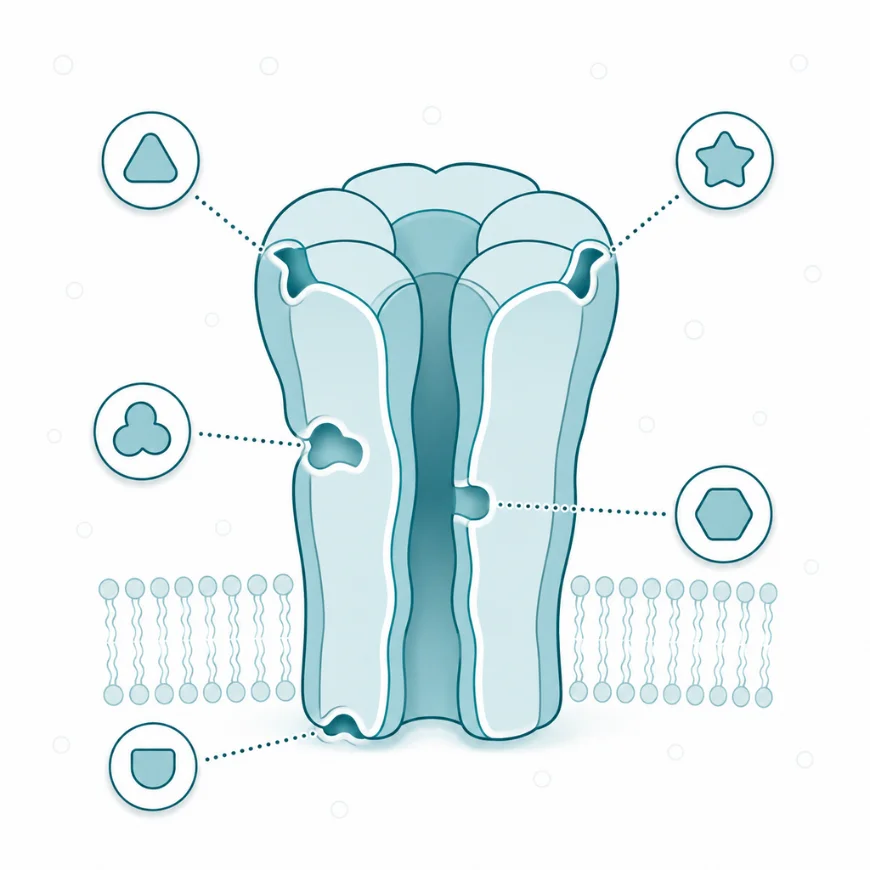
Cząsteczki wiążące się z receptorem GABA-A dzielą się według miejsca, w które trafiają, a nie według pochodzenia. Miejsce ortosteryczne to dwa styki β i α zajmowane przez kwas gamma-aminomasłowy, czyli te same, których używa przekaźnik. Miejsca allosteryczne leżą gdzie indziej. Ligand allosteryczny zmienia odpowiedź kanału na przekaźnik, zamiast go zastępować.
Ligandem endogennym miejsca ortosterycznego jest kwas gamma-aminomasłowy. Słabszym agonistą tego samego miejsca jest beta-alanina, używana w badaniach jako ligand porównawczy [16]. Endogennymi modulatorami allosterycznymi są neurosteroidy, przede wszystkim allopregnanolon powstający z progesteronu [12]. Prąd hamują natomiast jony cynku, działające najsilniej na złożenia zawierające podjednostkę δ [13]. Obecność dwóch rodzin ligandów wewnętrznych ma następstwo czynnościowe. Siła hamowania w danej synapsie zależy nie tylko od ilości uwolnionego przekaźnika, lecz także od stężenia neurosteroidów, które zmienia się wraz z cyklem jajnikowym [13]. Pobudliwość neuronu jest więc związana z gospodarką hormonalną, a nie tylko z aktywnością neuronu hamującego.
Ligandy zewnętrzne obsadzają oba rodzaje miejsc. Muscymol z muchomora czerwonego jest agonistą miejsca ortosterycznego, a bikukulina jego antagonistą kompetycyjnym. Pikrotoksyna zamyka natomiast drogę jonom wewnątrz samego poru [1]. Wszystkie substancje o znaczeniu leczniczym, od benzodiazepin po propofol, wiążą się allosterycznie [14, 15]. Rozróżnienie to porządkuje całą farmakologię receptora. Lek allosteryczny działa tylko tam, gdzie przekaźnik jest uwalniany, a lek ortosteryczny działa niezależnie od aktywności neuronu hamującego.
2.2. Podtypy receptora i ich rozmieszczenie
Podtypy receptora GABA-A nazywa się według składu podjednostkowego, a ich rozmieszczenie w mózgu nie jest równomierne. Około połowy wszystkich receptorów mózgu dojrzałego stanowi jedno złożenie, α1β2γ2. Pozostałe rozkładają się między kilkanaście złożeń o węższym zasięgu [2, 4]. Podział na receptory synaptyczne i pozasynaptyczne pokrywa się częściowo z podziałem według podjednostek. Złożenia z γ2 gromadzą się naprzeciw zakończeń hamujących, a złożenia z δ oraz pentamery αβ leżą poza synapsą, gdzie docierają niewielkie stężenia przekaźnika [5, 6].
Różnica umiejscowienia daje różnicę czynnościową. Receptory synaptyczne odpowiadają na krótkie, wysokie stężenie przekaźnika i szybko się desensytyzują. Receptory z podjednostką δ mają natomiast wysokie powinowactwo do kwasu gamma-aminomasłowego i desensytyzują się słabo, przez co przewodzą prąd w sposób ciągły [6]. To one, a nie receptory synaptyczne, odpowiadają za hamowanie toniczne i to one są najbardziej wrażliwe na neurosteroidy [13].
| Podjednostka | Typowe złożenie i rozmieszczenie | Następstwo czynnościowe albo farmakologiczne |
| α1 | α1β2γ2, najliczniejszy podtyp kory, wzgórza i móżdżku | pośredniczy w polekowym uspokojeniu i wiąże zolpidem z wyraźną przewagą nad pozostałymi podtypami [17] |
| α2, α3 | α2β3γ2 i α3β3γ2 w hipokampie, ciele migdałowatym i rdzeniu kręgowym | podtypy wiązane z działaniem przeciwlękowym i ze zmniejszeniem napięcia mięśni [1] |
| α5 | α5βγ2 w hipokampie, w dużej części poza synapsą | udział w prądzie tonicznym hipokampa i w regulacji uczenia się [1, 6] |
| α4 lub α6 z δ | α4βδ we wzgórzu i zakręcie zębatym, α6βδ w komórkach ziarnistych móżdżku | nośnik hamowania tonicznego o wysokiej wrażliwości na neurosteroidy, bez miejsca benzodiazepinowego [6, 13] |
| β2, β3 | obecne w większości złożeń | tworzą część miejsca wiążącego przekaźnik oraz kieszenie wiążące anestetyki dożylne [14] |
| γ2 | warunek powstania złożenia synaptycznego | tworzy miejsce benzodiazepinowe i zakotwicza receptor naprzeciw zakończenia hamującego [2] |
| ρ1–ρ3 | pentamery homomeryczne, głównie siatkówka | niewrażliwe na benzodiazepiny i bikukulinę, opisywane dawniej jako receptor GABA-C [1] |
Zestawienie pokazuje regułę wracającą w całej farmakologii tego białka. Skutek działania leku zależy od tego, które złożenia lek przedkłada nad pozostałe, a nie od samej siły wiązania. Substancja preferująca złożenia z α1 daje inny obraz działania niż substancja preferująca złożenia z α2 i α3, mimo że obie zajmują to samo miejsce na styku α i γ2 [1, 17].
2.3. Kaskada po aktywacji
Stanem wyjściowym jest kanał zamknięty w błonie neuronu. Jony chlorkowe są po obu jej stronach rozmieszczone nierównomiernie, a w komórce dojrzałej ich stężenie wewnątrz jest niskie dzięki pracy kotransportera KCC2. Bodźcem jest pojawienie się kwasu gamma-aminomasłowego w szczelinie synaptycznej po depolaryzacji zakończenia hamującego.
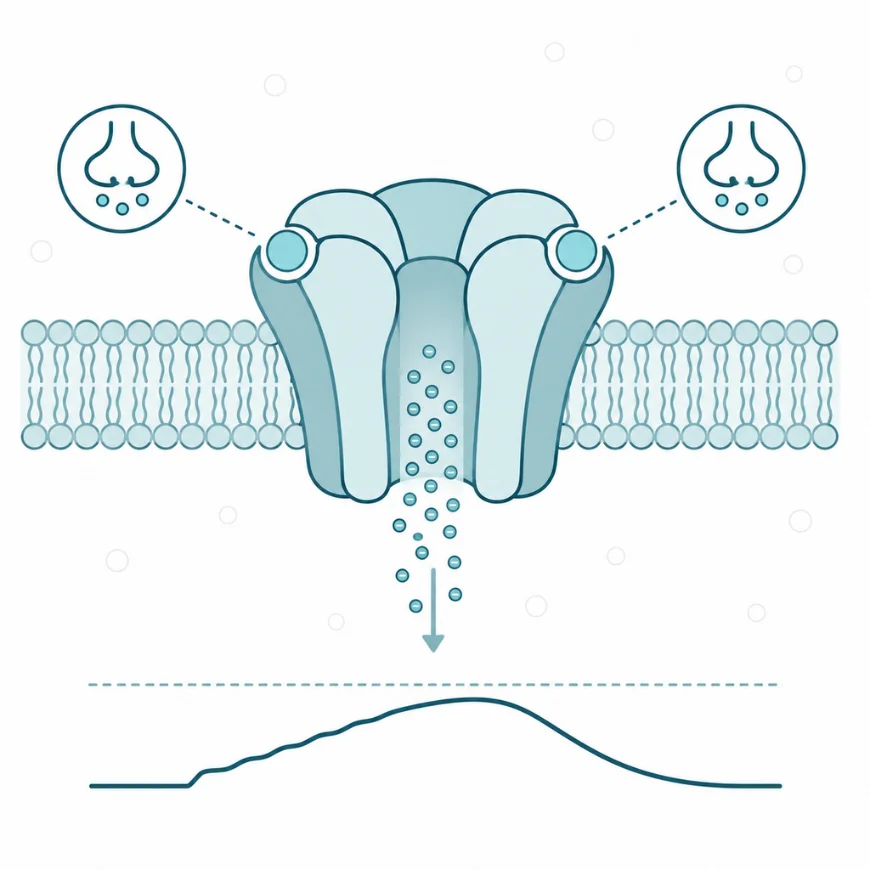
Dalszy przebieg ma cztery kroki. Dwie cząsteczki przekaźnika wiążą się w kieszeniach na stykach podjednostek β i α w części zewnątrzkomórkowej receptora. Wiązanie zamyka nad nimi ruchomą pętlę, a zmiana kształtu przenosi się w dół białka na odcinki przezbłonowe. Drugie odcinki przezbłonowe pięciu podjednostek, wyściełające por, obracają się i rozsuwają. Przewężenie poru rośnie wtedy na tyle, by przepuścić uwodniony jon chlorkowy. Jony przechodzą zgodnie z gradientem elektrochemicznym do wnętrza komórki, a w mniejszym stopniu kanał przepuszcza jony wodorowęglanowe płynące w przeciwną stronę [1].
Stanem końcowym jest zamknięcie kanału po usunięciu przekaźnika przez transportery błonowe. Receptor może też przejść w stan zdesensytyzowany, w którym ligand pozostaje związany, a kanał jest mimo to zamknięty. Konsekwencja czynnościowa ma dwie składowe. Napływ ładunku ujemnego oddala potencjał błonowy od progu pobudzenia, czyli hiperpolaryzuje komórkę. Otwarty kanał obniża równocześnie oporność błony, przez co prądy pobudzające napływające z dendrytów tracą skuteczność. Druga składowa działa nawet wtedy, gdy potencjał równowagi dla jonów chlorkowych pokrywa się z potencjałem spoczynkowym i hiperpolaryzacji nie ma wcale.
Ten sam mechanizm przebiega w dwóch skalach czasu. W synapsie krótki i wysoki puls przekaźnika daje prąd narastający w ułamku milisekundy i zanikający w dziesiątkach milisekund, czyli hamowanie fazowe. Poza synapsą niewielkie, utrzymujące się stężenie przekaźnika otwiera bez przerwy część receptorów o wysokim powinowactwie, co daje prąd toniczny [3]. Dla neuronu oznacza to dwa różne zadania jednego białka. Hamowanie fazowe wyznacza ramy czasowe pobudzenia z dokładnością do milisekund, a hamowanie toniczne ustawia próg, powyżej którego komórka w ogóle odpowiada [3].
Napływ chlorków oddala potencjał błonowy od progu. Neuron nie zostaje wyłączony, lecz staje się trudniejszy do pobudzenia.
2.4. Osłabienie wrażliwości receptora GABA-A
Odpowiedź receptora GABA-A słabnie przy przedłużonej obecności liganda, a tempo tego słabnięcia zależy od składu pentameru. Receptory synaptyczne desensytyzują się szybko, co skraca prąd hamujący i pozwala synapsie odtworzyć zdolność do przekazania następnego impulsu. Receptory pozasynaptyczne z podjednostką δ desensytyzują się wolno i dlatego utrzymują prąd ciągły [6]. Neurosteroidy zmieniają nie tylko prawdopodobieństwo otwarcia kanału, lecz także przejście do stanu zdesensytyzowanego. Ich wpływ na ładunek przepływający przez błonę jest więc wypadkową obu zmian [31].
Liczba receptorów w błonie nie jest stała. Receptory synaptyczne są przytrzymywane naprzeciw zakończenia hamującego przez rusztowanie białkowe. Wymieniają się z pulą pozasynaptyczną przez dyfuzję boczną, są wychwytywane do wnętrza komórki i wracają do błony. Tempo tej wymiany zmienia fosforylacja odcinków wewnątrzkomórkowych podjednostek.
Przewlekła obecność modulatora dodatniego uruchamia trzy zmiany naraz i z nich składa się tolerancja. Zmienia się skład podjednostkowy receptorów, zwłaszcza udział γ2 i α1 [11]. Osłabia się sprzężenie między miejscem benzodiazepinowym a miejscem wiążącym przekaźnik, przez co ta sama ilość leku wzbudza przepływ sygnału między komórkami słabiej niż na początku [19]. Zmienia się wreszcie gęstość receptorów w błonie synaptycznej wskutek przyspieszonego wychwytu do wnętrza komórki [19]. Dla chorego oznacza to, że słabnięcie działania leku nie jest zjawiskiem wyłącznie psychologicznym. Ma ono dający się zmierzyć odpowiednik w samej synapsie, a nagłe odstawienie odsłania układ hamujący osłabiony wobec stanu sprzed leczenia [19].
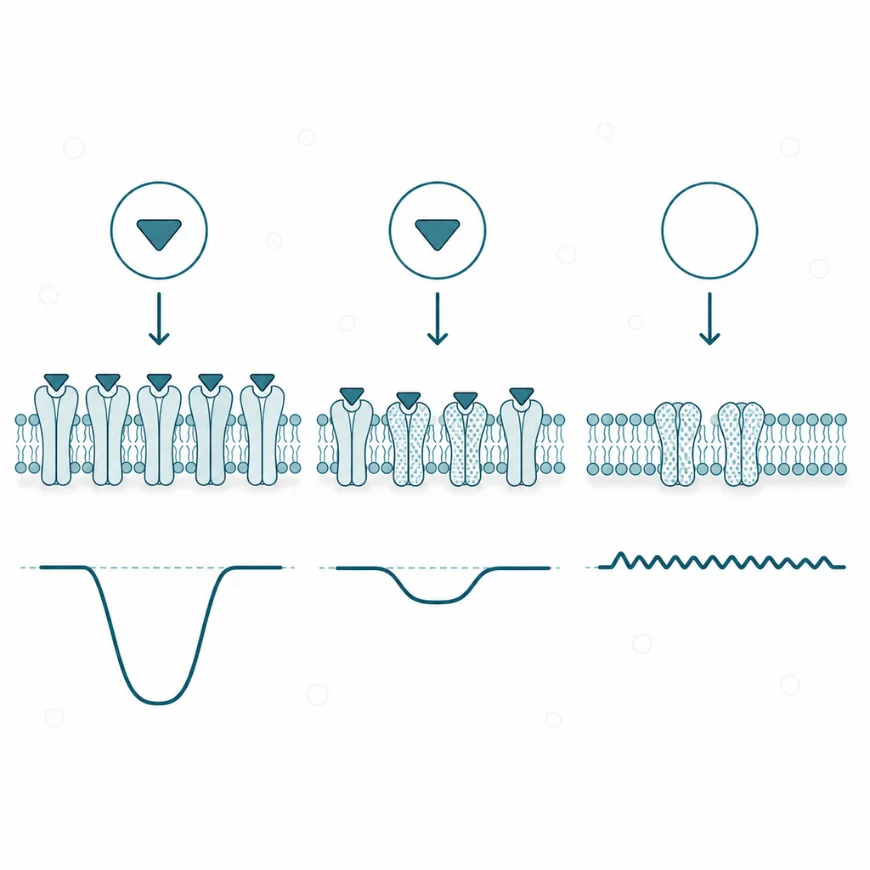
Przewlekła ekspozycja na substancję prowadzi do zmiany składu podjednostkowego receptora. Zarówno tolerancja, jak i objawy odstawienia mają więc u podstaw konkretną przebudowę strukturalną.
2.5. Farmakologia – agoniści, antagoniści, modulatory
Farmakologia receptora GABA-A opiera się na jednym rozróżnieniu, bez którego reszta jest niezrozumiała. Agonista wiąże się w miejscu przekaźnika i otwiera kanał sam, niezależnie od tego, czy neuron hamujący cokolwiek uwalnia. Modulator allosteryczny wiąże się gdzie indziej i zmienia tylko odpowiedź na przekaźnik już obecny. Tam, gdzie przekaźnika nie ma, modulator nie wywołuje żadnego prądu.
Benzodiazepiny są czystym przykładem modulatora dodatniego. Wiążą się w miejscu na styku podjednostek α i γ2, opisanym w 1977 roku jako swoiste miejsce wiązania diazepamu [7, 8]. Zwiększają częstość otwarć kanału przy niezmienionym stężeniu przekaźnika [14]. Stąd bierze się cecha odróżniająca je od starszych leków uspokajających. Skoro lek jedynie wzmacnia hamowanie istniejące, jego działanie ma górne ograniczenie wyznaczone przez ilość uwalnianego przekaźnika. Miejsce benzodiazepinowe działa przy tym w obie strony. Wiążą się z nim także odwrotni agoniści, obniżający prąd poniżej wartości wyjściowej i działający drgawkotwórczo, oraz flumazenil, który sam prądu nie zmienia, lecz wypiera z tego miejsca pozostałe ligandy [1].
Leki nasenne grupy „Z” zajmują to samo miejsce, różnią się natomiast rozkładem powinowactwa między podtypami. Zolpidem wiąże się z przewagą ze złożeniami zawierającymi α1. Wybiórczość tę udało się wykryć nie tylko w receptorach odtworzonych w hodowli, lecz także u zwierzęcia, gdzie zmiany w zapisie czynności elektrycznej mózgu odpowiadały zajęciu receptorów z α1 [17]. Danych o tym, jak dokładnie ta wybiórczość przekłada się na profil działania u człowieka, jest znacznie mniej [15].
Barbiturany zajmują miejsca odrębne, położone w części przezbłonowej, i działają dwustopniowo. Przy niższych stężeniach wydłużają czas, przez który otwarty kanał pozostaje otwarty, czyli zachowują się jak modulator dodatni. Przy wyższych otwierają kanał bez udziału kwasu gamma-aminomasłowego, czyli zachowują się jak agonista [15, 16]. Dlatego flumazenil ich działania nie znosi. Dlatego też ich margines bezpieczeństwa jest węższy niż benzodiazepin, bo hamowanie rośnie dalej także tam, gdzie przekaźnika już zabrakło. Dotyczy to również ośrodków pnia mózgu sterujących oddychaniem [15].
Neurosteroidy mają własne miejsce w części przezbłonowej, na styku podjednostek β i α, opisane w strukturach krystalograficznych receptora [12]. Podobnie jak barbiturany wzmacniają odpowiedź na przekaźnik, a przy wyższych stężeniach otwierają kanał samodzielnie [31]. Wyróżnia je przewaga działania na złożenia pozasynaptyczne z podjednostką δ. Silniej wpływają przez to na prąd toniczny niż na hamowanie fazowe [13].
Propofol i etomidat wiążą się w kieszeniach przezbłonowych przy podjednostce β. Struktury receptora z przyłączonym anestetykiem i z przyłączoną benzodiazepiną pokazały rzecz nieoczywistą. Oba rodzaje substancji, mimo odrębnych miejsc wiązania, uruchamiają ten sam ciąg przemieszczeń prowadzący do stabilizacji stanu otwartego [14]. Etanol również wzmacnia czynność receptora, a za miejsce szczególnie wrażliwe uznawano złożenia pozasynaptyczne z podjednostką δ. Obraz okazał się jednak bardziej złożony. U myszy pozbawionych tej podjednostki odpowiedź czynności elektrycznej mózgu na etanol nie różniła się od odpowiedzi zwierząt kontrolnych, choć odpowiedź na agonistę receptorów z δ była wyraźnie osłabiona [18]. Dane o etanolu i o wybiórczości podtypowej pochodzą w większości z modeli zwierzęcych i z receptorów odtworzonych w hodowli. Pomiaru odpowiadającego im wprost u człowieka nie wykonuje się.
Benzodiazepiny, leki grupy „Z”, barbiturany, propofol, etomidat i zarejestrowane pochodne neurosteroidów mają status produktów leczniczych. Ich dawkowanie, wskazania i miejsce w postępowaniu pozostają poza zakresem tego opisu, który obejmuje punkt uchwytu i mechanizm.
| Klasa | Miejsce wiązania | Wpływ na kanał | Otwarcie kanału bez przekaźnika |
| Benzodiazepiny | styk α i γ2, część zewnątrzkomórkowa | zwiększenie częstości otwarć przy tym samym stężeniu przekaźnika [14] | nie występuje [7, 8] |
| Leki nasenne grupy „Z” | to samo miejsce, z przewagą złożeń z α1 | jak wyżej, z węższym zakresem podtypów [17] | nie występuje [17] |
| Barbiturany | styki w części przezbłonowej, odrębne od benzodiazepinowego | wydłużenie czasu otwarcia [16] | występuje przy wyższych stężeniach [15, 16] |
| Neurosteroidy | styk β i α, część przezbłonowa | wydłużenie otwarć, silniejsze w złożeniach z δ [12, 13] | występuje przy wyższych stężeniach [31] |
| Propofol i etomidat | kieszenie przezbłonowe przy podjednostce β | stabilizacja stanu otwartego [14] | występuje przy wyższych stężeniach [15] |
| Flumazenil | miejsce benzodiazepinowe | wyparcie innych ligandów bez zmiany prądu [1] | nie występuje [1] |
| Pikrotoksyna | wnętrze poru | zamknięcie drogi dla jonów chlorkowych [1] | hamowanie niezależne od przekaźnika [1] |
Z zestawienia wynika praktyczna różnica między klasami leków. Ostatnia kolumna dzieli je na te, których działanie kończy się tam, gdzie kończy się własne hamowanie mózgu, i na te, które hamowanie wytwarzają od nowa. Pierwsze zawodzą, gdy przekaźnika brakuje. Drugie działają dalej i to one odpowiadają za głębokie znieczulenie oraz za depresję oddechową [15].
Jeden receptor ma wiele odrębnych miejsc wiązania — dla benzodiazepin, barbituranów, alkoholu i neurosteroidów. Stąd podobne działanie wielu różnych substancji.
3. Znaczenie kliniczne
3.1. Skutki obniżonej aktywności
Osłabienie czynności receptora GABA-A przesuwa równowagę między pobudzeniem a hamowaniem w stronę pobudzenia. Najbardziej widocznym następstwem jest skłonność do napadów drgawkowych. Przyczyny tego osłabienia dzielą się na wrodzone, autoimmunologiczne i polekowe.
Warianty genów kodujących podjednostki wiążą się z padaczkami i z zaburzeniami rozwojowymi. W kohorcie chorych z wariantami czterech genów, GABRA1, GABRB2, GABRB3 i GABRG2, obraz obejmował zarówno łagodne zespoły padaczkowe wieku dziecięcego, jak i encefalopatie padaczkowe z opóźnieniem rozwoju [20]. Sam opis wariantu nie wystarcza jednak do przewidzenia obrazu klinicznego, bo kierunek zmiany czynności kanału nie jest oczywisty. Analiza wariantów odpowiadających sobie położeniem w genach pokrewnych pokazała, że ta sama zmiana aminokwasu w różnych podjednostkach daje raz utratę, a raz nasilenie czynności kanału [21]. Rozstrzyga o tym dopiero badanie czynnościowe odtworzonego receptora [21].
Przyczyna autoimmunologiczna ma odrębny przebieg. W serii przypadków chorych z przeciwciałami przeciw podjednostkom α1 i β3 receptora wszyscy rozwinęli lekooporny stan padaczkowy albo padaczkę częściową ciągłą, a u czterech z sześciu konieczne było wprowadzenie śpiączki farmakologicznej [22]. Przeciwciała chorych usuwały receptory wybiórczo ze szczelin synaptycznych, nie zmieniając ich rozmieszczenia wzdłuż dendrytów ani gęstości receptorów NMDA, czyli jonotropowych receptorów glutaminianu [22].
Przyczyna polekowa jest najczęstsza i najmniej dramatyczna. Odstawienie leku wzmacniającego hamowanie po dłuższym stosowaniu odsłania receptory o zmienionym składzie i zmniejszonej gęstości [19]. Osłabienie hamowania wyraża się lękiem, bezsennością odbitą, drżeniem, a w cięższych postaciach napadami drgawkowymi [19]. Wszystkie trzy drogi prowadzą więc do tego samego stanu sieci, choć zaczynają się od zupełnie różnych zdarzeń: od zmiany w genie, od przeciwciała i od adaptacji do leku.
3.2. Skutki podwyższonej aktywności
Nadmierne wzmocnienie czynności receptora GABA-A obniża pobudliwość kory i pnia mózgu. Obraz kliniczny układa się w ciąg zależny od głębokości tego wzmocnienia. Kolejno pojawiają się uspokojenie, senność, niepamięć następcza, zniesienie świadomości, a wreszcie zwiotczenie mięśni i upośledzenie napędu oddechowego [15]. Wykorzystaniem tego ciągu jest znieczulenie ogólne, w którym receptor GABA-A stanowi punkt uchwytu wspólny dla większości anestetyków dożylnych [14, 15].
Stan wzmożonej czynności receptora powstaje jednak także bez leku. W encefalopatii wątrobowej wzrost napięcia układu GABA-ergicznego wynika ze złożenia kilku zjawisk. Uszkodzona wątroba nie usuwa amoniaku, a podwyższone stężenie amoniaku nasila w mózgu wytwarzanie neurosteroidów, czyli silnych modulatorów dodatnich tego receptora [23]. Nadmiar hamowania tłumaczy senność, spowolnienie i zaburzenia świadomości, czyli objawy dominujące w obrazie tego zespołu [23]. Odpowiadają one obrazowi wywoływanemu przez modulatory dodatnie podawane z zewnątrz.
Wzmocnienie hamowania bywa też miejscowe i przewlekłe. Jego następstwa dotyczą wtedy nie świadomości, lecz przetwarzania informacji. Prąd toniczny utrzymywany przez receptory pozasynaptyczne wyznacza próg pobudliwości neuronu. Trwałe podwyższenie tego prądu tłumi odpowiedzi na bodźce słabe i ogranicza zdolność sieci do zapisu nowych śladów pamięciowych [3]. Podwyższona czynność receptora nie jest zatem po prostu stanem odwrotnym do obniżonej, ponieważ każdy z tych stanów uszkadza inne właściwości sieci nerwowej.
3.3. Udział receptora GABA-A w chorobach
Receptor GABA-A występuje w mechanizmach chorobowych w dwóch odmiennych rolach. W części zaburzeń jest ogniwem przyczynowym, bo zmiana jego czynności zapoczątkowuje objawy. W części jest jedynie punktem uchwytu leczenia, mimo że sam nie jest uszkodzony.
Rolę ogniwa przyczynowego receptor GABA-A ma w padaczkach uwarunkowanych wariantami genów podjednostek [20, 21] i w zapaleniu mózgu z przeciwciałami przeciw receptorowi [22]. Do tej samej grupy zalicza się zaburzenia rozwojowe, w których przedmiotem hipotezy jest opóźnienie przestawienia gospodarki chlorkowej [9]. Depolaryzujące działanie kwasu gamma-aminomasłowego utrzymywałoby się wtedy poza okres, w którym jest prawidłowe. Hipoteza ta ma oparcie w modelach zwierzęcych, natomiast dane kliniczne pozostają słabe, co pokazała ocena badań nad bumetanidem [10].
Rolę punktu uchwytu receptor pełni w zaburzeniach lękowych i w depresji poporodowej. Odrębność depresji poporodowej polega na tym, że punktem wyjścia była tu fizjologia, a nie próba objawowa. Stężenie allopregnanolonu rośnie w ciąży i gwałtownie spada po porodzie, a preparaty odtwarzające działanie tego neurosteroidu opracowano po to, by spadek zrównoważyć. W badaniu z randomizacją trzeciej fazy u kobiet z ciężką depresją poporodową zuranolon podawany doustnie obniżył nasilenie objawów silniej niż placebo [24]. Przegląd systematyczny z metaanalizą potwierdził kierunek działania, wskazując równocześnie na krótki czas obserwacji i niewielką liczbę badań jako główne ograniczenia [25]. Znaczenie tej grupy leków polega więc nie na sile efektu, lecz na tym, że wyprowadzono ją wprost z opisanego wcześniej miejsca wiązania neurosteroidów [12].
3.4. Wsparcie suplementacyjne
Część surowców roślinnych o tradycyjnym zastosowaniu uspokajającym ma udokumentowany punkt uchwytu na opisywanym receptorze. Zestawienie obejmuje wyłącznie te, dla których w badaniach doświadczalnych stwierdzono wpływ na sam receptor, z podaniem kierunku tego wpływu oraz siły dowodów w skali trzystopniowej.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Waleriana | Kwas walerenowy nasila prąd chlorkowy wyłącznie w złożeniach zawierających podjednostkę β2 lub β3, w miejscu odrębnym od benzodiazepinowego, czego flumazenil nie znosi [26] | ↑ | C |
| Kava kava | Kawaina, główny kawalakton, działa jako modulator dodatni receptora w układzie z receptorami odtworzonymi w hodowli komórkowej [27] | ↑ | C |
| Magnolia | Honokiol i magnolol są modulatorami dodatnimi zarówno receptorów synaptycznych, jak i pozasynaptycznych [28] | ↑ | C |
| Tarczyca bajkalska | Bajkaleina wiąże się z miejscem benzodiazepinowym receptora, a jej działanie przeciwlękowe w modelu zwierzęcym odpowiada temu wiązaniu [29] | ↑ | C |
| Męczennica | Wyciąg podnosi próg drgawkowy w modelu zwierzęcym, a autorzy wiążą ten efekt z udziałem receptorów benzodiazepinowych i opioidowych [30] | ↑ | C |
Zestawienie prowadzi do wniosku o sile dowodów, nie o skuteczności. Wszystkie pięć pozycji opiera się na pomiarach w receptorach odtworzonych w hodowli albo na modelach zwierzęcych, czyli na danych najniższego poziomu w tej skali. Stężeń stosowanych w takich układach nie da się wprost odnieść do stężeń osiąganych po podaniu doustnym u człowieka. Sam kwas gamma-aminomasłowy, mimo obecności w katalogu suplementów, w zestawieniu nie występuje, ponieważ podaż samego neuroprzekaźnika nie jest punktem uchwytu substancji na receptorze.
4. Na co warto zwrócić uwagę
Najczęstsze nieporozumienie dotyczące receptora GABA-A sprowadza się do przypisania benzodiazepinom działania, którego nie mają. Lek z tej grupy nie „dodaje” hamowania, lecz zwiększa odpowiedź na przekaźnik, który neuron hamujący i tak w danym momencie uwalnia [7, 8, 14]. Wynikają z tego dwie rzeczy rozchodzące się z opisami popularnymi. Działanie benzodiazepiny ma górne ograniczenie wyznaczone przez własną aktywność układu hamującego. Jej wpływ jest ponadto nierówny w różnych okolicach mózgu, bo zależy od tego, gdzie w danej chwili uwalniany jest kwas gamma-aminomasłowy. Barbiturany i anestetyki dożylne tego ograniczenia nie mają, ponieważ przy wyższych stężeniach otwierają kanał samodzielnie [15, 16]. Właśnie ta różnica, a nie różnica siły, tłumaczy odmienne profile bezpieczeństwa obu grup.
Drugie nieporozumienie polega na traktowaniu receptora GABA-A jako jednego białka. Nazwa obejmuje rodzinę złożeń różniących się umiejscowieniem w błonie, kinetyką i zestawem miejsc wiązania. Profil działania substancji zależy od tego, które złożenia przedkłada ona nad pozostałe [2, 4, 17]. Zdanie „lek działa na receptor GABA-A” nie rozstrzyga zatem niczego, dopóki nie zostanie uzupełnione o podtypy.
Trzecie nieporozumienie dotyczy tolerancji. Osłabienie działania leku po dłuższym stosowaniu ma odpowiednik molekularny w zmienionym składzie podjednostkowym, w osłabionym sprzężeniu między miejscem benzodiazepinowym a miejscem przekaźnika i w zmniejszonej gęstości receptorów w synapsie [11, 19]. Tolerancja nie jest więc tym samym co uzależnienie i nie jest zjawiskiem wyłącznie psychologicznym. Nasilenie objawów po odstawieniu wynika ze stanu układu hamującego, który przez czas leczenia dostosował się do stałego wzmocnienia [19].
Ograniczenia dowodowe opisanego mechanizmu mają trzy źródła. Większość danych pochodzi z receptorów odtworzonych w komórkach hodowlanych i w oocytach, w których skład pentameru narzuca badacz. Strukturę receptorów wyizolowanych wprost z tkanki mózgowej opisano dopiero w 2023 roku i okazała się ona węższym zbiorem złożeń, niż zakładano [4]. Przesunięcie rozwojowe działania kwasu gamma-aminomasłowego ustalono na neuronach gryzoni, a u człowieka wnioskuje się o nim pośrednio [9]. Próby przełożenia tego mechanizmu na leczenie dały dotąd wyniki o bardzo niskiej pewności oszacowania [10]. Wpływ surowców roślinnych na receptor opisano wyłącznie w układach doświadczalnych i na zwierzętach, bez pomiaru odpowiadającego im u człowieka [26, 27, 28, 29, 30].
Czynności receptora GABA-A nie oznacza się w praktyce klinicznej. Obrazowanie miejsca benzodiazepinowego znacznikami wiążącymi się z receptorem pozostaje narzędziem badawczym. Wynik badania genetycznego wykrywającego wariant genu podjednostki opisuje samą zmianę, a nie kierunek jej wpływu na kanał, który wymaga odrębnego badania czynnościowego [21]. Treść hasła ma charakter edukacyjny i nie zastępuje porady lekarskiej.