1. Profil substancji
1.1. Definicja i klasyfikacja
Kalcytriol, czyli 1,25-dihydroksywitamina D (1,25(OH)₂D), to hormon steroidowy, który jest ligandem receptora witaminy D (ang. vitamin D receptor, VDR), czynnika transkrypcyjnego wiążącego się z DNA [1]. Jest hormonalnie czynną postacią witaminy D, czyli tą jej pochodną, która uruchamia działanie układu witaminy D w komórkach docelowych [2]. W klasyfikacji hormonów należy do sekosteroidów, czyli pochodnych steroidowych, których pierścień B jest otwarty. Pod względem czynności należy do hormonów gospodarki wapniowo-fosforanowej, których stężenia regulują się wzajemnie razem z parathormonem i czynnikiem wzrostu fibroblastów 23 [3].
Kalcytriol bywa utożsamiany z witaminą D, ale ta nazwa obejmuje kilka cząsteczek o różnej roli. Witamina D3, czyli cholekalcyferol, powstaje w skórze z 7-dehydrocholesterolu pod wpływem promieniowania ultrafioletowego, a witamina D2, czyli ergokalcyferol, pochodzi z roślinnego sterolu ergosterolu [1]. Obie są przekształcane najpierw w 25-hydroksywitaminę D (25(OH)D), nazywaną kalcydiolem, a dopiero z niej powstaje postać hormonalna [1]. Kalcydiol również wiąże receptor VDR, ale z mniejszym powinowactwem niż kalcytriol [4]. Kryterium rozróżnienia jest więc miejsce w szlaku: cholekalcyferol jest substratem, kalcydiol główną postacią krążącą, oznaczaną w ocenie stanu witaminy D, a kalcytriol postacią hormonalną [1, 5].
Autorzy przeglądu z 2019 roku opisują witaminę D jako prekursor 25(OH)D i dalszych metabolitów, a cały szlak jej przemian i działania nazywają układem dokrewnym [6]. W tym ujęciu witamina D odbiega od klasycznej definicji witaminy, bo organizm wytwarza ją sam w skórze, a działanie hormonalne ma dopiero jej pochodna [1, 6]. Zakres pojęcia obejmuje kalcytriol wytwarzany w nerce i krążący we krwi oraz kalcytriol powstający lokalnie w tkankach pozanerkowych, na przykład w makrofagach [5, 7]. Obejmuje też receptor VDR, bez którego hormon nie działa, a którego mutacje wywołują dziedziczną postać krzywicy [8].
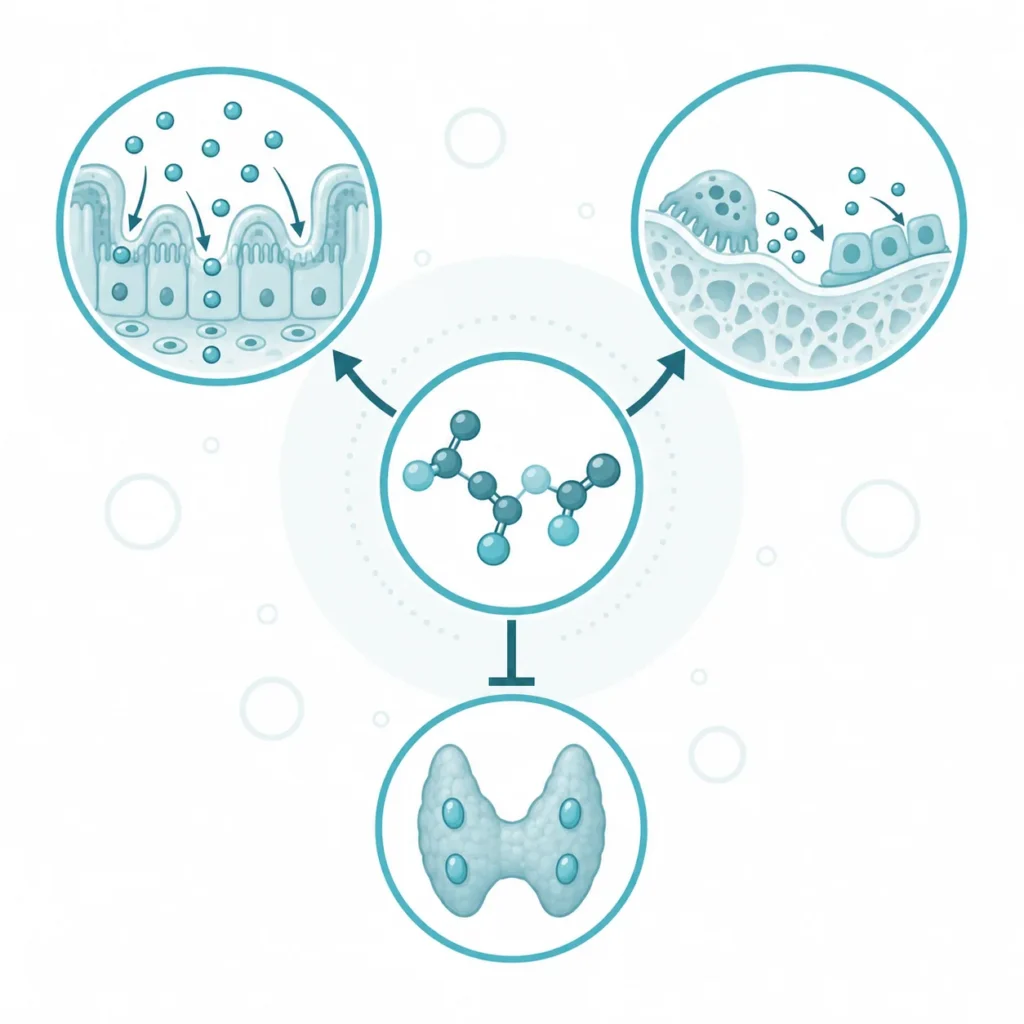
Kalcytriol zwiększa stężenie wapnia i fosforanu we krwi przez nasilenie ich wchłaniania w jelicie oraz uwalniania z kości [3]. Od jego wytwarzania zależy więc mineralizacja szkieletu, a od jego rozkładu ryzyko hiperkalcemii, czyli nadmiaru wapnia we krwi [4, 6].
1.2. Budowa i właściwości
Kalcytriol jest pochodną cholesterolu, w której pierścień B szkieletu steroidowego został rozerwany przez promieniowanie ultrafioletowe już na etapie syntezy w skórze. Od klasycznych hormonów steroidowych odróżnia go właśnie ten otwarty pierścień. Cząsteczka ma trzy grupy hydroksylowe: pierwsza, w pozycji 3β, pochodzi z cholesterolu, a dwie pozostałe, w pozycjach 25 i 1α, dołączają kolejno enzymy wątroby i nerki [1]. Witamina D2 różni się od witaminy D3 budową łańcucha bocznego, ale obie przechodzą tę samą drogę dwóch hydroksylacji [1].
Grupa hydroksylowa w pozycji 1α decyduje o sile działania. Cząsteczka z tą grupą wiąże receptor VDR silniej niż 25(OH)D, który ma tylko grupę w pozycji 25 [4]. Dzięki temu w warunkach prawidłowych receptor pobudza przede wszystkim kalcytriol, choć 25(OH)D krąży we krwi w większym stężeniu [5].
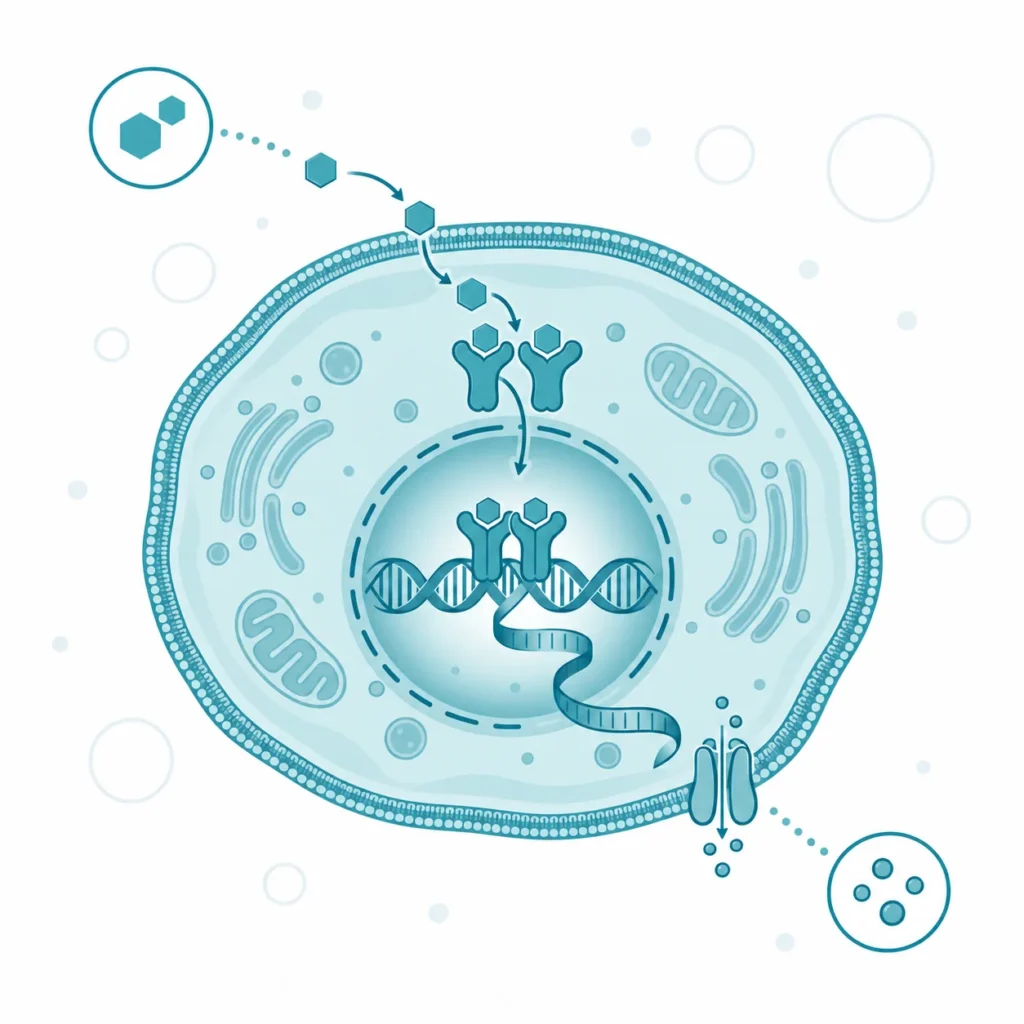
Kalcytriol dobrze rozpuszcza się w tłuszczach, a słabo w wodzie. Ta właściwość pozwala mu przenikać przez błonę komórkową i działać na receptor wewnątrz komórki, który jako kompleks z drugim receptorem jądrowym wiąże się bezpośrednio z DNA [2]. Ta sama lipofilność sprawia, że we krwi metabolity witaminy D potrzebują białka nośnikowego. Na budowie kalcytriolu oparto syntetyczne analogi, projektowane tak, by działały na wybrane choroby przy mniejszych działaniach niepożądanych [1]. Budowa cząsteczki wyjaśnia więc dwie cechy hormonu: działanie przez receptor jądrowy i zależność od nośnika w osoczu.
1.3. Rys historyczny
Krzywicę opisano szczegółowo w połowie XVII wieku, a jej przyczyna pozostawała zagadką aż do lat dwudziestych XX wieku [9]. Brano wówczas pod uwagę dwa odrębne mechanizmy: brak światła słonecznego i brak czynnika pokarmowego [9]. Oba wyjaśniło dopiero odkrycie witaminy D i jej podwójnego pochodzenia, ze skóry i z pożywienia [9]. Otwarte pozostało pytanie, w jakiej postaci witamina D działa w jelicie. W 1970 roku Fraser i Kodicek w doświadczeniach na kurczętach i szczurach wykazali, że czynny biologicznie metabolit witaminy D powstaje w nerce [10]. Rok później Holick, Schnoes i DeLuca wyizolowali ten metabolit z jelita kurcząt w czystej postaci [11]. Na podstawie spektrometrii mas, widma w nadfiolecie i reakcji chemicznych zidentyfikowali go jako 1,25-dihydroksycholekalcyferol [11]. Ustalenie nerkowej aktywacji wyjaśnia, dlaczego w niewydolności nerek stężenie kalcytriolu stopniowo maleje, a gospodarka wapniowa się rozregulowuje [12].
1.4. Synteza i źródła
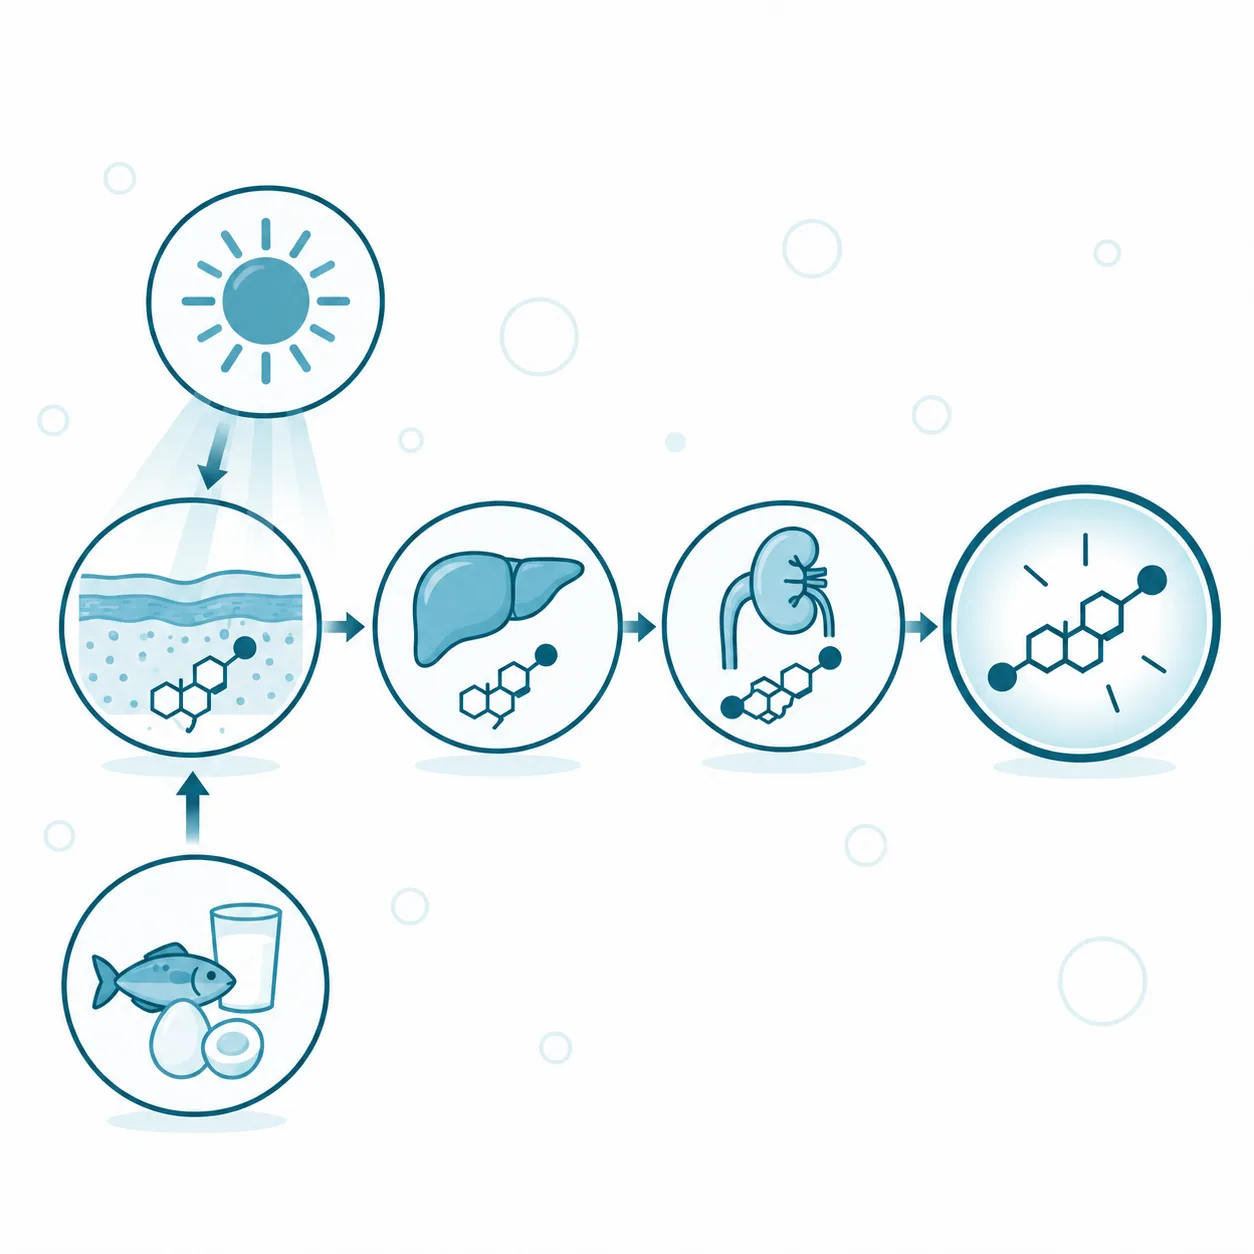
Synteza kalcytriolu przebiega w trzech narządach i wymaga dwóch enzymów z rodziny cytochromu P450. Źródłem prekursora jest synteza w skórze i pożywienie [9]. W skórze promieniowanie ultrafioletowe przekształca 7-dehydrocholesterol w witaminę D3, a pożywienie może dostarczyć obu postaci witaminy [1]. Obie postacie trafiają do wątroby, gdzie 25-hydroksylaza dołącza grupę hydroksylową w pozycji 25. Najważniejszym enzymem tej reakcji jest CYP2R1, czyli 25-hydroksylaza z rodziny cytochromu P450 [1, 2]. Powstaje kalcydiol, który krąży we krwi w dużym stężeniu i ma długi okres półtrwania [5].
Drugi etap zachodzi w kanaliku bliższym nerki. Enzym 1α-hydroksylaza, kodowany przez gen CYP27B1, dołącza grupę hydroksylową w pozycji 1α i tworzy kalcytriol [1, 3]. Ten etap jest ściśle regulowany przez parathormon i czynnik wzrostu fibroblastów 23 [5]. Stężenie kalcytriolu odpowiada więc przede wszystkim na potrzeby gospodarki mineralnej.
Gen CYP27B1 ulega ekspresji także poza nerką, między innymi w gruczole krokowym, piersi, łożysku i makrofagach [5]. Według przeglądu z 2026 roku kalcytriol powstający w tych tkankach działa przede wszystkim lokalnie, na sąsiednie komórki i na komórkę, która go wytworzyła [5].
Trzy kolejne postacie witaminy D różnią się miejscem powstania i zastosowaniem w diagnostyce.
| Postać | Miejsce powstania | Zastosowanie w diagnostyce |
| Cholekalcyferol (witamina D3) | skóra, pożywienie | nie oznacza się rutynowo |
| Kalcydiol, 25(OH)D | wątroba (CYP2R1) | podstawowa miara stanu witaminy D |
| Kalcytriol, 1,25(OH)₂D | nerka (CYP27B1), tkanki pozanerkowe | oznaczenie w wybranych wskazaniach |
Każdy kolejny etap szlaku daje cząsteczkę silniej działającą na receptor, ale mniej przydatną jako miara zasobów organizmu.
1.5. Transport i frakcja aktywna
Metabolity witaminy D krążą we krwi głównie w połączeniu z białkiem wiążącym witaminę D (ang. vitamin D binding protein, DBP), które niemal w całości wytwarza wątroba [13]. U zdrowej osoby poza ciążą około 85% 25(OH)D jest związane z DBP, około 15% z albuminą, a w postaci wolnej pozostaje około 0,03% [13]. Wytwarzanie DBP zależy od estrogenów, glikokortykosteroidów i cytokin zapalnych, a sama witamina D go nie reguluje [13]. DBP jest przy tym najbardziej polimorficznym znanym białkiem, a jego trzy najczęstsze odmiany, Gc1f, Gc1s i Gc2, różnią się powinowactwem do metabolitów witaminy D [13].
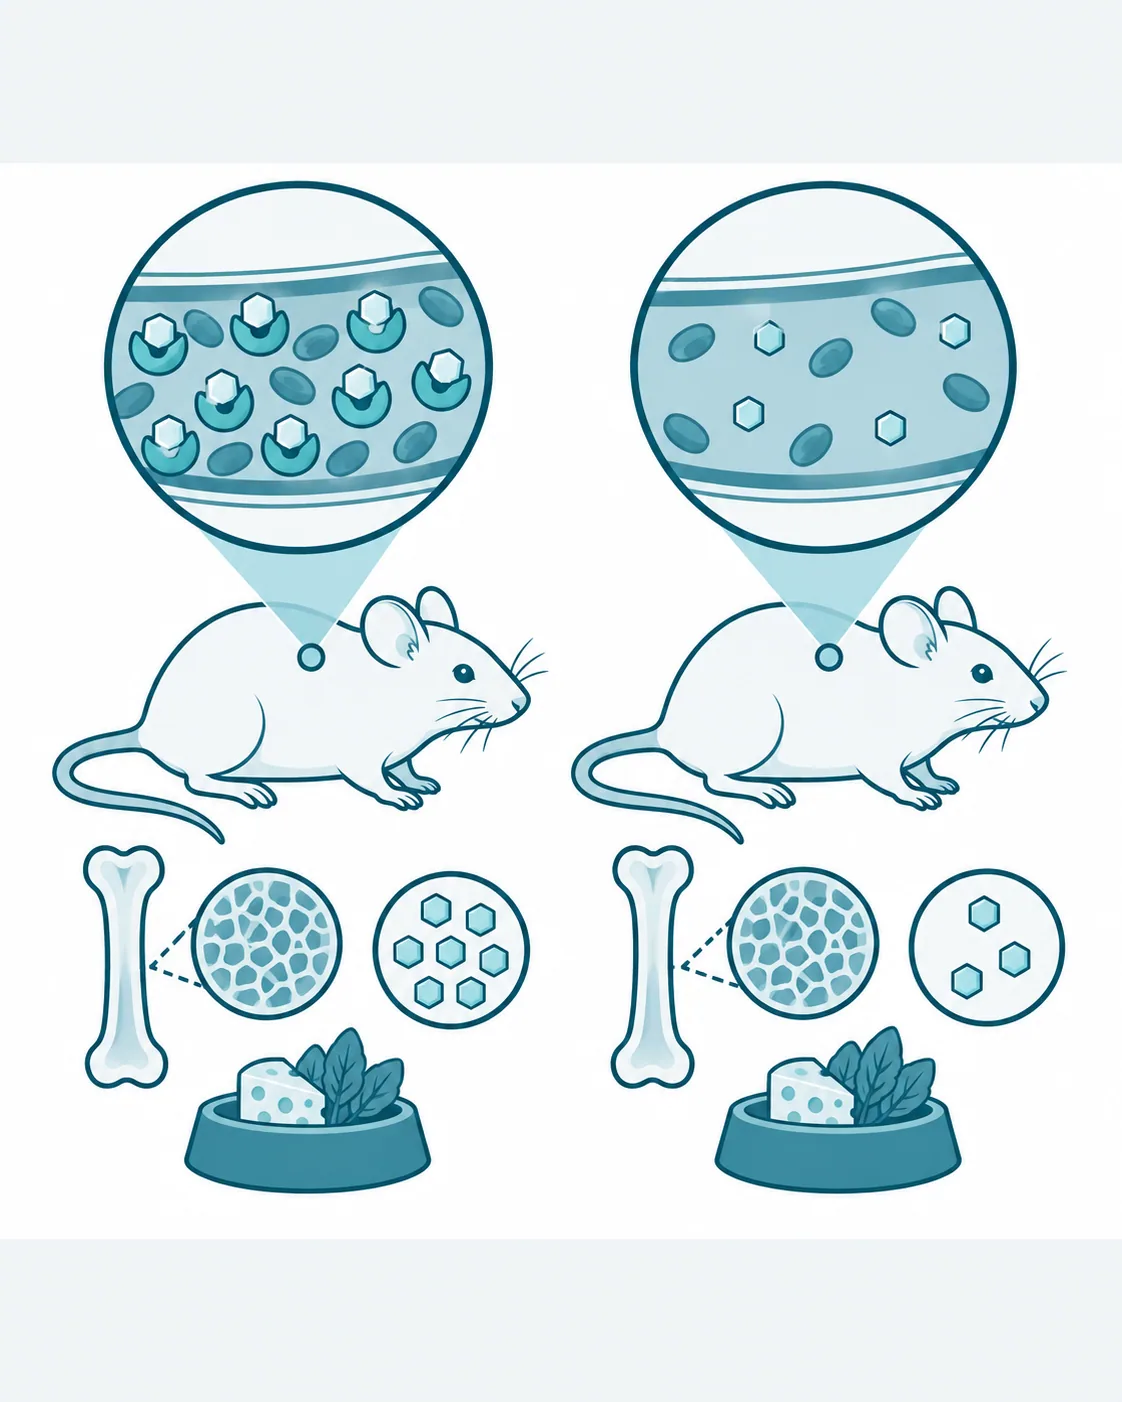
Hipoteza wolnego hormonu zakłada, że do komórek wnika wyłącznie frakcja niezwiązana [13]. Przemawiają za nią myszy pozbawione DBP, które mimo niemal niewykrywalnego 25(OH)D nie mają objawów niedoboru, dopóki dieta zawiera tę witaminę [13]. Podobne obserwacje opisano w rodzinie z mutacją genu DBP [13]. Wyjątkiem od tej zasady są tkanki z kompleksem megaliny i kubiliny, przede wszystkim nerka, które pobierają 25(OH)D razem z białkiem nośnikowym [13]. Dzięki temu kanalik bliższy otrzymuje substrat do syntezy kalcytriolu niezależnie od frakcji wolnej, a pozostałe tkanki korzystają głównie z frakcji niezwiązanej [13].
2. Mechanizm działania i funkcje
2.1. Receptor VDR i regulacja genów
Receptor witaminy D jest czynnikiem transkrypcyjnym, który po związaniu kalcytriolu bezpośrednio zmienia aktywność genów [1]. Należy do nadrodziny receptorów jądrowych, do której zalicza się też receptory hormonów steroidowych, hormonów tarczycy i receptory PPAR. Receptor VDR i enzymy przemian witaminy D występują w wielu tkankach, nie tylko w jelicie, kości i nerce [6]. W klasycznej drodze genomowej działanie kalcytriolu nie wymaga przekaźnika wtórnego, bo sam kompleks hormonu z receptorem wiąże DNA [2].
Stanem wyjściowym jest receptor bez ligandu w komórce docelowej. Bodźcem jest wniknięcie kalcytriolu przez błonę i jego związanie w kieszeni wiążącej receptora. Związany receptor tworzy heterodimer z receptorem retinoidu X (ang. retinoid X receptor, RXR), czyli parę dwóch różnych białek receptorowych [2]. Kompleks VDR–RXR przyłącza się do odcinków DNA nazywanych elementami odpowiedzi na witaminę D (ang. vitamin D response elements, VDRE) [1, 2]. Następnie przyłącza białka współregulatorowe, od których zależy, czy transkrypcja genu wzrośnie, czy spadnie [1, 2]. Stanem końcowym jest zmiana ilości białek kodowanych przez geny docelowe, na przykład kanału wapniowego w nabłonku jelita [14].
Receptor VDR ma w genomie tysiące miejsc wiązania, które regulują setki genów, a ich zestaw różni się między typami komórek [1]. W analizach całego genomu część tych miejsc leżała wiele tysięcy par zasad od początku transkrypcji regulowanego genu [2]. Strukturę kompleksu VDR–RXR z ligandem opisano z użyciem kriomikroskopii elektronowej, a autorzy przeglądu oczekują, że ułatwi to leczenie celowane w określone komórki i geny [2]. Ponieważ profil białek współregulatorowych jest swoisty dla komórki, ten sam hormon wywołuje odmienne odpowiedzi w jelicie, kości i komórkach odporności [1].
2.2. Funkcje kalcytriolu
2.2.1. Wchłanianie wapnia i fosforanu w jelicie
Jelito cienkie jest miejscem, w którym kalcytriol najsilniej zmienia bilans wapnia w organizmie. Według przeglądu Bouillona i współpracowników wpływ układu witaminy D na kość i chrząstkę wzrostową jest w przeważającej mierze pośredni [6]. Wynika on z transportu wapnia w jelicie oraz z utrzymania prawidłowego stężenia wapnia i fosforanu we krwi [6]. Kalcytriol zwiększa wchłanianie obu jonów z treści jelitowej [3]. Klasyczny model zakłada, że wapń wnika do komórki nabłonka przez kanał TRPV6 (ang. transient receptor potential vanilloid 6), czyli kanał wapniowy błony szczytowej enterocytu. Następnie przechodzi przez cytoplazmę związany z kalbindyną-D9k, białkiem wiążącym wapń, a ekspresję obu białek indukuje kalcytriol [14].
Model ten okazał się niepełny. U myszy pozbawionych kalbindyny-D9k albo kanału TRPV6 aktywne wchłanianie wapnia zależne od kalcytriolu nadal zachodziło [14]. Autorzy wskazali na udział innych białek i na drogę między komórkami nabłonka. Kalcytriol zmniejsza bowiem w jelicie ilość kadheryny-17, a zwiększa ilość klaudyny-2 i klaudyny-12, białek połączeń międzykomórkowych, co może kierować wapń drogą okołokomórkową [14]. Dane te pochodzą z modeli mysich i ich przeniesienie na człowieka wymaga potwierdzenia. Przy niedoborze kalcytriolu organizm traci więc przede wszystkim zdolność pobierania wapnia z pożywienia, a niedostateczna mineralizacja kości jest tego następstwem [6].
2.2.2. Kość i mineralizacja
Kość jest dla kalcytriolu zarazem magazynem wapnia, z którego hormon może czerpać, i tkanką, której mineralizacja zależy od jego działania w jelicie. Kalcytriol wspiera mineralizację, a jednocześnie zwiększa stężenie wapnia i fosforanu we krwi przez nasilenie resorpcji kości [3]. Oba działania podnoszą stężenie wapnia i fosforanu we krwi, które organizm utrzymuje w wąskim zakresie [3]. Gdy jelito dostarcza dość wapnia, jony te trafiają do mineralizującej się macierzy kostnej. Gdy wapnia brakuje, rośnie udział uwalniania minerału z kości, a szkielet staje się rezerwą dla krwi.
Skutki tego bilansu widać w niedoborze witaminy D u ludzi. W przeglądzie Bouillona niedobór zdefiniowano jako stężenie 25(OH)D poniżej 50 nmol/l, czyli 20 ng/ml [6, 15]. Przy takim stężeniu przyspiesza obrót kostny, narasta utrata masy kostnej i rośnie ryzyko złamań osteoporotycznych [6]. Dla szkieletu kalcytriol jest więc przede wszystkim dostawcą wapnia, a jego brak przesuwa bilans w stronę utraty minerału.
2.2.3. Przytarczyce i sprzężenie z FGF23
Przytarczyce i kość tworzą z kalcytriolem dwie pętle sprzężenia zwrotnego, które ograniczają skutki jego działania. W przytarczycach kalcytriol hamuje transkrypcję genu parathormonu (PTH), hormonu podnoszącego stężenie wapnia, i ogranicza rozrost komórek gruczołu [16]. Hamowanie rozrostu zachodzi przez wyciszenie autokrynnej pętli transformującego czynnika wzrostu alfa (TGF-α), który pobudza receptor naskórkowego czynnika wzrostu (EGFR) i napędza podziały komórek przytarczyc [16]. Oba efekty wymagają sprawnego receptora VDR [16].
Druga pętla przebiega przez czynnik wzrostu fibroblastów 23 (FGF23), hormon wydzielany przez kość, który zwiększa wydalanie fosforanu przez nerkę. Kalcytriol wstrzyknięty myszom zwiększał stężenie FGF23 w surowicy w ciągu 4 godzin [17]. FGF23 zamyka tę pętlę, bo obniża wytwarzanie kalcytriolu. U zwierząt doświadczalnych już po godzinie od podania zmniejszał w nerce ilość matrycowego RNA (mRNA), czyli przepisu genu na białko, dla 1α-hydroksylazy i zwiększał ilość mRNA 24-hydroksylazy, enzymu rozkładającego hormon [17]. Stężenie kalcytriolu w surowicy spadało już po 3 godzinach, a spadek stężenia fosforanu pojawiał się po 9 godzinach [17]. Obie pętle działają w ten sam sposób: im więcej kalcytriolu, tym słabszy bodziec do jego dalszej syntezy i do wydzielania PTH.
2.2.4. Odporność wrodzona i nabyta
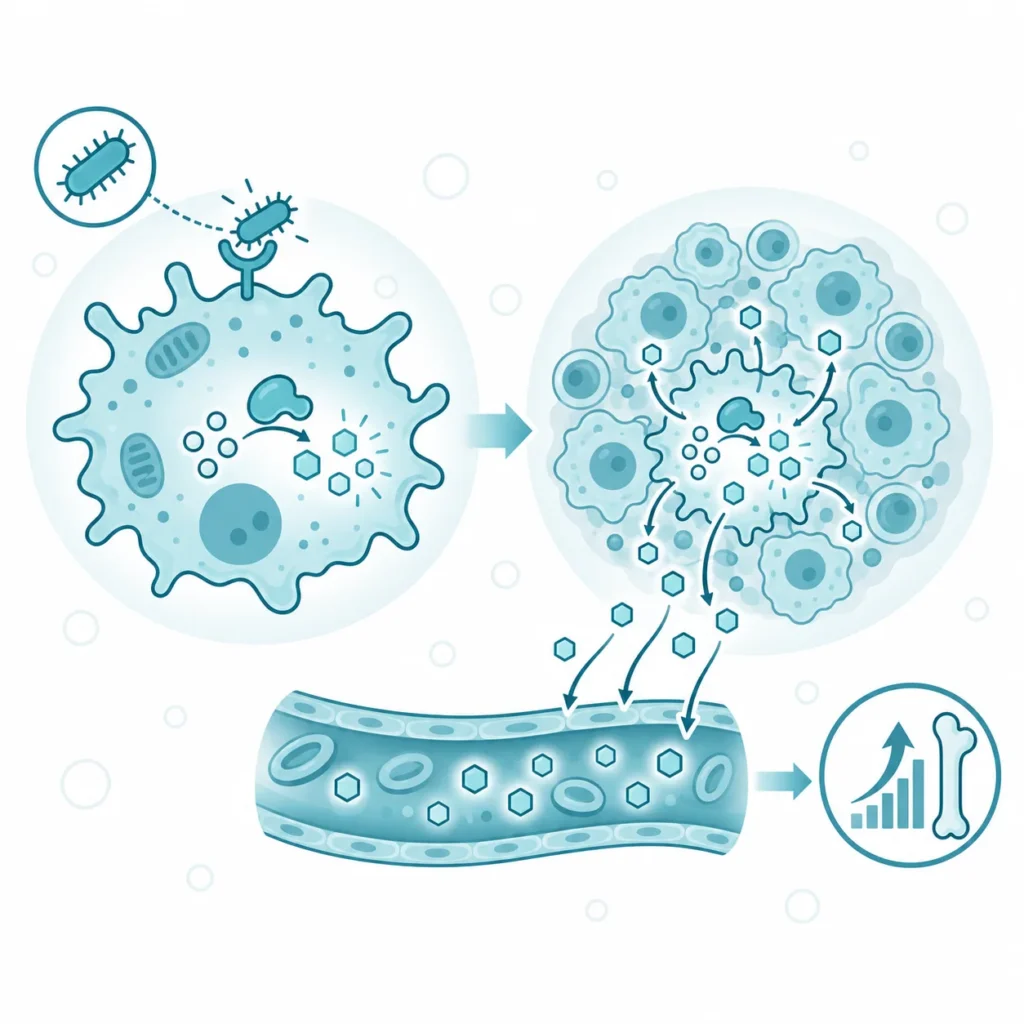
Komórki odporności wrodzonej są przykładem tkanki, w której kalcytriol działa lokalnie, bez udziału nerki. W hodowanych ludzkich makrofagach pobudzenie receptorów Toll-podobnych, które rozpoznają składniki drobnoustrojów, zwiększało ekspresję genów VDR i 1α-hydroksylazy [7]. Makrofag zyskiwał w ten sposób zdolność wytwarzania kalcytriolu z krążącego 25(OH)D i pobudzania własnego receptora. Skutkiem była indukcja katelicydyny, peptydu przeciwdrobnoustrojowego, i zabijanie wewnątrzkomórkowych prątków gruźlicy [7]. W tym samym badaniu surowica osób pochodzenia afroamerykańskiego, które miały niskie stężenie 25(OH)D, słabo wspierała indukcję mRNA katelicydyny [7]. Autorzy uznali, że różnice w zdolności populacji do wytwarzania witaminy D mogą wpływać na podatność na zakażenia [7].
Kalcytriol wpływa także na odporność nabytą. Według przeglądu Christakos i współpracowników reguluje on zarówno odporność wrodzoną, jak i nabytą [14]. W modelach mysich wywierał działanie immunomodulujące w niektórych chorobach autoimmunologicznych, a część tych obserwacji powtórzono u ludzi [2]. Wyniki dotyczące zapobiegania chorobom autoimmunologicznym u ludzi pochodzą z jednego dużego badania z randomizacją, w którym podawano prekursor hormonu, a wynik był graniczny statystycznie [18]. Wspólną cechą tych działań jest to, że komórki odporności mogą wytwarzać hormon same, z krążącego 25(OH)D [5, 7].
2.2.5. Inne tkanki docelowe
Receptor VDR i enzymy przemian witaminy D występują w wielu narządach, a sygnalizacja witaminy D ma według przeglądu Bouillona liczne działania pozaszkieletowe [6]. Badania genetyczne, molekularne, komórkowe i na zwierzętach łączą ją z regulacją podziałów komórek, czynnością mięśni i układu odpornościowego oraz z różnicowaniem naskórka [6]. Te same badania łączą ją z rozrodem, czynnością naczyń i przemianami metabolicznymi [6]. W badaniach in vitro kalcytriol hamował namnażanie wielu linii komórek nowotworowych [14]. W modelach mysich hamował postęp nowotworów i wpływał na układ krążenia [2].
Siła tych danych jest nierówna. W badaniach obserwacyjnych u ludzi niski stan witaminy D wiąże się niemal ze wszystkimi chorobami, które przewidują opisane działania, a badania z randomizacją i badania mendlowskie dają według autorów przeglądu wyniki mieszane [6]. Komitet Instytutu Medycyny ocenił w 2011 roku dane o nowotworach, chorobach sercowo-naczyniowych, cukrzycy i chorobach autoimmunologicznych jako niespójne i nierozstrzygające co do przyczynowości [15]. Związek obserwacyjny nie przesądza o kierunku zależności, bo niski stan witaminy D może towarzyszyć chorobie, a nie ją wywoływać. Działania pozaszkieletowe kalcytriolu są zatem dobrze opisane na poziomie komórki i zwierzęcia, a ich znaczenie kliniczne u ludzi rozstrzygają dopiero badania interwencyjne.
2.3. Regulacja wytwarzania
Stężenie kalcytriolu we krwi zależy przede wszystkim od regulowanej ekspresji dwóch genów w kanaliku bliższym nerki: CYP27B1, kodującego enzym syntezy, i CYP24A1, kodującego enzym rozkładu [3]. Parathormon zwiększa ekspresję CYP27B1, więc spadek stężenia wapnia, który pobudza przytarczyce, przyspiesza wytwarzanie hormonu [3]. Czynnik wzrostu fibroblastów 23 działa odwrotnie, bo zmniejsza ekspresję CYP27B1 i zwiększa ekspresję CYP24A1 [3, 17]. Sam kalcytriol również hamuje CYP27B1 i pobudza CYP24A1, co tworzy ujemne sprzężenie zwrotne zależne od receptora VDR [3, 5].
Na ten sam etap wpływają też inne czynniki. Kalcytonina zwiększa ekspresję CYP24A1, a jej wpływ na CYP27B1 opisano w obu kierunkach [3]. Wpływ samych jonów wapnia i fosforanu na oba geny pozostaje niejednoznaczny, a autorzy przeglądu rozważają możliwość bezpośredniej regulacji przez wapń osocza [3]. Nerkowy etap syntezy jest w ten sposób podporządkowany hormonom gospodarki mineralnej, które zwiększają albo zmniejszają wytwarzanie kalcytriolu zależnie od stężenia wapnia i fosforanu.
2.4. Inaktywacja i wydalanie
Kalcytriol jest unieczynniany przez 24-hydroksylazę, enzym kodowany przez gen CYP24A1, który hydroksyluje zarówno kalcytriol, jak i jego prekursor, czyli kalcydiol [1, 3]. Enzym ten działa w kanaliku bliższym nerki obok 1α-hydroksylazy, więc ta sama komórka może hormon wytwarzać albo rozkładać [3]. Dołączenie grupy hydroksylowej w pozycji 24 rozpoczyna utlenianie łańcucha bocznego, które kończy się kwasem kalcytrojowym, produktem rozpuszczalnym w wodzie i wydalanym z żółcią. Dzięki temu rozkład hormonu przebiega w tym samym narządzie, który go wytwarza, i reaguje na te same sygnały.
Produktem 24-hydroksylacji 25(OH)D jest 24,25-dihydroksywitamina D (24,25(OH)₂D). Według przeglądu z 2026 roku związek ten, traktowany dotąd jako nieczynny produkt końcowy, może mieć własne funkcje biologiczne [5]. Jego stosunek do 1,25(OH)₂D proponuje się jako nowy wskaźnik stanu przemian witaminy D w organizmie [5]. Znaczenie 24-hydroksylazy najlepiej widać przy jej braku: mutacje CYP24A1 hamują rozkład kalcytriolu i wywołują hiperkalcemię niezależną od parathormonu [4]. Sprawny rozkład jest więc równie potrzebny do utrzymania prawidłowego stężenia wapnia jak regulowana synteza.
3. Zaburzenia i modyfikacja
3.1. Niedobór – przyczyny i następstwa
Niedobór działania kalcytriolu może wynikać z braku prekursora, z upośledzenia 1α-hydroksylacji albo z niewrażliwości receptora. Postać żywieniowa nadal dotyka wiele niemowląt i dzieci na świecie [9]. W krajach Azji i Bliskiego Wschodu przeważa w niej niedobór witaminy D, a w wielu krajach Afryki i części Azji niedobór wapnia [9]. Krzywica dotyczy także imigrantów, uchodźców i osób o ciemniejszej skórze mieszkających w strefie klimatu umiarkowanego [9]. U dzieci niedostateczne wchłanianie wapnia zaburza mineralizację rosnącej kości i rozwija się krzywica, a u dorosłych osteomalacja [6].
W przewlekłej chorobie nerek (PChN) przyczyną jest utrata zdolności nerki do 1α-hydroksylacji. Niedobór kalcytriolu przyczynia się wtedy do wtórnej nadczynności przytarczyc [12]. Brak hormonu znosi jego hamujący wpływ na gen PTH i na rozrost przytarczyc, a dodatkowo w przytarczycach chorych z PChN wyraźnie maleje zawartość receptora VDR [16]. Działanie receptora osłabiają też hipokalcemia, hiperfosfatemia, gromadzenie toksyn mocznicowych i spadek ilości RXR [16]. Podwyższony PTH wywołuje w PChN włókniste zapalenie kości, utratę masy kostnej i powikłania sercowo-naczyniowe [16].
Krzywica witamino-D-zależna typu 1A jest rzadką chorobą wywołaną mutacjami obu alleli genu CYP27B1 [19]. W przeglądzie systematycznym 165 probantów z piśmiennictwa i 7 chorych z własnej kohorty najczęstszym objawem w niemowlęctwie były drgawki hipokalcemiczne, a później opóźnienie rozwoju ruchowego i deformacje kości [19]. Wszyscy chorzy z kohorty autorów zareagowali biochemicznie na leczenie kalcytriolem, a u dwojga chorych rozpoznanych po okresie dojrzewania deformacje kości się utrzymały [19].
Krzywica witamino-D-zależna typu 2 jest rzadką chorobą dziedziczoną autosomalnie recesywnie, wywołaną zmianami w genie receptora VDR [8]. W kohorcie 42 chorych z Arabii Saudyjskiej, którą autorzy określają jako największą opisaną, łysienie występowało u 97,6% chorych, a wygięcie kończyn dolnych u 21,4% [8]. Chorych leczono wapniem podawanym doustnie albo we wlewach dożylnych, przy czym większość otrzymywała wlewy [8]. Wszystkie postacie niedoboru mają wspólne ogniwo, czyli zbyt małe wchłanianie wapnia w jelicie, a różni je miejsce przerwania szlaku: prekursor, enzym albo receptor.
3.2. Nadmiar – przyczyny i następstwa
Nadmiar działania kalcytriolu objawia się hiperkalcemią, której zwykle towarzyszy hiperkalciuria, czyli zwiększone wydalanie wapnia z moczem [4]. Według przeglądu Tebbena i współpracowników ten typ hiperkalcemii ma trzy główne mechanizmy [4]. Pierwszym jest przyjmowanie witaminy D w nadmiernych ilościach. Powstaje wtedy ponadfizjologiczne stężenie 25(OH)D, które mimo słabszego powinowactwa pobudza receptor VDR [4]. Dodatkowo tworzy się 5,6-trans-25(OH)D, metabolit wiążący receptor silniej niż 25(OH)D [4].
Drugim mechanizmem jest pozanerkowa synteza hormonu. W chorobach ziarniniakowych, takich jak sarkoidoza i gruźlica, oraz w chłoniakach 1α-hydroksylaza ulega ekspresji w makrofagach albo w komórkach nowotworowych i wytwarza nadmiar kalcytriolu [4]. Trzecim mechanizmem jest upośledzony rozkład przy mutacjach CYP24A1. Chorzy z mutacjami obu alleli, a niekiedy jednego, mają podwyższone stężenie wapnia i 1,25(OH)₂D oraz zahamowane wydzielanie PTH [4]. Występują u nich hiperkalciuria, wapnica nerek i kamica nerkowa, a czasem obniżona gęstość kości [4].
Mechanizm genetyczny opisali w 2011 roku Schlingmann i współpracownicy. Znaleźli recesywne mutacje CYP24A1 u sześciorga dzieci z rodzinną idiopatyczną hiperkalcemią niemowląt, a wszystkie mutacje całkowicie znosiły aktywność enzymu [20]. Mutacje wykryto także w drugiej grupie niemowląt, u których po profilaktyce witaminą D w ramach zapobiegania krzywicy wystąpiła ciężka hiperkalcemia [20]. Zwiększoną zachorowalność na tę chorobę obserwowano w Wielkiej Brytanii w latach pięćdziesiątych XX wieku, w okresie dużej zawartości witaminy D w produktach mlecznych wzbogacanych [20]. U dorosłych z pierwszą kamicą wapniową nerek stwierdzano podwyższone 1,25(OH)₂D i cechy upośledzonego rozkładu przez 24-hydroksylazę [4].
Trzy mechanizmy różnią się źródłem nadmiernego pobudzenia receptora i typowym tłem klinicznym.
| Mechanizm | Źródło nadmiernego pobudzenia receptora | Tło kliniczne |
| Zatrucie witaminą D | ponadfizjologiczne stężenie 25(OH)D i 5,6-trans-25(OH)D | nadmierne przyjmowanie witaminy D2 lub D3 |
| Synteza pozanerkowa | kalcytriol z makrofagów lub komórek nowotworowych | sarkoidoza, gruźlica, chłoniaki |
| Upośledzony rozkład | kalcytriol nierozkładany przez 24-hydroksylazę | mutacje CYP24A1, idiopatyczna hiperkalcemia niemowląt |
W odróżnieniu od pierwotnej nadczynności przytarczyc hiperkalcemia przy mutacjach CYP24A1 nie jest wywoływana przez PTH, a jej źródłem jest nadmiar działania samego hormonu [4].
3.3. Rola kalcytriolu w patogenezie chorób
Przewlekła choroba nerek jest jednostką, w której niedobór kalcytriolu jest udokumentowanym ogniwem patogenezy, a hormon i jego analogi są lekami. Kalcytriol i związki pobudzające receptor VDR, nazywane aktywatorami VDR, od około 40 lat należą do podstaw leczenia nerkopochodnej wtórnej nadczynności przytarczyc [12]. Według przeglądu Dusso i współpracowników analogi kalcytriolu przełamują oporność na działanie hormonu przy szerszym oknie terapeutycznym, choć nie wszystkie postacie są równie skuteczne [16]. W badaniu J-DAVID u 976 chorych hemodializowanych bez wtórnej nadczynności przytarczyc alfakalcydol, aktywator VDR, nie zmniejszył ryzyka zdarzeń sercowo-naczyniowych ani zgonu w ciągu mediany 4 lat obserwacji [21]. Przegląd Negrei wskazuje zarazem na potrzebę unikania nadmiernego stosowania tych leków ze względu na ryzyko hiperkalcemii i hiperfosfatemii [12].
W innych chorobach rolę układu witaminy D oceniano w dużych badaniach z randomizacją, w których podawano prekursor, cholekalcyferol, a nie sam kalcytriol. W badaniu VITAL u 25 871 dorosłych w średnim i starszym wieku witamina D nie zmniejszyła zachorowalności na nowotwory inwazyjne ani częstości poważnych zdarzeń sercowo-naczyniowych w ciągu mediany 5,3 roku [22]. W tej samej próbie zmniejszyła o 22% ryzyko potwierdzonej choroby autoimmunologicznej (iloraz zagrożeń 0,78, przedział ufności 0,61–0,99), czyli reumatoidalnego zapalenia stawów, polimialgii reumatycznej, autoimmunologicznych chorób tarczycy, łuszczycy i innych [18]. Nie zmieniła natomiast częstości złamań u osób niewybranych pod kątem niedoboru witaminy D ani osteoporozy [23].
W australijskim badaniu D-Health, w którym 21 315 osób w wieku co najmniej 60 lat otrzymywało witaminę D albo placebo, suplementacja nie zmniejszyła umieralności ogólnej, a umieralność z powodu nowotworów nie różniła się istotnie między grupami [24]. W analizach eksploracyjnych z pominięciem pierwszych 2 lat obserwacji ryzyko zgonu z powodu nowotworu było w grupie otrzymującej witaminę D liczbowo wyższe, z ilorazem zagrożeń 1,24 i granicznym poziomem istotności [24]. W nowozelandzkim badaniu ViDA, obejmującym 5108 osób, suplementacja w porównaniu z placebo nie zmniejszyła zapadalności na choroby sercowo-naczyniowe, także w podgrupie osób z niedoborem tej witaminy na początku badania [25]. W metaanalizie danych indywidualnych z 14 badań z randomizacją, obejmujących 104 727 uczestników, umieralność z powodu nowotworów była mniejsza o 6%, ale różnica nie była istotna statystycznie [26]. Analiza podgrup według schematu podawania, w której różnica między podgrupami była istotna, wykazała mniejszą o 12% umieralność z powodu nowotworów w 10 badaniach z podawaniem codziennym i brak spadku w 4 badaniach z podawaniem dużych dawek w odstępach czasu [26]. Jest to wynik analizy podgrup, a nie głównej analizy.
Największe badania interwencyjne różnią się populacją i punktem końcowym, ale większość z nich dała wynik zerowy.
| Badanie | Populacja | Punkt końcowy | Wynik |
| VITAL [22] | 25 871 dorosłych, USA | nowotwory, zdarzenia sercowo-naczyniowe | brak różnicy |
| VITAL [18] | ta sama próba | choroby autoimmunologiczne | mniej o 22% |
| VITAL [23] | ta sama próba | złamania | brak różnicy |
| D-Health [24] | 21 315 osób ≥ 60 lat, Australia | umieralność ogólna | brak różnicy |
| ViDA [25] | 5108 osób w wieku 50–84 lat, Nowa Zelandia | choroby sercowo-naczyniowe | brak różnicy |
| J-DAVID [21] | 976 chorych hemodializowanych, Japonia | zdarzenia sercowo-naczyniowe | brak różnicy |
Wyniki te dotyczą głównie populacji bez ciężkiego niedoboru tej witaminy. W badaniu D-Health średnie stężenie 25(OH)D w grupie placebo, równe w trakcie badania 77 nmol/l, czyli około 31 ng/ml, przekraczało próg wskazany przez Instytut Medycyny [15, 24]. Inny obraz daje badanie mendlowskie 307 601 uczestników UK Biobank pochodzenia europejskiego, w którym genetycznie przewidywane stężenie 25(OH)D miało z umieralnością związek nieliniowy, ze spłaszczeniem krzywej przy wyższych stężeniach [27]. Ryzyko zgonu spadało stromo wraz ze wzrostem stężenia do 50 nmol/l, a iloraz szans zgonu był o 25% większy przy 25 nmol/l niż przy stężeniu dwukrotnie wyższym [27]. Autorzy uznali, że wynik przemawia za przyczynowym związkiem niedoboru witaminy D ze zgonem, a siłę tego związku traktują jako przybliżoną [27]. Korzyść z podawania prekursora kalcytriolu może więc zależeć od stanu wyjściowego, bo w populacjach w większości bez niedoboru dodatkowa podaż nie zmieniała w tych badaniach ryzyka większości badanych punktów końcowych.
3.4. Czynniki wpływające na stan i czynność
Czynność układu kalcytriolu zależy od dwóch grup czynników: tych, które zmieniają ilość prekursora, i tych, które zmieniają jego przekształcanie w hormon albo działanie receptora. Do pierwszej grupy należą synteza skórna i podaż z pożywieniem, bo witamina D ma podwójne pochodzenie [9]. Synteza w skórze wymaga promieniowania ultrafioletowego, więc zależy od nasłonecznienia, a przy jej braku źródłem prekursora pozostaje pożywienie [1, 9].
Podaż cholekalcyferolu zwiększa stężenie prekursora we krwi. W badaniu D-Health średnie stężenie 25(OH)D wynosiło w trakcie interwencji 115 nmol/l w grupie otrzymującej witaminę D i 77 nmol/l w grupie placebo [24]. Stężenie samego kalcytriolu zależy jednak od regulacji nerkowego etapu syntezy przez PTH, FGF23 i sprzężenie zwrotne, więc podaż prekursora przekłada się na nie pośrednio [3].
Magnez jest czynnikiem, który może zmieniać przemiany prekursora. Autorzy badania z randomizacją u 180 osób w wieku 40–85 lat przytaczają dane in vitro i na zwierzętach, według których enzymy syntezy i rozkładu witaminy D zależą od magnezu [28]. W tym badaniu magnez zwiększał stężenie 25(OH)D3, gdy stężenie wyjściowe 25(OH)D było bliskie 30 ng/ml, a zmniejszał je przy stężeniu wyjściowym od około 30 do 50 ng/ml [28]. Jest to pojedyncze badanie, a jego wynik dotyczy prekursora, nie stężenia kalcytriolu.
Czynnikiem niemodyfikowalnym jest czynność nerek, od której zależy 1α-hydroksylacja w kanaliku bliższym [3]. Na stężenie 25(OH)D wpływa też zmienność genetyczna: w analizie UK Biobank genetycznie przewidywane stężenie wyznaczano na podstawie 35 potwierdzonych wariantów genów [27]. Frakcję wolną prekursora zmieniają dodatkowo odmiany białka DBP [13]. Rzadkie mutacje CYP27B1, CYP24A1 i genu VDR zmieniają samą syntezę, rozkład albo odpowiedź na hormon [8, 19, 20]. Czynniki zmieniające ilość prekursora działają więc w granicach, na które pozwala regulacja nerkowa, a choroba nerek i mutacje genów szlaku zmieniają działanie samego układu.
4. Uwagi praktyczne
4.1. Jak to zbadać
Stan zasobów witaminy D ocenia się oznaczeniem 25(OH)D w surowicy, a nie oznaczeniem kalcytriolu. Przegląd z 2026 roku określa 25(OH)D jako złoty standard tej oceny, bo krąży w dużym stężeniu, ma długi okres półtrwania i stabilne stężenie [5]. Wytyczne Towarzystwa Endokrynologicznego z 2011 roku wskazały oznaczenie 25(OH)D wiarygodną metodą jako pierwsze badanie u osób z ryzykiem niedoboru [29]. Stężenie kalcytriolu słabo nadaje się do tej oceny, bo nerka reguluje jego wytwarzanie zależnie od PTH i FGF23 [3, 5]. W krzywicy witamino-D-zależnej typu 1A stężenie 1,25(OH)₂D bywa nawet niewłaściwie prawidłowe mimo niedoboru 1α-hydroksylacji [19].
Wynik 25(OH)D laboratoria podają w ng/ml albo w nmol/l, a stężenie 20 ng/ml odpowiada 50 nmol/l [15]. Na wynik wpływa stężenie białka DBP, bo oznaczenie obejmuje frakcję związaną z białkami i frakcję wolną [13]. W stanach zmieniających stężenie DBP, na przykład w ciąży, stężenie całkowite może źle odzwierciedlać frakcję wolną [13]. Autorzy przeglądu rozważają, czy oznaczanie wolnego 25(OH)D zamiast stężenia całkowitego albo obok niego mogłoby poprawić ocenę stanu witaminy D [13].
Oznaczenie 1,25(OH)₂D ma zastosowanie w wybranych sytuacjach klinicznych. W hiperkalcemii z zahamowanym PTH podwyższone stężenie 1,25(OH)₂D przemawia za źródłem pozanerkowym, na przykład w sarkoidozie, albo za upośledzonym rozkładem przy mutacjach CYP24A1 [4]. W podejrzeniu krzywicy witamino-D-zależnej typu 1A wskazówką może być obniżony stosunek 1,25(OH)₂D do 25(OH)D, choć jego wartość diagnostyczna wymaga potwierdzenia [19]. Stosunek 24,25(OH)₂D do 1,25(OH)₂D proponuje się jako nowy wskaźnik przemian witaminy D, na razie bez ustalonych zastosowań rutynowych [5]. Wynik każdego z tych badań interpretuje się razem ze stężeniem wapnia, fosforanu i PTH, bo dopiero ich układ wskazuje miejsce zaburzenia w szlaku [4].
4.2. Na co warto zwrócić uwagę
Najważniejszy spór dotyczący układu witaminy D skupia się wokół tego, jakie stężenie 25(OH)D można uznać za wystarczające. Komitet Instytutu Medycyny uznał w 2011 roku, że stężenie co najmniej 20 ng/ml (50 nmol/l) zaspokaja potrzeby co najmniej 97,5% populacji, a częstość niedoboru w Ameryce Północnej przeszacowano [15]. Wyższe stężenia nie wiązały się według komitetu ze stałą dodatkową korzyścią, a dla części punktów końcowych ryzyko rosło zarówno przy niskich, jak i przy wysokich wartościach [15]. Wytyczne Towarzystwa Endokrynologicznego z tego samego roku uznały niedobór za bardzo częsty we wszystkich grupach wieku [29]. Wytyczne tego towarzystwa z 2024 roku nie znalazły jasnych dowodów określających docelowe stężenie 25(OH)D dla zapobiegania chorobom [30]. Zasugerowały też rezygnację z rutynowego oznaczania 25(OH)D u osób bez ustalonych wskazań do tego badania, także u osób z otyłością i o ciemnej karnacji [30]. Zasugerowały natomiast empiryczne podawanie witaminy D dzieciom i młodzieży w wieku 1–18 lat, osobom w wieku 75 lat i starszych, kobietom w ciąży i osobom z wysokim ryzykiem cukrzycy w stanie przedcukrzycowym [30]. Przeciwko podawaniu jej ponad obowiązujące normy spożycia zdrowym dorosłym młodszym niż 75 lat wypowiedziały się osobno [30].
Drugim nieporozumieniem jest utożsamianie witaminy D przyjmowanej w preparatach z kalcytriolem. Preparaty zawierają prekursor, który przed działaniem musi przejść dwie hydroksylacje, a wynik tego procesu reguluje nerka [1, 3]. Zerowe wyniki dużych badań z randomizacją nie dowodzą więc, że kalcytriol nie ma działań pozaszkieletowych [22, 24]. Mierzą one skutek dodatkowej podaży prekursora w populacji, a nie działanie samego hormonu w tkance. W badaniu D-Health autorzy zwrócili uwagę, że wyniki eksploracyjne były zgodne ze zwiększonym ryzykiem zgonu z powodu nowotworu, i uznali taką interwencję za możliwie niewłaściwą u osób bez niedoboru [24].
Kalcytriol i jego analogi działają inaczej niż prekursor, bo omijają nerkową regulację 1α-hydroksylacji. Z tego powodu ich podstawowym ograniczeniem jest ryzyko hiperkalcemii i hiperfosfatemii, na które zwraca uwagę przegląd dotyczący leczenia chorych z PChN [12]. Hiperkalcemia może jednak wystąpić także po samym prekursorze. Według autorów opisu z 2011 roku mutacje CYP24A1 są genetycznym czynnikiem ryzyka objawowej hiperkalcemii, którą może wywołać profilaktyka witaminą D u pozornie zdrowych niemowląt [20]. Ocena, czy objawy wynikają z zaburzeń gospodarki wapniowej, i decyzja o leczeniu należą do lekarza, a opisane wyniki badań nie zastępują porady medycznej.