
1. Charakterystyka białka
1.1. Definicja i przynależność
Kinaza aktywowana AMP (ang. AMP-activated protein kinase, AMPK) występuje w każdej komórce jądrzastej organizmu i przenosi reszty fosforanowe na białka biorące udział w przemianach energetycznych. O jej włączeniu rozstrzyga nie zawartość adenozynotrifosforanu, lecz jego proporcja wobec produktów rozpadu [2]. Dzięki temu kinaza odpowiada na ubytek energii wcześniej, niż zapas ATP spadnie do wartości groźnych dla komórki.
AMPK to kinaza serynowo-treoninowa – enzym zbudowany z trzech różnych podjednostek połączonych w trwały kompleks, należący do rodziny kinaz pokrewnych drożdżowemu białku SNF1 [2, 4]. Podjednostka alfa niesie miejsce katalityczne, a podjednostka beta wiąże kompleks z glikogenem [1]. Podjednostka gamma wiąże nukleotydy adeninowe i przekazuje informację o stanie energetycznym na część katalityczną [1]. W klasyfikacji enzymów kinaza zajmuje miejsce wśród czujników metabolicznych, czyli białek, których aktywność zależy od stężenia metabolitu, a nie od sygnału z receptora błonowego.
Trzy rozróżnienia porządkują zakres pojęcia. AMPK nie jest enzymem fosforylującym AMP, ponieważ AMP wiąże się z nią allosterycznie i nie jest substratem reakcji [2]. AMPK nie jest też tym samym co mTOR, choć oba białka odczytują stan odżywienia komórki. Kompleks mTOR odpowiada na obfitość aminokwasów i czynników wzrostu, natomiast AMPK na ubytek energii [5]. Od AMPK odróżnia się wreszcie grupę kinaz pokrewnych, takich jak BRSK, NUAK, SIK i MARK. Fosforyluje je ta sama kinaza nadrzędna LKB1, ale nie odpowiadają one na wzrost stężenia AMP [2].
Zakres pojęcia obejmuje wszystkie kombinacje trzech podjednostek, a nie jedno białko o stałym składzie. U człowieka jest ich dwanaście, ponieważ dwie postacie podjednostki alfa i dwie postacie podjednostki beta łączą się z trzema postaciami podjednostki gamma [3]. Osobne hasło uzasadnia pozycja kinazy w fizjologii przemiany materii, ponieważ w tym jednym białku zbiegają się skutki wysiłku, ograniczenia podaży pokarmu, niedotlenienia i działania metforminy [1]. Szlaki wychodzące z niego sięgają syntezy tłuszczów, wychwytu glukozy, odbudowy mitochondriów i rozkładu zbędnych składników komórki [4].
1.2. Budowa i podtypy
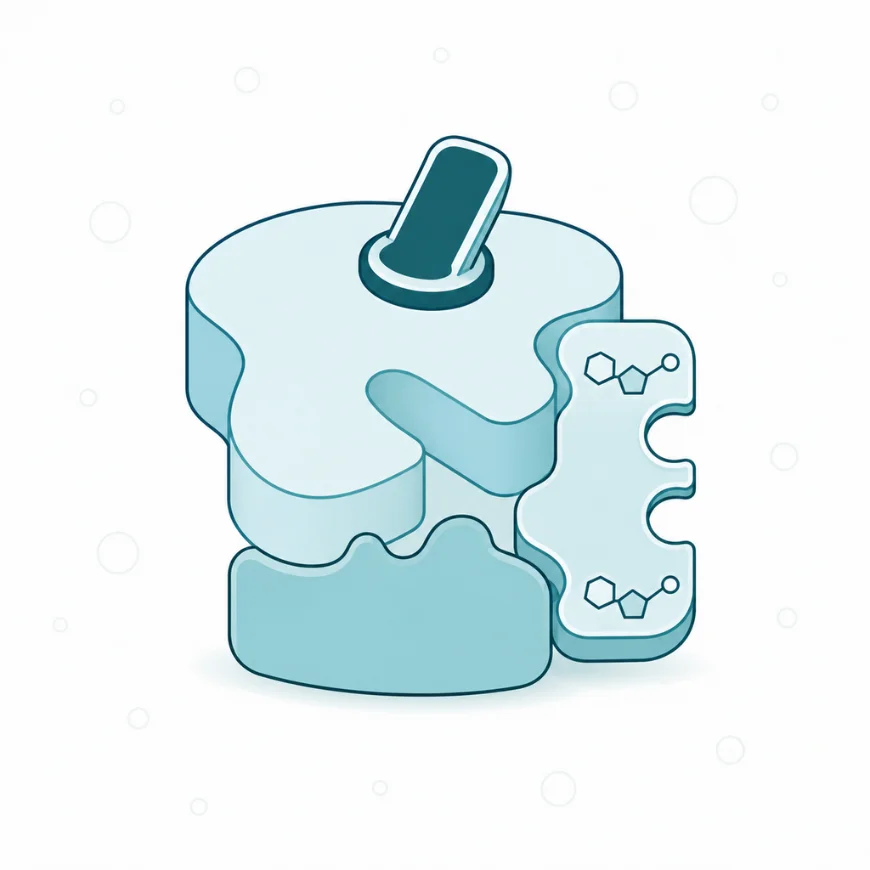
Heterotrimer AMPK jest kompleksem, w którym każda podjednostka wnosi inną czynność, a żadna z nich nie działa osobno. Podjednostka gamma odbiera sygnał, a podjednostka alfa wykonuje reakcję fosforylacji [1]. Podjednostka beta spina obie i przytwierdza kompleks do glikogenu zgromadzonego w komórce [3]. Rozdzielenie odbioru sygnału od katalizy ma następstwo praktyczne: warianty genetyczne podjednostki regulatorowej zmieniają aktywność enzymu, choć samego miejsca katalitycznego nie dotykają.
Podjednostka alfa zawiera domenę kinazową z treoniną w pozycji 172, zwaną w skrócie Thr172. Fosforylacja tej jednej reszty podnosi aktywność katalityczną wielokrotnie i jest głównym przełącznikiem kompleksu [1, 2]. Dalej w łańcuchu leży odcinek autohamujący, który w stanie spoczynkowym utrzymuje domenę kinazową w układzie nieczynnym, a koniec karboksylowy wiąże pozostałe dwie części kompleksu [1].
Podjednostka beta niesie moduł wiążący węglowodany, który przyłącza kompleks do cząsteczek glikogenu. Wiązanie glikogenu obniża aktywność kinazy, dzięki czemu enzym odczytuje nie tylko bieżący stan energetyczny, ale i wielkość zapasu glikogenu w komórce [1, 8]. Na styku podjednostki beta i alfa leży kieszeń określana jako miejsce ADaM, w której wiążą się bezpośrednie aktywatory kinazy oraz salicylan [1, 29].
Podjednostka gamma zawiera cztery moduły CBS, tworzące razem trzy kieszenie zdolne przyjąć nukleotyd adeninowy. Jedna z nich pozostaje trwale zajęta przez AMP i pełni rolę strukturalną [1]. Dwie pozostałe wiążą zamiennie AMP, ADP albo ATP i decydują o stanie włączenia enzymu [2]. Obie te kieszenie konkurują o miejsce z nadmiarem ATP, więc kinaza pozostaje wyciszona dopóty, dopóki komórka wytwarza energii tyle, ile zużywa.
Postacie poszczególnych podjednostek pochodzą z odrębnych genów i nie są wymienne czynnościowo.
| Podjednostka | Geny człowieka | Czynność w kompleksie | Znaczenie zróżnicowania |
| alfa | PRKAA1, PRKAA2 | kataliza, miejsce Thr172 | postać alfa2 wnika do jądra komórkowego, alfa1 działa głównie w cytoplazmie [3] |
| beta | PRKAB1, PRKAB2 | wiązanie glikogenu, miejsce ADaM | postać beta1 przeważa w wątrobie, beta2 w mięśniu szkieletowym [3] |
| gamma | PRKAG1, PRKAG2, PRKAG3 | wiązanie nukleotydów w modułach CBS | warianty PRKAG2 odpowiadają za dziedziczną kardiomiopatię spichrzeniową [20, 21] |
Z zestawienia wynika reguła obowiązująca w całym opisie kinazy. Nazwa AMPK oznacza rodzinę kompleksów o wspólnym mechanizmie i odmiennym umiejscowieniu, a nie jedną cząsteczkę wykonującą wszędzie to samo zadanie [3, 6].
1.3. Rozmieszczenie tkankowe i komórkowe
Skład heterotrimeru AMPK różni się między tkankami i odpowiada rodzajowi pracy, jaką dana tkanka wykonuje. Tkanki o gwałtownie zmiennym zapotrzebowaniu energetycznym zawierają zestawy silniej odpowiadające na nukleotydy, natomiast tkanki o zapotrzebowaniu wyrównanym zawierają zestawy o niższej wrażliwości [3, 6]. Rozmieszczenie to nie jest szczegółem systematycznym, gdyż decyduje o tym, która tkanka odpowie jako pierwsza.
Mięsień szkieletowy zawiera głównie kompleksy z podjednostkami alfa2 i beta2, a we włóknach szybkokurczliwych występuje ponadto postać gamma3, spotykana poza mięśniem rzadko [3]. Taki skład odpowiada narządowi, w którym pojedynczy skurcz obniża zapas ATP w ciągu sekund. Mięsień sercowy zawiera z kolei znaczną część kompleksów z podjednostką gamma2, co tłumaczy, dlaczego warianty tej właśnie postaci dają obraz kliniczny ograniczony niemal wyłącznie do serca [6, 20].
Wątroba zawiera przewagę kompleksów z podjednostką beta1, zgodnie ze swoją rolą narządu magazynującego i wydającego glikogen [3]. Kinaza działa w niej częściej jako regulator syntezy niż jako doraźny wyłącznik zużycia.
W mózgu przeważają kompleksy zawierające podjednostkę alfa2, obecne zarówno w neuronach, jak i w astrocytach [7]. Rola kinazy różni się przy tym między typami komórek: w neuronie odpowiada głównie za utrzymanie dostaw glukozy i za przeżycie przy niedokrwieniu [7]. W neuronach podwzgórza uczestniczy natomiast w regulacji pobierania pokarmu [9]. Różnica składu i różnica zadań układają się w jedną zależność: ten sam mechanizm molekularny obsługuje w każdej tkance inne pytanie o to, skąd wziąć energię.
1.4. Rys historyczny
Zanim AMPK opisano jako czujnik energetyczny, ta sama aktywność enzymatyczna była badana pod dwiema różnymi nazwami. W latach siedemdziesiątych opisano osobno czynnik hamujący reduktazę HMG-CoA, czyli enzym rozpoczynający syntezę cholesterolu [2]. Osobno opisano czynnik hamujący karboksylazę acetylo-CoA, czyli enzym rozpoczynający syntezę kwasów tłuszczowych [2]. Obie aktywności przypisywano dwóm odrębnym kinazom regulującym dwa niezależne szlaki lipidowe.
Rozstrzygnięcie przyniosła praca zespołu Davida Carlinga i Grahame’a Hardiego z 1987 roku, w której obie aktywności oczyszczono do jednego białka, a jego aktywatorem okazał się AMP [1, 2]. Z tego ustalenia wzięła się nazwa enzymu i zmiana jego miejsca w fizjologii: z regulatora dwóch szlaków lipidowych stał się białkiem odczytującym stan energetyczny całej komórki. Kolejne rozstrzygnięcie przyniosło wskazanie na początku lat dwutysięcznych kinazy LKB1 jako enzymu fosforylującego Thr172 [2]. Powiązało ono czujnik energetyczny z genem supresorowym znanym wcześniej wyłącznie z onkologii [23].
2. Działanie molekularne
2.1. Aktywacja i partnerzy wiązania
Włączenie AMPK zaczyna się od przesunięcia równowagi trzech nukleotydów adeninowych, a nie od sygnału chemicznego z zewnątrz komórki. Kinaza adenylanowa utrzymuje w cytoplazmie reakcję, w której dwie cząsteczki ADP przechodzą w ATP i AMP [2]. Stosunek AMP do ATP zmienia się dzięki temu w przybliżeniu jak kwadrat stosunku ADP do ATP [2]. Niewielki ubytek energii daje więc na wejściu kinazy sygnał wielokrotnie silniejszy.
W komórce dobrze zaopatrzonej obie wymienne kieszenie podjednostki gamma zajmuje ATP, odcinek autohamujący utrzymuje domenę kinazową w układzie nieczynnym, a fosfatazy usuwają fosforan z Thr172 [1]. Spadek wytwarzania ATP albo wzrost jego zużycia podnosi stężenie ADP i AMP. AMP wypiera wówczas ATP z kieszeni podjednostki gamma i zmienia układ przestrzenny całego kompleksu [1]. Zmiana ta wywołuje trzy następstwa naraz: wiązanie AMP podnosi aktywność katalityczną, osłania Thr172 przed fosfatazami i ułatwia przeniesienie fosforanu na tę resztę [1, 2]. Następstwa te mnożą się przez siebie, przez co aktywność kinazy rośnie silniej, niż wynikałoby z któregokolwiek z nich osobno.
Sam fosforan na Thr172 przenoszą dwa różne enzymy, a ich udział zależy od rodzaju bodźca. LKB1 działa w kompleksie z białkami STRAD i MO25, pracuje bez przerwy i odpowiada za fosforylację zależną od stanu energetycznego [2, 8]. CaMKK2 fosforyluje tę samą resztę w odpowiedzi na wzrost stężenia wapnia w cytoplazmie, czyli przy pobudzeniu komórki, zanim zapas ATP zdąży spaść [2]. Udział drugiej z tych dróg bywa przeceniany. W mięśniu szkieletowym myszy pozbawionych CaMKK2 aktywacja AMPK wywołana skurczem przebiegała bez zmian, podobnie jak wychwyt glukozy [10]. Wskazuje to na LKB1 jako kinazę rozstrzygającą w tej tkance. Danych rozstrzygających tę zależność u ludzi brakuje.
Osobną drogę włączenia opisano dla niedoboru glukozy. Przy braku fruktozo-1,6-bisfosforanu wolna aldolaza uruchamia na powierzchni lizosomu kompleks pompy protonowej, białek Ragulator i białka rusztowaniowego AXIN [8]. Kompleks ten przybliża LKB1 do AMPK, a kinaza zostaje włączona mimo niezmienionego stosunku AMP do ATP [8]. Obie drogi prowadzą do tego samego wniosku: AMPK odpowiada na zapowiedź braku paliwa równie dobrze jak na sam brak, a próg jej włączenia leży przed momentem rzeczywistego niedoboru energii.
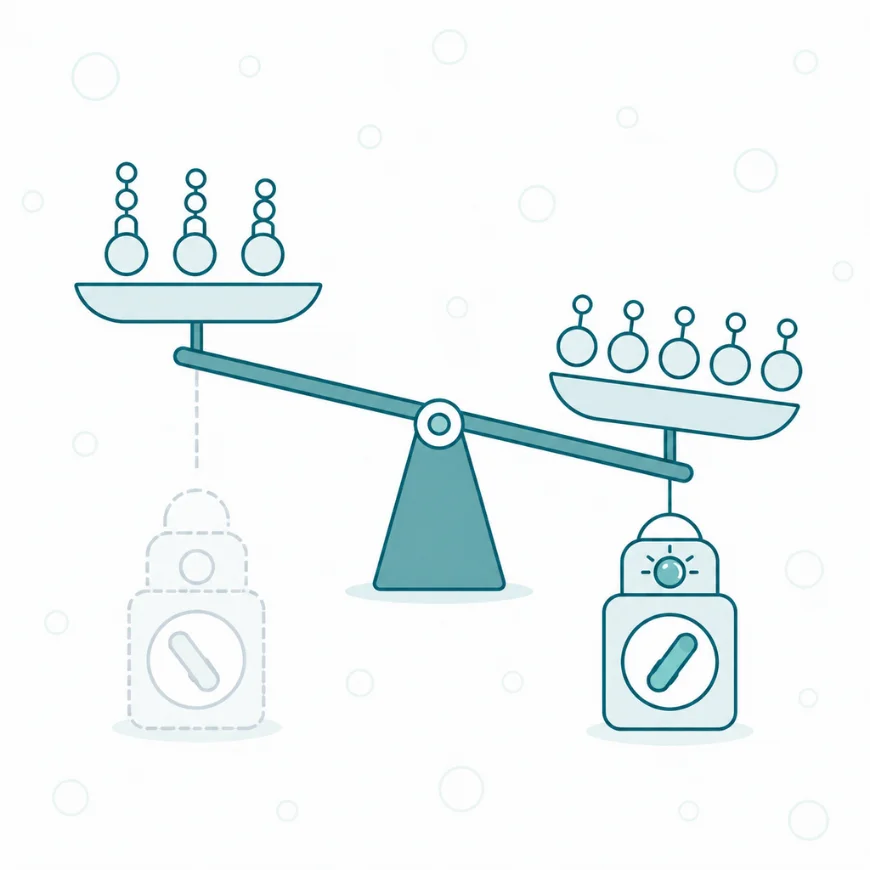
AMPK mierzy nie stężenie ATP, lecz jego stosunek do AMP. Dlatego reaguje na deficyt energii wcześniej, niż spada sam poziom ATP.
2.2. Kinetyka i regulacja aktywności
Aktywność AMPK w komórce nie jest wielkością dwustanową i podlega ciągłemu strojeniu z kilku niezależnych stron. Obok nukleotydów na jej poziom wpływają zapas glikogenu, sygnały z kinaz szlaku insulinowego oraz szybkość pracy fosfataz [1]. Rozstrojenie któregokolwiek z tych wejść przesuwa próg odpowiedzi, choć sama budowa enzymu pozostaje niezmieniona.
Hamowanie przez glikogen jest najlepiej opisanym mechanizmem sprzężenia. Moduł wiążący węglowodany na podjednostce beta przyłącza się do rozgałęzionych łańcuchów glikogenu, a w tym położeniu obniża aktywność katalityczną kompleksu [1, 8]. Komórka z pełnym zapasem glikogenu odpowiada więc na ubytek ATP słabiej niż komórka z zapasem wyczerpanym, co ustawia kolejność sięgania po kolejne źródła energii.
Drugim kierunkiem hamowania jest fosforylacja podjednostki alfa w pozycjach 485 i 491, przenoszona przez kinazy szlaku insulinowego oraz przez kinazę zależną od cAMP [1]. Reszty te leżą poza pętlą aktywacyjną, a ich obsadzenie utrudnia fosforylację Thr172, przez co sygnał obfitości hamuje sygnał niedoboru [1]. Układ domykają fosfatazy z rodzin PP2A i PP2C, które usuwają fosforan z Thr172 i sprowadzają enzym do stanu spoczynkowego, gdy stężenie AMP wraca do wartości wyjściowych [1, 2].
Kinetyka enzymu ma wreszcie znaczenie farmakologiczne. Kieszeń ADaM na styku podjednostek alfa i beta wiąże związki podnoszące aktywność bez pośrednictwa nukleotydów, a jej opisanie otworzyło drogę do pobudzania kinazy bez zaburzania wytwarzania ATP [1, 29]. Następstwo całego układu regulacji jest praktyczne: dwie komórki o identycznym stosunku AMP do ATP miewają wyraźnie różną aktywność AMPK, zależnie od zapasu glikogenu i od stanu odżywienia organizmu.
2.3. Miejsce w szlaku i podstawowe funkcje
Włączona AMPK nie wykonuje jednej reakcji naprawczej, lecz przestawia kierunek kilkunastu szlaków naraz, a zasada jest w każdym z nich ta sama [4]. Procesy pochłaniające ATP zostają wygaszone, a procesy odtwarzające ATP przyspieszone [4]. Komórka realizuje przez tę kinazę cztery zadania, z których każde ma innych wykonawców białkowych.
Pierwszym zadaniem jest wstrzymanie budowy zapasów tłuszczowych i odblokowanie ich zużycia. Kinaza fosforyluje karboksylazę acetylo-CoA i tym samym ją wyłącza [1]. Enzym ten przekształca acetylo-CoA w malonylo-CoA, więc jego zahamowanie obniża stężenie tego metabolitu [4]. Spadek malonylo-CoA odbiera syntazie kwasów tłuszczowych podstawowy substrat, a równocześnie zdejmuje hamowanie z palmitoilotransferazy karnitynowej, czyli białka wprowadzającego kwasy tłuszczowe do mitochondrium [4]. Jedna fosforylacja zamyka więc syntezę tłuszczu i otwiera jego utlenianie. Tą samą drogą kinaza wyłącza reduktazę HMG-CoA i wstrzymuje kosztowną syntezę cholesterolu [2]. Obniża ponadto ekspresję czynnika SREBP-1c, który steruje genami lipogenezy [24].
Drugim zadaniem jest zwiększenie dopływu glukozy do komórki pracującej. Transporter GLUT4 przebywa w mięśniu w pęcherzykach wewnątrzkomórkowych i wychodzi do błony dopiero wtedy, gdy zwolniony zostanie hamulec nałożony na białka Rab [11]. Hamulcem tym są dwa białka aktywujące GTPazę białek Rab, TBC1D1 i TBC1D4 [11]. AMPK fosforyluje oba, przez co pęcherzyki z transporterem docierają do błony komórkowej [12]. W mięśniu szkieletowym człowieka fosforylacja TBC1D1 rosła po wysiłku fizycznym, co wiąże opisany mechanizm z bodźcem obserwowanym u ludzi [13]. Efektem jest wychwyt glukozy niezależny od insuliny, uruchamiany przez sam skurcz mięśnia.
Trzecim zadaniem jest odbudowa aparatu wytwarzającego energię. Kinaza podnosi aktywność koaktywatora PGC-1alfa, który uruchamia geny potrzebne do powstania nowych mitochondriów [4]. Równolegle usuwa mitochondria uszkodzone: fosforyluje białko MFF osadzone w zewnętrznej błonie mitochondrialnej i rekrutuje do niej GTPazę DRP1 [14]. Organellum zostaje wtedy podzielone na mniejsze fragmenty, a te trafiają do autofagosomu, ponieważ AMPK fosforyluje jednocześnie kinazę ULK1 [14, 15]. Kinaza ULK1 rozpoczyna tworzenie błony autofagosomu [17]. Komórka pozbawiona energii odtwarza więc pulę mitochondriów i oczyszcza ją z egzemplarzy niesprawnych w jednym ciągu zdarzeń [18].
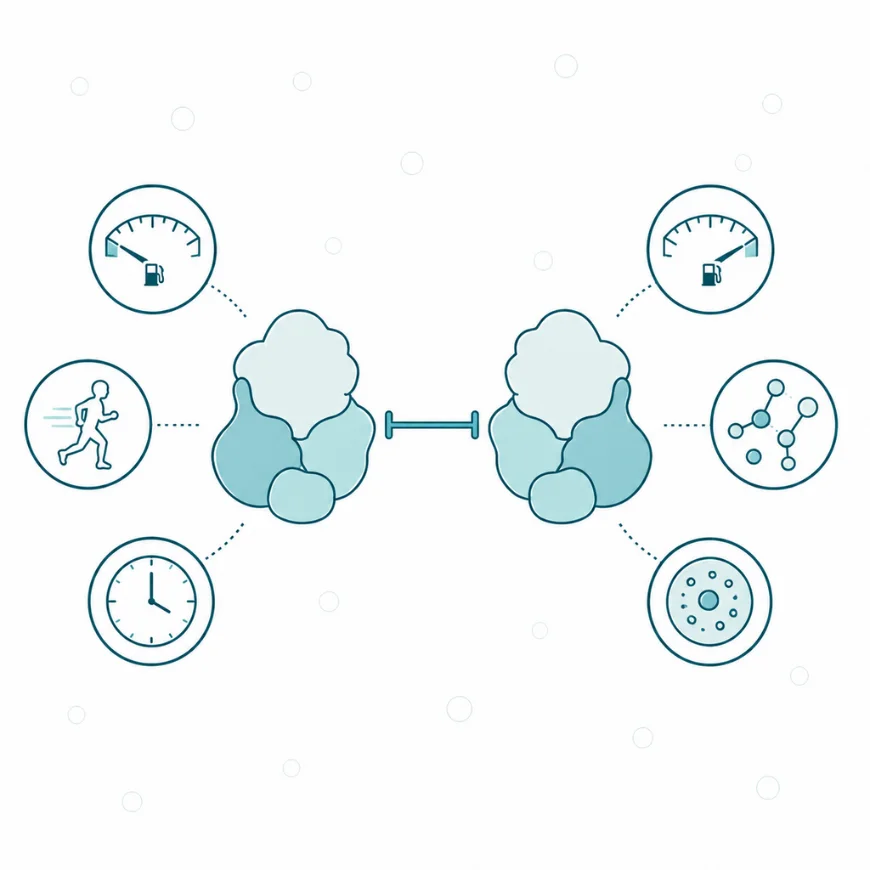
AMPK i mTOR tworzą parę o przeciwnych wejściach — niedobór kontra dostatek. Większość interwencji metabolicznych oddziałuje na tę oś.
Czwartym zadaniem jest wstrzymanie wydatków, których komórka w danej chwili nie udźwignie. Synteza białek pochłania znaczną część ATP, a steruje nią kompleks mTORC1. AMPK hamuje go dwiema drogami naraz: fosforyluje białko TSC2, które wyłącza pobudzające kompleks białko Rheb, oraz samą podjednostkę raptor wchodzącą w skład mTORC1 [5]. Zniesienie hamowania, jakie mTORC1 nakłada na ULK1, dodatkowo wzmacnia autofagię [16]. Oba sygnały spotykają się zatem na tym samym białku wykonawczym [5].
Skutek zmiany aktywności kinazy sprowadza się do jednego następstwa czynnościowego: komórka z aktywną AMPK zużywa mniej ATP na budowę i więcej substratów na jego wytwarzanie [4]. Komórka z kinazą wyciszoną robi odwrotnie, niezależnie od tego, czy zapas energii rzeczywiście na to pozwala [1].
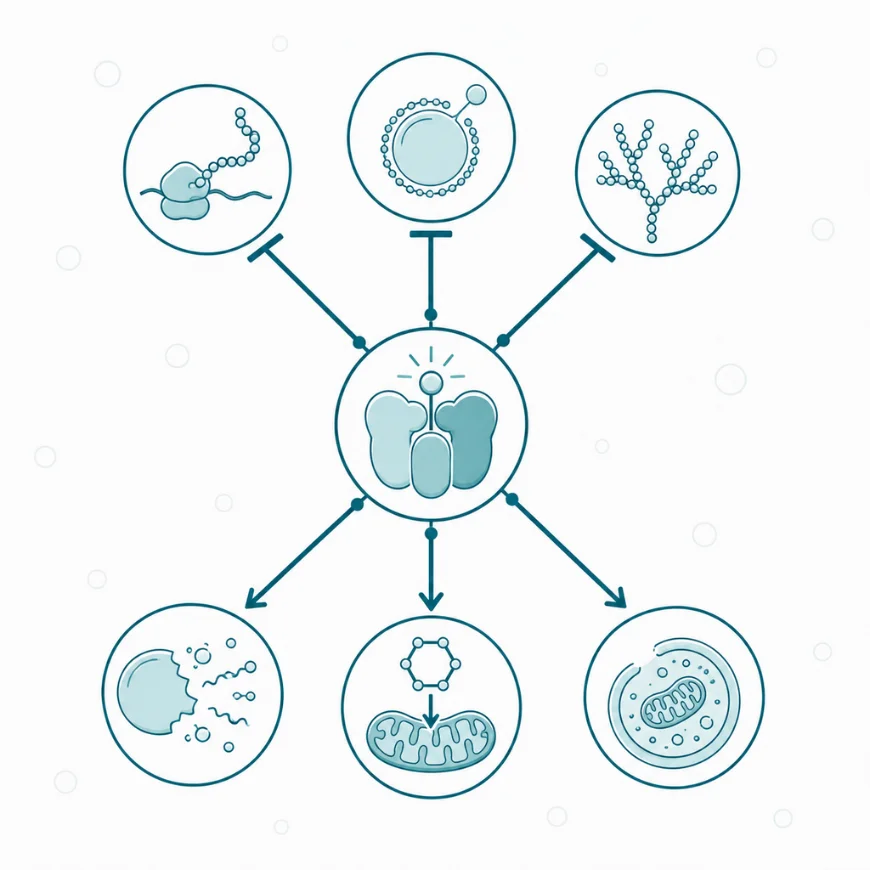
Aktywacja AMPK przełącza komórkę z procesów budowania na rozkładanie: wstrzymuje syntezę białek i lipidów, uruchamia utlenianie i autofagię.
2.4. Zmienność genetyczna i fenotypy metaboliczne
Aktywność AMPK różni się między ludźmi także z przyczyn dziedzicznych, a znane warianty o wyraźnym obrazie klinicznym dotyczą nie miejsca katalitycznego, lecz białek odbierających i przekazujących sygnał [20]. Grupuje się je według dwóch kryteriów: jedne zmieniają wiązanie nukleotydu w podjednostce regulatorowej, inne usuwają kinazę nadrzędną fosforylującą Thr172 [23]. Pierwsza grupa daje chorobę narządową o wąskim obrazie, druga zaś zespół predyspozycji nowotworowej.
| Gen | Charakter zmiany | Skutek dla kinazy | Obraz kliniczny |
| PRKAG2 (gamma2) | warianty w modułach CBS podjednostki regulatorowej | osłabione wiązanie nukleotydów, podwyższona aktywność podstawowa | kardiomiopatia spichrzeniowa z zespołem preekscytacji i zaburzeniami przewodzenia [20, 21] |
| PRKAG2 (gamma2), postacie rzadkie | warianty opisane w pojedynczych rodzinach | jak wyżej, z zajęciem innych narządów | opisano rodzinę, w której wariant ujawnił się marskością wątroby [22] |
| STK11 (LKB1) | konstytucyjna utrata czynności kinazy nadrzędnej | brak fosforylacji Thr172 zależnej od stanu energetycznego | zespół Peutza i Jeghersa ze zwiększonym ryzykiem nowotworów [23] |
Mechanizm wariantów PRKAG2 jest dobrze opisany i tłumaczy nietypowy obraz choroby. Osłabione wiązanie nukleotydów utrzymuje kinazę w stanie częściowego pobudzenia niezależnie od stanu energetycznego kardiomiocytu [20]. Podnosi to wychwyt glukozy i prowadzi do odkładania glikogenu w komórkach mięśnia sercowego [20]. Złogi glikogenu przerywają ciągłość pierścienia włóknistego oddzielającego przedsionki od komór, przez co powstaje dodatkowa droga przewodzenia, a u chorego rozpoznaje się zespół preekscytacji [21]. U myszy z wprowadzonym wariantem PRKAG2 odtworzono zarówno spichrzanie glikogenu, jak i preekscytację, co potwierdziło związek przyczynowy między wariantem a obrazem klinicznym [21]. Następstwo praktyczne dotyczy kierunku myślenia o kinazie: stałe pobudzenie AMPK nie jest stanem korzystnym, ponieważ czujnik przestaje wtedy odróżniać komórkę głodną od sytej.
3. Znaczenie kliniczne
3.1. Następstwa zmiany aktywności
Aktywność AMPK zmienia się w chorobach metabolicznych w obie strony, a obie odchyłki mają następstwa tkankowe. Obniżenie występuje przy przewlekłym nadmiarze podaży energii, podwyższenie zaś towarzyszy wariantom genetycznym i guzom nowotworowym pozbawionym dopływu składników odżywczych [1, 23]. Wspólną cechą obu stanów jest utrata związku między stanem energetycznym komórki a odpowiedzią kinazy.
Obniżoną aktywność opisano w wątrobie i w tkance tłuszczowej przy otyłości oraz przy stłuszczeniowej chorobie wątroby związanej z zaburzeniami metabolicznymi [1, 24]. Skutkiem jest utrzymywanie się lipogenezy mimo obfitości substratów energetycznych, ponieważ karboksylaza acetylo-CoA pozostaje nieufosforylowana, a czynnik SREBP-1c nadal uruchamia geny syntezy tłuszczu [24]. W insulinooporności dochodzi do tego hamowanie kinazy przez fosforylację podjednostki alfa w pozycjach 485 i 491 [1]. Sygnał ten pochodzi z tego samego szlaku, który w tkankach przestał działać prawidłowo.
Podwyższona aktywność bywa korzystna doraźnie i szkodliwa przewlekle. W niedokrwieniu mięśnia sercowego szybkie włączenie kinazy podtrzymuje wytwarzanie ATP i ogranicza rozmiar uszkodzenia [6]. Utrzymywanie tego stanu przez lata prowadzi natomiast do przebudowy metabolicznej kardiomiocytu i do spichrzania glikogenu [20]. W guzie nowotworowym przewlekłe pobudzenie kinazy hamuje mTORC1 i pozwala komórce przetrwać głodzenie, przez co sprzyja przeżyciu klonu nowotworowego zamiast mu przeszkadzać [23]. Kierunku działania AMPK nie da się zatem ocenić bez podania tkanki i czasu trwania pobudzenia.
3.2. Udział AMPK w chorobach
AMPK uczestniczy w mechanizmie chorób, w których zaburzenie dotyczy gospodarki energetycznej całej tkanki, a nie pojedynczej reakcji. Udział ten ma dwie postacie: kinaza bywa ogniwem, przez które działa czynnik szkodliwy, albo elementem obrony, którego niedostatek przesądza o przebiegu [1, 24].
W cukrzycy typu 2 i w zespole metabolicznym AMPK pojawia się jako brakujący hamulec lipogenezy, a także jako droga wychwytu glukozy niezależna od insuliny [11, 25]. Utrzymanie tej drogi tłumaczy, dlaczego mięsień szkieletowy pobiera glukozę podczas wysiłku także przy upośledzonym przekaźnictwie insulinowym [12, 13]. W stłuszczeniowej chorobie wątroby kinaza uczestniczy dodatkowo w powstawaniu włóknienia, ponieważ jej aktywność w komórkach gwiaździstych ogranicza ich przemianę w komórki wytwarzające kolagen [24].
W chorobach nowotworowych rola kinazy jest dwukierunkowa i zależy od etapu choroby [28]. W tkance prawidłowej kinaza nadrzędna LKB1 działa jako supresor nowotworowy, a jej utrata przyspiesza powstawanie guza [23]. W guzie już istniejącym pobudzenie AMPK ułatwia komórkom przetrwanie niedoboru składników odżywczych i niedotlenienia, przez co działa wtedy na korzyść nowotworu [23].
W stanie zapalnym AMPK uczestniczy w przełączaniu przemian makrofagów [19]. Gospodarka glikolityczna wiąże się u nich z odpowiedzią prozapalną, a utlenianie kwasów tłuszczowych z fenotypem naprawczym [19]. Dane pochodzą w większości z hodowli komórkowych i z modeli mysich, a przełożenie ich na przebieg chorób zapalnych u człowieka pozostaje przedmiotem badań [19].
W ośrodkowym układzie nerwowym udział kinazy opisano w niedokrwieniu i w chorobach neurozwyrodnieniowych, a kierunek działania zależy tam od czasu trwania pobudzenia, podobnie jak w mięśniu sercowym [7]. W neuronach podwzgórza AMPK uczestniczy natomiast w regulacji pobierania pokarmu [9]. Jej aktywność w tych komórkach zmieniają sygnały hormonalne o stanie odżywienia, w tym grelina i leptyna [9].
3.3. Punkt uchwytu leków
AMPK jest punktem uchwytu substancji o ustalonym miejscu w lecznictwie oraz związków badanych dopiero w modelach doświadczalnych. Pierwsza grupa działa pośrednio: zaburza wytwarzanie ATP i dopiero tą drogą podnosi aktywność kinazy [29]. Druga wiąże się z samym białkiem, a rozróżnienie to porządkuje ocenę siły i wybiórczości działania.
Metformina jest lekiem zarejestrowanym i stosowanym w cukrzycy typu 2, a jej związek z AMPK pozostaje najlepiej zbadanym przykładem pobudzenia pośredniego [26]. Cząsteczka gromadzi się w mitochondriach hepatocytu i hamuje kompleks I łańcucha oddechowego [25]. Obniża tym samym wytwarzanie ATP, podnosi stosunek AMP do ATP i włącza kinazę [26]. Opisano także drogę niezależną od tego mechanizmu: metformina wiąże białko PEN2, które przez podjednostkę pompy protonowej uruchamia lizosomalną pulę AMPK [27]. Stosunek nukleotydów pozostaje wtedy niezmieniony [27].
Udział AMPK w działaniu metforminy pozostaje jednak przedmiotem sporu, który dotyczy nie istnienia mechanizmu, lecz jego wagi [25]. Hamowanie glukoneogenezy w wątrobie opisano także u zwierząt pozbawionych AMPK [25]. Wskazuje to na drogi niezależne od kinazy, w tym na hamowanie mitochondrialnej dehydrogenazy glicerolo-3-fosforanowej i na działanie w jelicie [25]. Stanowiska pozostają rozbieżne, a obecny stan danych nie pozwala przypisać AMPK całości działania leku [26].
Salicylan pobudza kinazę inną drogą, ponieważ wiąże się z kieszenią ADaM i podnosi aktywność bez pośrednictwa nukleotydów [1, 29]. Tę samą kieszeń wykorzystują związki projektowane jako bezpośrednie aktywatory, z których najlepiej opisanym jest A-769662, badany dotąd w modelach komórkowych i zwierzęcych [29]. Kolejne cząsteczki z tej grupy testowano w modelach włóknienia wątroby, a pojedyncze weszły do wczesnych faz badań u ludzi [24]. Żaden bezpośredni aktywator AMPK nie ma obecnie ustalonego miejsca w lecznictwie [29]. Najczęściej wskazywaną przeszkodą pozostaje szerokość działania kinazy, obejmująca także tkanki, w których jej pobudzenie nie jest pożądane [29].
3.4. Wsparcie suplementacyjne
Aktywność AMPK bywa przedmiotem deklaracji marketingowych, a ich ocena wymaga oddzielenia mechanizmu od skali dowodu. Katalog platformy zawiera cztery substancje z opisanym punktem uchwytu na samą kinazę. Zestawienie podaje ich mechanizm, kierunek działania oraz siłę dowodów w skali A/B/C, w której litera C oznacza dane przedkliniczne. Wszystkie wiersze opierają się na wynikach z hodowli komórkowych i z modeli zwierzęcych, którym odpowiada najniższy stopień tej skali.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Berberyna | Hamuje kompleks I łańcucha oddechowego, przez co podnosi stosunek AMP do ATP i fosforylację Thr172; u myszy szlak AMPK-SREBP-1c-SCD1 ograniczał stłuszczenie wątroby [31] | ↑ | C |
| EGCG | Katechiny z resztą galusanową podnoszą fosforylację LKB1 i podjednostki alfa w liniach komórkowych oraz w wątrobie myszy, a katalaza efekt ten znosi, co wskazuje na udział utleniaczy [32] | ↑ | C |
| Resweratrol | Hamuje fosfodiesterazy i podnosi stężenie cAMP; w modelu udaru u szczura opisano towarzyszące temu pobudzenie szlaku cAMP-AMPK-SIRT1 [33] | ↑ | C |
| Kwas alfa-liponowy | W podwzgórzu myszy obniża pobudzającą fosforylację Thr172 i podnosi hamującą fosforylację w pozycjach 485 i 491 podjednostki alfa [34] | ↓ w podwzgórzu | C |
Z zestawienia wynika wniosek mechanistyczny odbiegający od przekazu reklamowego. Żadna z tych substancji nie wiąże się z kinazą bezpośrednio, a trzy pierwsze podnoszą jej aktywność przez łagodne zaburzenie wytwarzania ATP albo przez utleniacze [30, 32]. Jest to ten sam tor, którym działają metformina i wysiłek fizyczny [30]. Kwas alfa-liponowy pokazuje ponadto, że kierunek działania zależy od tkanki, ponieważ w podwzgórzu myszy obniżał aktywność kinazy, zamiast ją podnosić [34]. Szczegóły dawkowania, łączenia i interakcji zawierają karty substancji w dziale Suplementy.
4. Na co warto zwrócić uwagę
Określenie „aktywacja AMPK” funkcjonuje w obiegu handlowym jako samodzielna obietnica zdrowotna, choć samo w sobie nie mówi ani o wielkości zmiany, ani o tkance, ani o czasie jej trwania. Substancje reklamowane w ten sposób pobudzają kinazę pośrednio, czyli przez łagodne pogorszenie wytwarzania ATP w mitochondriach albo przez wzrost stężenia utleniaczy [29, 30]. Podstawowym ograniczeniem dowodowym pozostaje przy tym poziom danych. Wyniki dla berberyny, katechin zielonej herbaty, resweratrolu i kwasu alfa-liponowego pochodzą z hodowli komórkowych oraz z modeli gryzoni [31, 32, 33, 34]. Stężenia stosowane w tych pracach bywają nieosiągalne po podaży doustnej u człowieka [30]. Danych z badań z randomizacją u ludzi, w których punktem końcowym byłaby aktywność AMPK w tkance, brakuje.
Kierunek działania tych substancji bywa ponadto przeciwny do oczekiwanego. U myszy berberyna podnosiła aktywność kinazy i równocześnie zwiększała odkładanie tłuszczu w wątrobie [35]. Tą samą drogą podnosiła ekspresję białka CD36, które wprowadza kwasy tłuszczowe do hepatocytu [35]. Wynik ten stoi obok badania, w którym ten sam związek stłuszczenie ograniczał [31]. Rozbieżność między nimi ilustruje regułę ogólniejszą: pobudzenie czujnika daje skutek zależny od tego, jakie szlaki są w danej komórce dostępne.
Drugim rozpowszechnionym uproszczeniem jest przypisywanie AMPK jednoznacznie ochronnej roli. W komórce prawidłowej hamowanie mTORC1 i uruchomienie autofagii chronią przed uszkodzeniem, natomiast w guzie już powstałym ta sama odpowiedź pozwala komórkom przetrwać głodzenie i niedotlenienie [23, 28]. Podobna dwukierunkowość dotyczy czasu trwania pobudzenia. Doraźne włączenie kinazy przy niedokrwieniu ogranicza uszkodzenie, natomiast stałe pobudzenie z przyczyn genetycznych kończy się spichrzaniem glikogenu i kardiomiopatią [6, 20].
Ograniczenie o charakterze praktycznym dotyczy pomiaru. Aktywności AMPK nie oznacza się w diagnostyce laboratoryjnej i nie istnieje badanie, którego wynik pacjent zobaczyłby na wydruku. Stan włączenia kinazy ocenia się w pracach naukowych przez wykrywanie fosforylacji Thr172 w bioptatach tkanek, a metoda ta wymaga materiału pobranego inwazyjnie i szybkiego utrwalenia [1]. Wariantów genetycznych o ustalonym znaczeniu fenotypowym jest niewiele, a poza wariantami PRKAG2 w kardiologii nie mają one miejsca w rutynowej diagnostyce [20, 22].
Najlepiej udokumentowanymi bodźcami pobudzającymi AMPK pozostają skurcz mięśnia i ograniczenie podaży energii. Fosforylacja białek tego szlaku rosła w mięśniu szkieletowym człowieka po wysiłku fizycznym [13]. Czujniki stanu odżywienia, w tym AMPK, opisano jako jedno z ogniw pośredniczących w skutkach ograniczenia kaloryczności w modelach zwierzęcych [36]. Przypisywanie samej kinazie całości korzyści płynących z tych bodźców pozostaje uproszczeniem, ponieważ bodźce te działają równolegle na kilka niezależnych układów sygnałowych [1, 36]. Treść hasła ma charakter edukacyjny i nie zastępuje porady medycznej.