1. Charakterystyka biotransformacji ksenobiotyków
1.1. Definicja i zakres procesu
Biotransformacja ksenobiotyków to ciąg przemian enzymatycznych należący do procesów eliminacji, w których organizm zmienia budowę chemiczną substancji obcej, aby usunąć ją z krwi. Ksenobiotykiem jest każdy związek, który nie powstaje w przemianach własnych organizmu: lek, składnik dymu tytoniowego, pozostałość pestycydu, dodatek do żywności, produkt przemian bakterii jelitowych. Wspólną cechą większości tych związków jest rozpuszczalność w tłuszczach, a ta jedna właściwość wystarcza, żeby zablokować wydalanie. Cząsteczka lipofilna przefiltrowana w kłębuszku nerkowym albo wydzielona do żółci przenika z powrotem przez błony nabłonka i wraca do krwi [1]. Enzymy biotransformacji rozwiązują ten problem, zwiększając polarność cząsteczki, a nie rozkładając jej szkielet na drobne fragmenty.
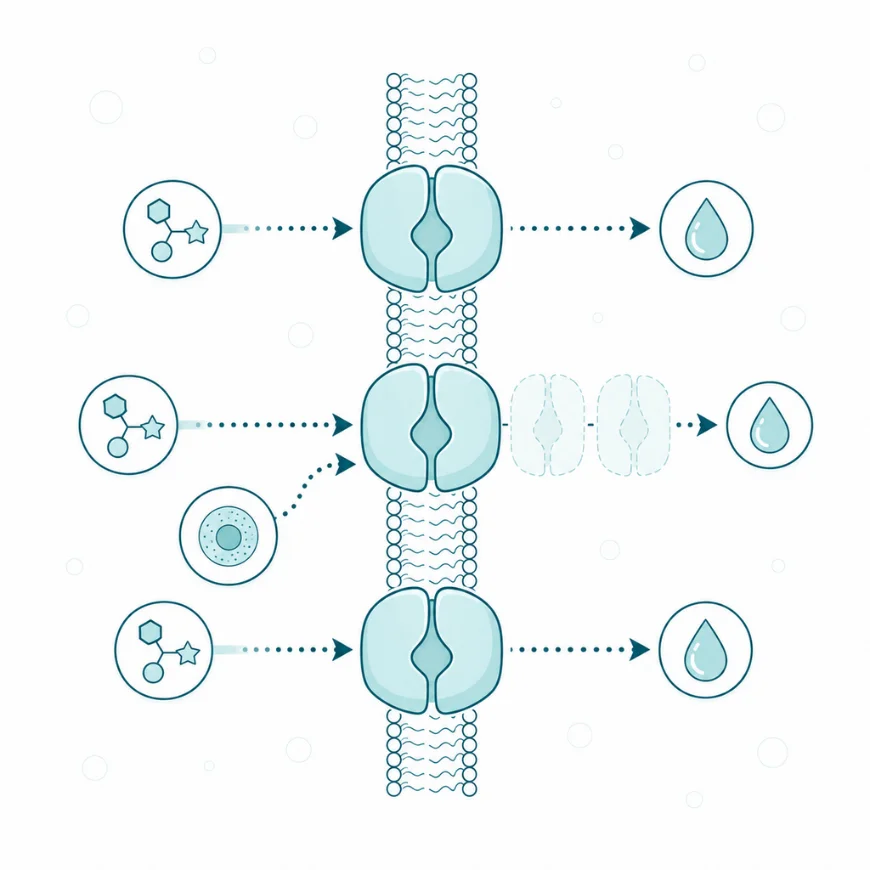
Podział na trzy fazy odnosi się do rodzaju reakcji, nie do obowiązkowej kolejności zdarzeń. Faza I obejmuje utlenianie, redukcję i hydrolizę, czyli reakcje wprowadzające do cząsteczki grupę zdolną do dalszego wiązania. Faza II obejmuje sprzęganie, w którym do tej grupy zostaje przyłączona cząsteczka polarna pobrana z aktywowanego nośnika. Faza III obejmuje transport gotowego koniugatu przez błonę komórkową na zewnątrz komórki [1, 2]. Numeracja jest historyczna i nie opisuje drogi obowiązkowej. Paracetamol i morfina mają grupę zdolną do sprzęgania już w cząsteczce macierzystej, więc wchodzą wprost do sprzęgania.
Biotransformacja bywa utożsamiana z trzema pojęciami sąsiednimi i od każdego się różni. Nie jest tożsama z detoksykacją. Część reakcji fazy I zwiększa reaktywność chemiczną związku i wytwarza metabolity szkodliwsze od substratu, a takie przekształcenie nosi nazwę bioaktywacji [5, 24]. Nie jest tożsama z eliminacją, bo eliminacja obejmuje także wydalanie związków opuszczających organizm w postaci niezmienionej, bez udziału enzymów. Nie pokrywa się wreszcie z metabolizmem pierwszego przejścia, który jest tylko jej częścią o określonej lokalizacji. Chodzi o przemiany zachodzące w ścianie jelita i w wątrobie, zanim lek dotrze do krążenia ogólnego.
Zakres pojęcia obejmuje zarówno związki obce, jak i cząsteczki własne organizmu przetwarzane przez te same enzymy, w tym bilirubinę, hormony steroidowe i kwasy żółciowe [11, 27]. Rozdzielenie obu grup jest na poziomie molekularnym umowne. Ta sama izoforma sprzęgająca obsługuje estradiol i lek przeciwbólowy, a obie cząsteczki konkurują o jeden nośnik. Osobne hasło dla biotransformacji uzasadniają trzy zależności naraz. Od tempa procesu zależą czas działania leku doustnego, podatność na uszkodzenie wątroby po przedawkowaniu oraz różnice między ludźmi w odpowiedzi na tę samą dawkę [4, 9].
1.2. Miejsce przebiegu biotransformacji
Biotransformacja zachodzi w każdej komórce mającej odpowiednie enzymy, ale ich rozmieszczenie jest wyraźnie nierówne i decyduje o losach substancji przyjętej doustnie. Największą pojemność ma hepatocyt, a wewnątrz niego dwa oddzielne przedziały. W błonie siateczki śródplazmatycznej gładkiej siedzą enzymy błonowe fazy I oraz glukuronozylotransferazy. Ich centra katalityczne są zwrócone do światła siateczki, więc nośnik kwasu glukuronowego musi dotrzeć tam z cytozolu przez osobny transporter [8]. W cytozolu działają sulfotransferazy, transferazy glutationowe i acetylotransferazy. Do nich substrat musi najpierw dotrzeć z błony, podczas gdy enzymy siateczki pracują na cząsteczce wciąż w niej zanurzonej [11, 13].
Ściana jelita cienkiego jest pierwszym miejscem, w którym związek doustny styka się z układem enzymatycznym. Enterocyt zawiera izoformy utleniające i sprzęgające oraz pompy wyprowadzające, a te trzy elementy razem obniżają ilość substancji docierającej do żyły wrotnej [17]. Nerka prowadzi zarówno utlenianie, jak i glukuronidację, i robi to na tyle wydajnie, że bywa miejscem interakcji między lekiem a cząsteczką własną organizmu [27]. Mniejszą, lecz mierzalną aktywność ma płuco, skóra i łożysko. Ma ją także śródbłonek naczyń mózgowych tworzący barierę krew-mózg, gdzie pompy wyprowadzające ograniczają wnikanie ksenobiotyków do tkanki nerwowej [17].
Osobnym przedziałem, położonym poza komórkami gospodarza, jest mikrobiom jelita grubego. Bakterie jelitowe prowadzą własne przemiany ksenobiotyków i potrafią odwracać wynik pracy enzymów gospodarza, dlatego bilans całego procesu zależy od dwóch genomów, nie od jednego [25]. Budowę zrazika i pozostałe czynności narządu opisuje hasło wątroba.
1.3. Warunki i bodźce uruchamiające biotransformację
Biotransformacja nie ma sygnału wyzwalającego w takim znaczeniu, w jakim ma go krzepnięcie krwi czy apoptoza. Enzymy fazy I i II są obecne w hepatocycie i enterocycie stale, na poziomie wynikającym z konstytutywnej ekspresji ich genów [4]. Proces rozpoczyna się więc w chwili, gdy w komórce pojawia się cząsteczka pasująca do centrum katalitycznego. Warunkiem uruchomienia jest zatem dostępność substratu wewnątrz komórki, a nie sygnał zewnętrzny.
Do wnętrza komórki związek dostaje się dwiema drogami. Cząsteczki małe i lipofilne przechodzą przez błonę biernie, zgodnie z gradientem stężeń. Cząsteczki polarne i obdarzone ładunkiem nie przenikają przez warstwę fosfolipidową. Potrzebują nośnika z rodziny przenośników rozpuszczonych substancji, który wprowadza je do hepatocytu przez błonę zwróconą do naczynia zatokowego [1, 17]. Ta selekcja ma następstwo praktyczne: substancja, dla której nie istnieje odpowiedni nośnik, nie zostaje zmetabolizowana w wątrobie, choćby enzymy potrafiły ją przetworzyć.
Drugim warunkiem jest dostępność aktywowanego kofaktora. Faza I zużywa zredukowany fosforan dinukleotydu nikotynamidoadeninowego (NADPH), czyli uniwersalny nośnik elektronów w reakcjach redukcji i utleniania. Faza II zużywa po jednej cząsteczce własnego nośnika na każdy powstający koniugat [4, 14]. Wyczerpanie któregokolwiek z nich zatrzymuje proces niezależnie od ilości enzymu. Sama ekspozycja utrzymywana w czasie zmienia ponadto ilość enzymu przez receptory wykrywające ksenobiotyki, co jest już regulacją tempa procesu uruchomionego, nie jego wyzwalaniem [19].
1.4. Rys historyczny
Pierwotny podział przemian ksenobiotyków wyodrębniał dwie fazy i opierał się wyłącznie na chemii reakcji. Faza pierwsza obejmowała utlenianie, redukcję i hydrolizę, a druga reakcje syntezy, czyli sprzęganie [1]. Przedtem losy związku obcego rozumiano jako ciąg przekształceń chemicznych zachodzących w narządzie traktowanym jako jednorodny zbiornik enzymów. Błona komórkowa nie miała w tym obrazie roli czynnej. Zakładano, że substrat dociera do enzymu, a produkt opuszcza komórkę, i że żaden z tych kroków nie ogranicza tempa całości [1].
Rozstrzygnięcie przyszło z badań nad wyprowadzaniem koniugatów. W 1992 roku Ishikawa opisał pompę zależną od adenozynotrifosforanu (ATP), czyli od uniwersalnego nośnika energii komórki, eksportującą koniugaty glutationowe. Umieścił ją jawnie jako element „fazy III” przemian ksenobiotyków [2]. Wprowadzenie tego terminu zmieniło status transportu: przestał być następstwem reakcji, a stał się jej trzecim etapem, wykonywanym przez osobne białka i opłacanym rozkładem ATP. Konsekwencją była korekta w drugą stronę, bo skoro produkt potrzebuje pompy, to substrat potrzebuje nośnika wnoszącego go do komórki. Ten etap otrzymał później nazwę fazy zerowej, a cały proces zaczął być opisywany jako czteroetapowy, w którym dwa etapy są chemiczne, a dwa transportowe [1].
2. Przebieg i regulacja biotransformacji ksenobiotyków
2.1. Etapy procesu
2.1.1. Faza I – wprowadzenie grupy czynnej
Punktem wyjścia fazy I jest cząsteczka lipofilna rozpuszczona w dwuwarstwie lipidowej siateczki śródplazmatycznej, pozbawiona grupy, do której dałoby się przyłączyć nośnik polarny. Bodźcem jest samo związanie substratu w centrum katalitycznym enzymu błonowego, bo enzym pracuje w trybie ciągłym i czeka na cząsteczkę o dopasowanym kształcie.
Pierwszy i najobfitszy zestaw reakcji prowadzą monooksygenazy cytochromu P450. Enzym wiąże cząsteczkę tlenu i otrzymuje dwa elektrony od osadzonej w tej samej błonie reduktazy NADPH-cytochrom P450, która pobiera je z NADPH i przekazuje na hem enzymu. Jeden atom tlenu zostaje wbudowany w substrat, a drugi zredukowany do wody, przy czym produktem jest grupa wodorotlenowa w miejscu dawnego atomu wodoru [4]. Izoformy tej rodziny, ich kinetykę oraz warianty genetyczne i interakcje lekowe opisuje hasło o cytochromie P450.
Pozostałe reakcje fazy I wykonują enzymy spoza tej rodziny, a ich udział nie jest marginalny: odpowiadają za około 30% metabolizmu leków [4]. Utlenianie azotu i siarki prowadzą monooksygenazy flawinowe siateczki, a deaminację amin pierwszorzędowych monoaminooksydaza zakotwiczona w błonie zewnętrznej mitochondrium. Redukcję grup karbonylowych, azowych i nitrowych prowadzą reduktazy cytozolowe, dając odpowiednio alkohole i aminy [4]. Osobne zadanie ma oksydoreduktaza chinonowa NQO1, która przenosi na chinon dwa elektrony naraz, dzięki czemu pośredni rodnik semichinonowy nie powstaje [7]. Hydrolizę wiązań estrowych i amidowych prowadzą karboksyloesterazy siateczki. Ta właśnie reakcja uwalnia czynną postać leków podawanych jako proleki [4]. Pierścień epoksydowy powstały we wcześniejszym utlenieniu otwiera hydrolaza epoksydowa, zamieniając go na diol [6].
„` związek lipofilny → utlenianie (cytochrom P450, monooksygenazy flawinowe) → redukcja (reduktazy karbonylowe, azoreduktazy) → hydroliza (karboksyloesterazy, hydrolaza epoksydowa) → metabolit z grupą –OH, –NH₂, –SH albo –COOH „`
Stanem końcowym fazy I jest metabolit noszący grupę wodorotlenową, aminową, tiolową albo karboksylową, wciąż znajdujący się wewnątrz komórki. Konsekwencja tego kroku jest dwustronna. Wprowadzona grupa otwiera drogę do sprzęgania, ale zarazem czyni cząsteczkę bardziej reaktywną chemicznie. Część produktów fazy I atakuje białka i kwasy nukleinowe skuteczniej niż substrat, z którego powstały [5, 6].

Faza I bywa niebezpieczna: obok bezpiecznego metabolitu powstaje reaktywny produkt pośredni, który uszkadza białka i DNA, jeśli faza II nie przebiegnie prawidłowo.
2.1.2. Faza II – sprzęganie
Punktem wyjścia fazy II jest metabolit z grupą czynną albo cząsteczka macierzysta, która taką grupę już miała. Bodźcem jest dostępność nośnika w postaci aktywowanej, bo transferazy nie przenoszą wolnego kwasu ani wolnego siarczanu, a wyłącznie ich połączenia z nukleotydem. Każda z pięciu głównych reakcji rozwiązuje ten sam problem inaczej i ma inny limit pojemności.
Największy ciężar niesie glukuronidacja. Glukuronozylotransferaza difosforanu urydyny (UGT) osadzona w błonie siateczki przenosi kwas glukuronowy z difosforanu urydyno-glukuronowego na grupę czynną substratu. Produktem jest anion o dużej rozpuszczalności w wodzie. Rodzina UGT1A uczestniczy w ponad połowie reakcji glukuronidacji zachodzących w organizmie, a jej izoforma UGT1A1 obsługuje dodatkowo bilirubinę [8]. Aktywność tych enzymów zależy od ich łączenia się w oligomery, co sprawia, że ilość białka nie przewiduje wprost szybkości reakcji [10].
Sprzęganie z siarczanem prowadzą sulfotransferazy cytozolowe, przenoszące grupę sulfonową z fosfosiarczanu adenozynofosforanu [11]. Ich powinowactwo do substratu jest wysokie, a pojemność, wyznaczona zapasem aktywnego dawcy grupy sulfonowej, mała. Siarczanowanie dominuje dopóki zapas aktywnego dawcy wystarcza, a po jego wyczerpaniu ciężar przejmuje glukuronidacja. Zmienność genetyczna tej rodziny zmienia szybkość przemiany leków oraz hormonów steroidowych [12].
Sprzęganie z glutationem różni się od pozostałych tym, na co jest przeznaczone. Transferaza glutationowa nie zwiększa polarności obojętnej cząsteczki. Ustawia siarkową grupę cysteiny glutationu naprzeciw centrum elektrofilowego metabolitu reaktywnego, a wiązanie kowalencyjne powstaje zamiast wiązania z białkiem komórki [13]. Ta reakcja jest więc obroną przed produktami fazy I, a nie kolejnym krokiem ich uwodnienia, a jej limitem jest wielkość dostępnego zapasu glutationu [14].
Acetylacja i metylacja przebiegają odwrotnie do pozostałych trzech. N-acetylotransferaza przenosi grupę acetylową z acetylokoenzymu A na aminę aromatyczną, a metylotransferazy grupę metylową z S-adenozylometioniny. W obu przypadkach produkt bywa mniej rozpuszczalny niż substrat [16]. Obie reakcje służą zniesieniu aktywności biologicznej cząsteczki, a nie przygotowaniu jej do wydalenia przez nerki.
metabolit fazy I → glukuronidacja (UGT + UDP-kwas glukuronowy) → siarczanowanie (SULT + PAPS) → sprzęganie z glutationem (GST + glutation) → acetylacja (NAT + acetylo-CoA) / metylacja (+ SAM) → koniugat polarny, zwykle anionowy
Stanem końcowym jest koniugat o wyraźnie większej polarności, w większości przypadków obdarzony ładunkiem ujemnym. Konsekwencja jest podwójna. Koniugat traci powinowactwo do receptora, na który działała cząsteczka macierzysta, i w tym sensie sprzęganie kończy działanie farmakologiczne. Zarazem ładunek uniemożliwia mu bierne przejście przez błonę. Produkt sprzęgania zostaje więc zatrzymany w komórce, która go wytworzyła, i bez trzeciego etapu nie opuści jej wcale [1].
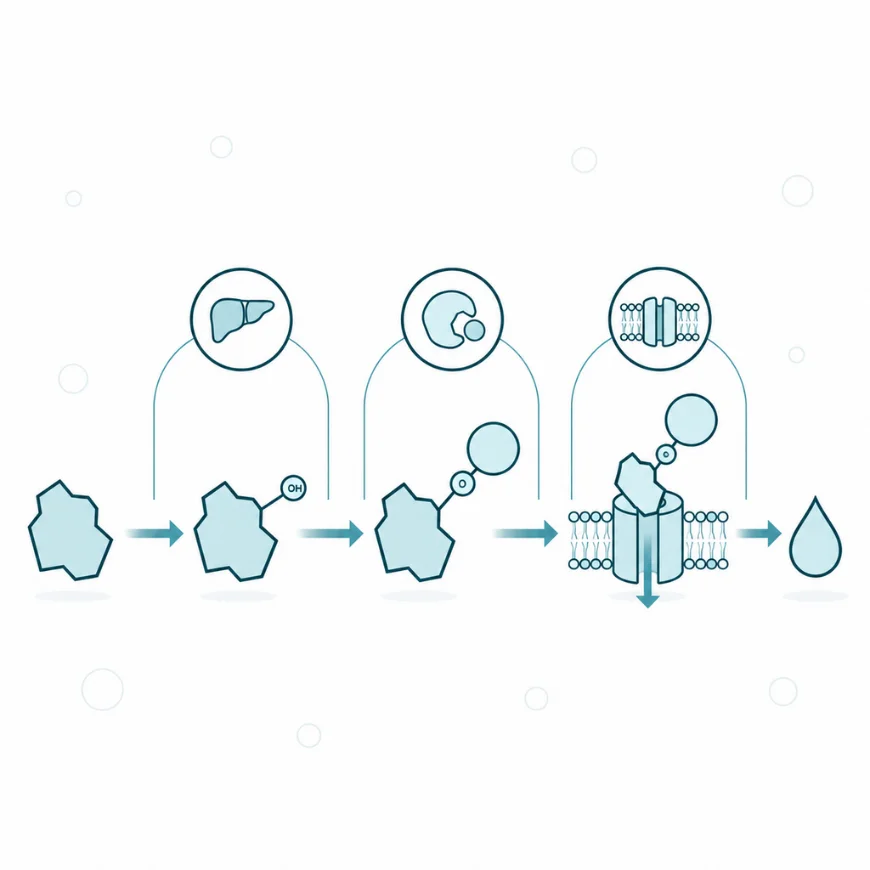
Koniugacja polega na doczepieniu dużej, polarnej grupy. Substancja nie jest rozkładana, tylko przygotowywana do wydalenia.
2.1.3. Faza III – wyprowadzenie koniugatu
Punktem wyjścia fazy III jest anionowy koniugat gromadzący się w cytozolu. Bodźcem jest rosnące stężenie produktu po stronie wewnętrznej błony, a warunkiem wykonania obecność ATP, bo wszystkie pompy tego etapu opłacają transport rozkładem tego nukleotydu [1, 2].
Pracę wykonują białka z rodziny nośników z kasetą wiążącą ATP, rozmieszczone w różnych błonach z różnym przeznaczeniem. Pompa MRP2, czyli białko oporności wielolekowej drugie w kolejności odkrycia, wyprowadza z błony kanalikowej hepatocytu glukuronidy i koniugaty glutationowe wprost do żółci. Pompy MRP3 i MRP4 w błonie zwróconej do naczynia zatokowego zawracają koniugaty do krwi, skąd ciężar wydalania przejmuje nerka [17]. Glikoproteina P i pompa opornościowa raka piersi siedzą w błonie szczytowej enterocytu. Wypychają substrat do światła jelita, zanim zdąży dotrzeć do żyły wrotnej [17].
Koniugaty glutationowe przechodzą po wyjściu z komórki dalszą obróbkę zewnątrzkomórkową. γ-glutamylotranspeptydaza zakotwiczona w błonie odcina resztę glutaminianu, a dipeptydaza usuwa glicynę. Acetylacja pozostałej cysteiny daje kwas merkapturowy wydalany z moczem [15]. Sprzężenie z glutationem nie jest zatem końcem drogi, lecz znacznikiem kierującym cząsteczkę do rozbiórki i wydalenia.
Stanem końcowym fazy III jest koniugat obecny w żółci albo w moczu, czyli poza organizmem w sensie czynnościowym. Konsekwencja dotyczy tempa całego procesu: ponieważ transferazy fazy II są hamowane przez własny produkt, zatrzymanie pompy zatrzymuje także sprzęganie, a nie tylko wyprowadzanie. Dlatego to transport, a nie reakcja chemiczna, bywa etapem ograniczającym szybkość biotransformacji [1, 17].

Faza III to transport na zewnątrz komórki. Odporność na toksyny zależy nie tylko od enzymów, które je niszczą, ale też od tego, jak szybko komórki potrafią je z siebie wypchnąć.
2.2. Białka i enzymy kluczowe
Komórka rozwiązuje w biotransformacji trzy zadania naraz i każdemu odpowiada inna klasa białek. Musi rozpoznać cząsteczkę o budowie, której nigdy przedtem nie spotkała. Musi dostarczyć do niej aktywowany nośnik z przemian własnych, a na koniec wypchnąć gotowy produkt przez błonę. Pierwsze zadanie wykonują wielkie rodziny enzymów o szerokiej i zachodzącej na siebie specyficzności, drugie szlaki przemiany pośredniej, trzecie pompy błonowe.
Rozpoznawanie substratów o dowolnej budowie wymaga kompromisu. Enzymy fazy I i II mają centra katalityczne szerokie i niedokładne. Jedna izoforma obsługuje dzięki temu setki niepodobnych do siebie cząsteczek, ale płaci za to niską wydajnością katalityczną [4]. Ten sam kompromis wyjaśnia, dlaczego dwa leki potrafią konkurować o jedno centrum i dlaczego cząsteczka własna organizmu konkuruje z ksenobiotykiem o tę samą izoformę [27].
Podaż nośników wiąże biotransformację z gospodarką energetyczną i aminokwasową komórki. Nośnik elektronów dla fazy I pochodzi ze szlaku pentozofosforanowego, a kwas glukuronowy z przemian glukozy. Siarczan pochodzi z utleniania cysteiny, grupa metylowa z metioniny, a glutation z trzech aminokwasów łączonych w cytozolu [14]. Pojemność całego procesu zależy w związku z tym od stanu odżywienia. To powiązanie, a nie sama ilość enzymu, wyznacza granicę wydolności w warunkach obciążenia.
Zestawienie trzech faz według rodzaju reakcji, nośnika i umiejscowienia pokazuje, że różnią się one nie stopniem zaawansowania, lecz naturą wykonywanej pracy.
| Faza | Rodzaj reakcji | Nośnik lub źródło energii | Umiejscowienie | Przykład enzymu |
| I | utlenianie, redukcja, hydroliza | zredukowany fosforan dinukleotydu nikotynamidoadeninowego | błona siateczki, cytozol, mitochondrium | cytochrom P450, hydrolaza epoksydowa |
| II | sprzęganie | UDP-kwas glukuronowy, fosfosiarczan adenozynofosforanu, glutation, acetylo-CoA, S-adenozylometionina | światło siateczki, cytozol | glukuronozylotransferaza, transferaza glutationowa |
| III | transport przezbłonowy | ATP | błona kanalikowa, szczytowa i podstawno-boczna | pompa MRP2, glikoproteina P |
Z zestawienia wynika wniosek o charakterze procesu. Produkt gotowy do wydalenia wytwarza tylko sprzęganie, faza I jedynie je przygotowuje, a transport nie zmienia cząsteczki w ogóle. Ocena sprawności biotransformacji na podstawie jednego etapu mija się więc z jej przebiegiem. Każdy z trzech ma inny limit i inną wrażliwość na zaburzenia.
2.3. Czynniki nasilające biotransformację
Tempo biotransformacji rośnie głównie przez zwiększenie ilości enzymu. Pojedyncza reakcja nie przyspiesza jednak sama z siebie, bo szybkość katalizy jest cechą białka. Mechanizm tego wzrostu polega na tym, że ksenobiotyk sam bywa ligandem czynnika transkrypcyjnego regulującego geny enzymów, które go przetwarzają.
Trzy receptory jądrowe odgrywają w tym rolę zasadniczą. Receptor pregnanu X i receptor konstytutywnego androstanu wiążą szeroką grupę związków lipofilnych. Podnoszą przy tym ekspresję genów wszystkich trzech faz naraz, przez co jeden sygnał wzmacnia całą drogę eliminacji [3, 19]. Fenobarbital działa tą drogą przez receptor konstytutywnego androstanu, którego przemieszczenie do jądra jest warunkiem indukcji [20]. Receptor węglowodorów aromatycznych rozpoznaje wielopierścieniowe węglowodory i dioksyny i podnosi ekspresję izoform utleniających je w fazie I [19]. Ligandami tych receptorów są także cząsteczki powstające z rozkładu tryptofanu przez bakterie jelitowe. Indukcja zależy więc od składu mikrobiomu i wiąże się z osią jelita-mózg [21].
Osobną drogą nasilenia jest szlak jądrowego czynnika pochodnego erytroidalnego 2, w skrócie Nrf2. Pojawienie się w cytozolu związków elektrofilowych zwalnia ten czynnik z wiązania z białkiem zatrzymującym go w cytoplazmie. Uwolniony Nrf2 wchodzi do jądra i podnosi ekspresję transferaz sprzęgających, pomp wyprowadzających oraz enzymów odtwarzających glutation [3, 22]. Reakcja jest dzięki temu samowzmacniająca: obecność metabolitu reaktywnego zwiększa zdolność komórki do jego sprzęgania. Sam mechanizm zwalniania czynnika i jego pozostałe następstwa opisuje hasło o szlaku Nrf2.
Wszystkie te drogi mają wspólną cechę czasową o znaczeniu klinicznym. Indukcja wymaga transkrypcji i syntezy białka, więc jej pełny efekt ujawnia się po dniach, nie po godzinach. Utrzymuje się także po odstawieniu czynnika indukującego [19]. Konsekwencja dla organizmu jest niejednoznaczna. Nasilona biotransformacja szybciej usuwa związek macierzysty, ale zwiększa zarazem ilość jego metabolitów. Przy związku podlegającym bioaktywacji ta sama zmiana podnosi ryzyko uszkodzenia komórki [19, 24].
2.4. Czynniki hamujące biotransformację
Zahamowanie biotransformacji następuje szybciej niż jej nasilenie, ponieważ nie wymaga zmiany ilości białka. Substancja zajmująca centrum katalityczne enzymu obniża jego dostępność dla innych substratów w czasie liczonym w godzinach. Przy hamowaniu polegającym na trwałej modyfikacji enzymu powrót aktywności zależy od syntezy nowego białka [19]. Konkretne pary substancji wchodzących w takie interakcje oraz ich siłę opisuje hasło o cytochromie P450.
Drugim mechanizmem hamowania jest wyczerpanie nośnika. Sprzęganie z siarczanem osiąga granicę pojemności najszybciej ze wszystkich reakcji fazy II, ponieważ zapas aktywnego dawcy grupy sulfonowej jest niewielki [11]. Zapas glutationu wystarcza na znacznie większe obciążenie, ale jego wyczerpanie ma poważniejsze następstwa, bo pozostawia metabolit reaktywny bez partnera do sprzężenia [14, 24]. Żadnego z tych ograniczeń nie da się pokonać indukcją, ponieważ oba są niezależne od ilości enzymu.
Trzecim mechanizmem jest zahamowanie transportu przez błony w fazie III. Substancja blokująca pompę wyprowadzającą podnosi stężenie koniugatu wewnątrz komórki, a przez to hamuje transferazę, która ten koniugat wytworzyła [17]. Efekt kliniczny bywa taki sam jak przy zahamowaniu enzymu, choć powstaje w innym miejscu drogi eliminacji.
Pojemność procesu obniża wreszcie kilka czynników ogólnoustrojowych. Przewlekły stan zapalny i uwalniane w nim cytokiny zmniejszają ekspresję enzymów utleniających. Marskość wątroby obniża klirens substratów sondujących i zmienia zarazem ich wiązanie z białkami osocza [30]. Ekspresja części genów biotransformacji zmienia się rytmicznie w ciągu doby, więc pojemność procesu nie jest w każdej godzinie jednakowa [28].
2.5. Powiązania z innymi szlakami
Biotransformacja nie jest szlakiem odosobnionym i styka się z przemianami własnymi organizmu w czterech punktach, z których każdy bywa źródłem zjawisk obserwowanych klinicznie.
Punkt pierwszy to podaż nośników, opisana wyżej jako warunek reakcji. Punkt drugi to konkurencja o enzym. Izoforma UGT1A1 sprzęga bilirubinę i część leków. Obciążenie jej substratem obcym zmniejsza tempo sprzęgania cząsteczki własnej organizmu, co ujawnia się wzrostem stężenia bilirubiny wolnej [8]. Podobnie sulfotransferazy obsługują równolegle hormony steroidowe i ksenobiotyki [11, 12].
Punkt trzeci to odwracanie sprzęgania przez mikrobiom. β-glukuronidazy bakterii jelitowych odcinają kwas glukuronowy od koniugatu wydzielonego z żółcią, uwalniając związek macierzysty w świetle jelita, gdzie zostaje wchłonięty ponownie [26]. Na skutek tego związek krąży w obiegu jelitowo-wątrobowym. Czas jego obecności w organizmie wydłuża się, a aktywność bakteryjna staje się realnym wyznacznikiem farmakokinetyki [25]. Bakterie jelitowe rozkładają tą samą drogą koniugaty siarczanowe cząsteczek własnych organizmu [25].
Punkt czwarty to powiązanie z gospodarką utleniającą. Katalizowany przez cytochrom P450 cykl reakcji nie jest szczelny i część elektronów trafia na tlen, a powstający anion ponadtlenkowy zwiększa obciążenie układów redukujących komórki [4]. Ten sam czynnik Nrf2 podnosi ekspresję transferaz sprzęgających i enzymów odtwarzających glutation. Odpowiedź na ksenobiotyk i odpowiedź na utlenianie są zatem regulowane wspólnie [22].
3. Fizjologia a patologia
3.1. Rola biotransformacji w warunkach prawidłowych
Biotransformacja przebiega nieprzerwanie u osoby zdrowej, która nie przyjmuje żadnych leków, ponieważ obciążenie związkami obcymi pochodzi głównie z pożywienia i powietrza. Rośliny wytwarzają setki związków o działaniu biologicznym jako obronę przed zjadaniem, a spalanie materii organicznej dostarcza węglowodorów aromatycznych. Ograniczenie ekspozycji na te cząsteczki jest pierwszą i najstarszą rolą procesu. Stąd obecność enzymów sprzęgających u wszystkich zwierząt tkankowych [1].
Rola druga polega na kończeniu sygnału cząsteczek własnych organizmu. Hormony steroidowe, katecholaminy i bilirubina zostają sprzężone przez te same transferazy, które obsługują leki. Dopiero sprzężenie zamienia je w postać wydalaną z żółcią albo z moczem [11, 27]. Biotransformacja jest w tym ujęciu nie tylko obroną, lecz elementem regulacji: bez niej stężenie hormonu rosłoby tak długo, jak długo trwa jego wytwarzanie.
Rola trzecia to utrzymywanie niskiego stężenia związków elektrofilowych wewnątrz komórki. Transferazy glutationowe przechwytują cząsteczki zdolne do wiązania się z białkami i kwasami nukleinowymi, zanim te reakcje zajdą. Zakres tej ochrony wyznacza zapas glutationu oraz wydolność enzymów go odtwarzających [13, 14]. Rola czwarta jest farmakokinetyczna. Metabolizm pierwszego przejścia w jelicie i wątrobie decyduje o tym, jaka część dawki doustnej trafia do krążenia. Ta sama substancja podana doustnie i dożylnie ma stąd odmienną dostępność biologiczną [17].
Wspólną konsekwencją tych czterech ról jest to, że biotransformacja wyznacza granicę między dawką obojętną a dawką szkodliwą. Substancja przetworzona i wyprowadzona nie działa. Przy wyczerpanej pojemności procesu ta sama ilość gromadzi się i zaczyna uszkadzać komórki.
3.2. Skutki nasilonej biotransformacji
Nasilona biotransformacja ma dwa odrębne następstwa niekorzystne, a oba wynikają z tego samego mechanizmu, który w innych warunkach chroni komórkę.
Pierwsze następstwo dotyczy działania leków. Indukcja enzymów utleniających i pomp wyprowadzających skraca czas obecności związku macierzystego w organizmie. Substancja podana w niezmienionej ilości przestaje wtedy osiągać stężenie czynne [3, 19]. Zjawisko dotyczy przede wszystkim leków o wąskim zakresie stężeń skutecznych. Indukcja utrzymuje się po odstawieniu czynnika indukującego, więc zmiana klirensu przeżywa samą ekspozycję [19, 20].
Drugie następstwo dotyczy bioaktywacji i jest poważniejsze. Paracetamol jest przetwarzany głównie przez sprzęganie. Niewielka część dawki zostaje jednak utleniona przez cytochrom P450 do metabolitu reaktywnego, a ten w warunkach prawidłowych wiąże się natychmiast z glutationem. Po wyczerpaniu zapasu glutationu ten sam metabolit wiąże się z białkami mitochondriów i wywołuje obciążenie utleniające. Uwolnione z mitochondrium endonukleazy fragmentują następnie jądrowy DNA, czyli nośnik informacji genetycznej komórki, a od tego punktu jej śmierć jest nieodwracalna [24]. Nasilenie utleniania bez równoległego wzrostu pojemności sprzęgania przesuwa tym samym równowagę na stronę uszkodzenia.
Ten sam schemat obowiązuje w powstawaniu nowotworów po ekspozycji na wielopierścieniowe węglowodory aromatyczne. Utlenienie przez izoformy zależne od receptora węglowodorów aromatycznych daje epoksyd. Dalsze przemiany, w tym otwarcie pierścienia przez hydrolazę epoksydową, prowadzą do pochodnej wiążącej się z DNA [6, 19]. Bioaktywację prowadzą także enzymy spoza rodziny cytochromu P450, więc zjawisko nie ogranicza się do jednego szlaku [5]. Konsekwencja praktyczna jest jednoznaczna: szybkość biotransformacji sama w sobie nie jest miarą bezpieczeństwa, a przy związkach podlegających bioaktywacji bywa miarą ryzyka.
3.3. Skutki niedostatecznej biotransformacji
Przy niedostatecznej pojemności biotransformacji związek macierzysty gromadzi się, jego działanie wydłuża się i nasila, a cząsteczki własne organizmu zalegają. Najlepiej rozpoznanym przykładem fizjologicznym takiej sytuacji jest organizm noworodka. Aktywność izoformy UGT1A1 sprzęgającej bilirubinę jest po urodzeniu niska i narasta w pierwszych tygodniach życia. Poszczególne enzymy i transportery dojrzewają w różnym tempie, więc dziecko nie jest pod tym względem pomniejszonym dorosłym [18]. Skutkiem jest przemijające podwyższenie stężenia bilirubiny niesprzężonej. Przy wrodzonym obniżeniu tej samej aktywności wzrost jest wyraźniejszy i utrzymuje się w wieku dorosłym [8, 9].
Drugim źródłem niedoboru jest zmienność wrodzona samych enzymów sprzęgających. Jej skala jest jednak różna w poszczególnych reakcjach fazy drugiej. Różnice międzyosobnicze w szybkości glukuronidacji substratów sondujących mieszczą się zwykle poniżej domyślnego współczynnika niepewności toksykokinetycznej. Wyjątki dotyczą głównie substratów izoformy UGT1A1 [9]. W acetylacji różnica jest większa i ma udokumentowane następstwo kliniczne. Powolny fenotyp acetylacyjny zależny od N-acetylotransferazy 2 wiązał się w populacji indonezyjskiej z cięższym przebiegiem uszkodzenia wątroby po lekach przeciwprątkowych [16].
Trzecim źródłem jest choroba narządu i stan fizjologiczny. Marskość wątroby obniża klirens kilku substratów sondujących naraz i zmienia ich wiązanie z białkami osocza. Odczytanie samej aktywności enzymu z wyniku pomiaru jest wtedy trudniejsze [30]. Płeć zmienia farmakokinetykę części leków, między innymi przez różnice w aktywności izoform utleniających i w objętości dystrybucji [29]. Wspólna konsekwencja tych sytuacji jest jedna. Przy niezmienionej dawce substancja osiąga wyższe stężenie i działa dłużej, a próg jej szkodliwości zostaje przekroczony wcześniej.
3.4. Udział biotransformacji w chorobach
Zaburzenia biotransformacji rzadko tworzą osobne jednostki chorobowe. Znacznie częściej są ogniwem mechanizmu w chorobach o innej nazwie, i to ogniwem rozstrzygającym o ciężkości przebiegu.
Najlepiej opisaną grupą jest uszkodzenie wątroby wywołane lekami. Zatrucie paracetamolem odpowiada za znaczną część przypadków ostrej niewydolności wątroby. Na tym modelu rozpoznano całą sekwencję zdarzeń od powstania metabolitu reaktywnego do martwicy hepatocytów i następującej po niej reakcji zapalnej [24]. Poznanie tego mechanizmu wskazało punkt uchwytu dla odtrutki uzupełniającej zapas glutationu [24].
Grupą drugą są nowotwory związane z ekspozycją chemiczną. Bioaktywacja węglowodorów aromatycznych i amin aromatycznych wytwarza cząsteczki wiążące DNA. Wrodzone różnice w aktywności transferaz glutationowych i acetylotransferaz zmieniają podatność indywidualną, bo decydują o tym, jaka część metabolitu reaktywnego zostanie przechwycona [13, 16, 19].
Grupą trzecią są hiperbilirubinemie wynikające z obniżonej glukuronidacji bilirubiny albo z zaburzonego wyprowadzania jej koniugatu. Utrata czynności pompy MRP2 w błonie kanalikowej hepatocytu zatrzymuje gotowy koniugat w komórce. Rośnie wtedy stężenie bilirubiny sprzężonej we krwi, co odróżnia ten defekt od zaburzenia samego sprzęgania [17].
Grupą czwartą jest oporność nowotworów na leczenie. Komórka nowotworowa sprzęga cytostatyk z kwasem glukuronowym i wyprowadza koniugat pompami błonowymi, a nadmierna ekspresja obu elementów obniża stężenie leku w jej wnętrzu [10, 17]. Ten sam mechanizm, który chroni hepatocyt przed ksenobiotykiem, chroni komórkę nowotworową przed cytostatykiem. Biotransformacja bywa stąd celem interwencji w obu kierunkach.
3.5. Modyfikacja behawioralna i dietetyczna
Zachowanie człowieka zmienia pojemność biotransformacji w stopniu mierzalnym. Mechanizmem pozostaje indukcja albo hamowanie enzymu, a czynnikiem jest składnik diety lub ekspozycja środowiskowa.
Dym tytoniowy zawiera wielopierścieniowe węglowodory aromatyczne, a te aktywują receptor węglowodorów aromatycznych. Rośnie wtedy ekspresja izoform utleniających część leków, więc ich klirens u osób palących bywa wyraźnie wyższy [19]. Warzywa krzyżowe zawierają izotiocyjaniany, a te związki uruchamiają szlak Nrf2. W modelach komórkowych podnoszą przez to ekspresję transferaz sprzęgających i pomp wyprowadzających [3, 23]. Danych z badań u ludzi, które wiązałyby ten wzrost ekspresji z odległym efektem klinicznym, brakuje [22].
Podaż białka i aminokwasów siarkowych wyznacza dostępność cysteiny, czyli składnika ograniczającego syntezę glutationu. Niedożywienie obniża stąd zdolność komórki do sprzęgania metabolitów reaktywnych [14]. Skład mikrobiomu jelitowego zmienia aktywność bakteryjnych β-glukuronidaz. Wraz z nią zmienia się nasilenie obiegu jelitowo-wątrobowego i czas obecności substancji w organizmie [25, 26]. Pora przyjęcia leku ma znaczenie mierzalne, bo ekspresja części genów biotransformacji zmienia się w rytmie dobowym [28]. Ogólne zasady żywienia sprzyjającego wydolności metabolicznej wątroby opisują zalecenia dietetyczne.
3.6. Wsparcie suplementacyjne
Substancje z katalogu platformy dzielą się pod względem wpływu na biotransformację na dwie grupy o przeciwnym kierunku działania. Jedne uzupełniają nośnik zużywany w sprzęganiu, a inne hamują enzymy utleniające. Zestawienie obejmuje wyłącznie substancje o opisanym punkcie uchwytu na sam przebieg procesu, z kierunkiem wpływu i siłą dowodów w skali od A do C.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| NAC | Dostarcza cysteiny, czyli aminokwasu ograniczającego syntezę glutationu zużywanego w sprzęganiu fazy II; w zatruciu paracetamolem odtworzenie zapasu glutationu przerywa wiązanie metabolitu reaktywnego z białkami [24, 32] | ↑ | B |
| Kwas alfa-liponowy | Pobudza syntezę glutationu w komórkach nerwowych, zwiększając podaż nośnika dla transferaz glutationowych [37] | ↑ | C |
| Kurkuma | Kurkuminoidy aktywują szlak Nrf2 i podnoszą ekspresję transferaz fazy II oraz pomp fazy III w modelach komórkowych; same są sprzęgane z kwasem glukuronowym i siarczanem, co obniża ich stężenie w osoczu [23, 35] | ↑ | C |
| Piperyna | Hamuje glukuronidację, aktywność izoformy CYP3A i transport przez glikoproteinę P, przez co zwalnia metabolizm pierwszego przejścia innych substancji [33, 34] | ↓ | C |
| Ostropest | Sylibinina hamuje izoformy CYP3A4 i CYP2C9; w modelu szczurzym podanie razem z substratem tych izoform podniosło jego stężenie w osoczu [36] | ↓ | C |
Z zestawienia wynika wniosek mechanistyczny, który przeczy potocznemu rozumieniu „wspierania detoksykacji”. Najmocniejsze podstawy ma jedna interwencja. Polega ona na uzupełnieniu zużywanego nośnika, a nie na przyspieszeniu enzymu [24, 32]. Dwie z pięciu pozycji działają w kierunku przeciwnym i zwalniają biotransformację. Bywa to celowe przy zwiększaniu dostępności innej substancji, a niepożądane przy jednoczesnym przyjmowaniu leków [33, 36]. Trzy pozycje opierają się wyłącznie na danych z modeli komórkowych i zwierzęcych. Przełożenie ich na człowieka pozostaje niepotwierdzone. Dawkowanie, łączenie i interakcje opisują karty substancji w dziale Suplementy.
4. Uwagi praktyczne
4.1. Jak to zbadać
Pojemność biotransformacji nie ma jednego oznaczenia, które oddawałoby ją w całości. Wynika to z budowy procesu: trzy fazy mają odrębne enzymy, odrębne limity i odrębną wrażliwość na zaburzenia. Ocena praktyczna polega więc na mierzeniu aktywności pojedynczych enzymów, nie całej drogi.
Narzędziem podstawowym jest fenotypowanie z użyciem substancji sondujących. Badanemu podaje się zestaw związków, z których każdy jest przetwarzany głównie przez jedną izoformę. W osoczu albo w moczu oznacza się potem stosunek stężenia związku macierzystego do stężenia jego metabolitu. Ten iloraz metaboliczny jest miarą bieżącej aktywności danej izoformy. Zestaw bazylejski obejmuje sześć substratów oznaczanych równolegle. Sprawdzono go u osób zdrowych oraz u chorych z marskością wątroby [30]. Zestaw genewski ma podobną konstrukcję. Dobór substratów w takim koktajlu wymaga ponadto sprawdzenia, czy nie wchodzą one w interakcje między sobą [31].
Wynik fenotypowania mówi o czym innym niż wynik badania genetycznego, i to rozróżnienie decyduje o interpretacji. Iloraz metaboliczny oddaje aktywność w chwili pomiaru. Jest to wypadkowa składowej wrodzonej, bieżącej indukcji, bieżącego hamowania i czynności narządu [19]. Genotyp podaje wyłącznie składową wrodzoną i nie przewiduje aktywności u osoby przyjmującej lek indukujący. Pomiar obciąża ponadto zmiana wiązania substratu z białkami osocza. W marskości zachodzi ona niezależnie od zmiany aktywności enzymu [30].
Na rutynowym wyniku laboratoryjnym ślad biotransformacji widać w jednym miejscu. Frakcja bilirubiny niesprzężonej odzwierciedla wydolność glukuronidacji prowadzonej przez izoformę UGT1A1 [8]. Jej podwyższenie przy prawidłowych wskaźnikach uszkodzenia wątroby i braku hemolizy wskazuje na obniżoną aktywność samego sprzęgania. Interpretacja wymaga wykluczenia obu pozostałych przyczyn, bo ten sam wynik powstaje z trzech różnych mechanizmów.
4.2. Na co zwrócić uwagę
Najbardziej rozpowszechnionym nieporozumieniem wokół biotransformacji jest utożsamianie jej z detoksykacją, a dowodem na to, że są to pojęcia różne, jest bioaktywacja. Paracetamol, wielopierścieniowe węglowodory aromatyczne i szereg proleków stają się czynne dopiero po przetworzeniu enzymatycznym. Utlenianie nie usuwa w ich przypadku zagrożenia, lecz je wytwarza [5, 6, 24]. Słowo „detoks” w przekazie handlowym sugeruje ponadto zalegający ładunek toksyn, usuwalny jednorazowym działaniem. Proces jest jednak ciągły i konstytutywny. Jego granicą jest podaż nośników oraz przepustowość pomp, nie zator wymagający odblokowania [1, 14].
Nieporozumienie drugie polega na przyjęciu, że szybsza biotransformacja jest zawsze lepsza. Indukcja enzymów obniża stężenie związku macierzystego. Przy leku oznacza to utratę skuteczności, a przy związku podlegającym bioaktywacji wzrost ilości metabolitu uszkadzającego komórkę [19, 24]. Kierunek pożądany zależy zatem od tego, która cząsteczka jest szkodliwa: substrat czy jego produkt.
Nieporozumienie trzecie dotyczy samej numeracji faz. Kolejność trzech faz jest porządkiem historycznym i nie opisuje drogi obowiązkowej. Część związków wchodzi wprost do sprzęgania, a część opuszcza komórkę wyłącznie transportem, bez żadnej reakcji chemicznej. Sam transport bywa przy tym etapem ograniczającym tempo całości [1, 17].
Ograniczenia dowodowe wymagają jawnego zaznaczenia w trzech punktach. Dane o substancjach roślinnych podnoszących ekspresję transferaz sprzęgających pochodzą w większości z modeli komórkowych i zwierzęcych. Przełożenie wzrostu ekspresji na odległy efekt zdrowotny u człowieka nie zostało rozstrzygnięte [23, 34, 36, 37]. Aktywacja szlaku Nrf2 nie jest korzystna bezwarunkowo. Ten sam mechanizm zwiększa odporność komórek nowotworowych na leczenie, więc pozostaje celem wymagającym regulacji wybiórczej, a nie jednostronnego pobudzania [22]. Pojemność sprzęgania i transportu u konkretnej osoby pozostaje wreszcie trudna do zmierzenia. Dostępne zestawy sondujące oceniają przede wszystkim izoformy utleniające [30, 31].
Znaczenie praktyczne największe i najlepiej udokumentowane mają interakcje. Zahamowanie enzymu albo pompy przez jedną substancję zmienia stężenie drugiej w stopniu istotnym klinicznie. Dotyczy to leków, składników żywności i preparatów roślinnych [17, 19, 33]. Szczegółowe zestawienie par substancji wchodzących w takie interakcje zawiera hasło o cytochromie P450. Treść hasła ma charakter edukacyjny i nie zastępuje porady medycznej.