

1. Charakterystyka szlaku Nrf2/ARE
1.1. Definicja i zakres procesów
Szlak Nrf2/ARE to ciąg zdarzeń, w którym czynnik transkrypcyjny Nrf2 (ang. nuclear factor erythroid 2-related factor 2, kodowany przez gen NFE2L2) przechodzi od stanu ciągłego rozkładu do stanu aktywnej regulacji genów [1]. Stan aktywny kończy się wiązaniem sekwencji ARE (ang. antioxidant response element, element odpowiedzi antyoksydacyjnej) w rejonach regulatorowych genów docelowych [1]. Sam Nrf2 należy do rodziny czynników z suwakiem leucynowym o zasadowym rejonie wiążącym DNA, zwanej CNC (ang. cap’n’collar) [1]. Pojęcie obejmuje pełną drogę od bodźca do transkrypcji. Mieszczą się w nim czujnik Keap1 (ang. Kelch-like ECH-associated protein 1), rozkład i stabilizacja Nrf2, jego przemieszczenie do jądra oraz złożenie kompleksu z małymi białkami Maf [1, 2].
Sekwencję ARE opisano po raz pierwszy jako element o rdzeniu 5′-puGTGACNNNGC-3′ w genach reduktazy chinonowej i transferazy glutationowej [3]. Reagował on na utleniacze i fenolowe antyoksydanty [3]. Szlak Nrf2/ARE bywa mylony z bezpośrednim zmiataniem wolnych rodników. Różni się od niego kierunkiem działania: nie neutralizuje utleniaczy wprost, lecz zwiększa wytwarzanie enzymów, które to robią [1]. Jego induktory działają więc pośrednio. Odrębne są też pokrewne czynniki tej samej rodziny. Nrf1 (gen NFE2L1) tkwi w błonie siateczki śródplazmatycznej i steruje przede wszystkim odbudową proteasomu po jego zahamowaniu [4]. Nrf3 (gen NFE2L3) reguluje głównie różnicowanie, proteostazę i przemiany lipidów, a jego rola w obronie redoks pozostaje słabo poznana [5].
Zakres pojęcia jest szeroki, bo Nrf2 steruje transkrypcją ponad dwustu pięćdziesięciu genów u człowieka [6]. Ich produkty obejmują enzymy fazy drugiej biotransformacji, składniki układu glutationu i tioredoksyny oraz białka gospodarki żelazem i hemem [1, 6]. Znaczenie szlaku wynika z jego uniwersalności. Jedna droga sygnałowa dostraja obronę komórki do bieżącego poziomu zagrożenia utleniaczami [2]. Jej zaburzenia pojawiają się zarówno w nowotworach, jak i w chorobach z niedoborem tej obrony, co uzasadnia opis w osobnym haśle [2, 6].
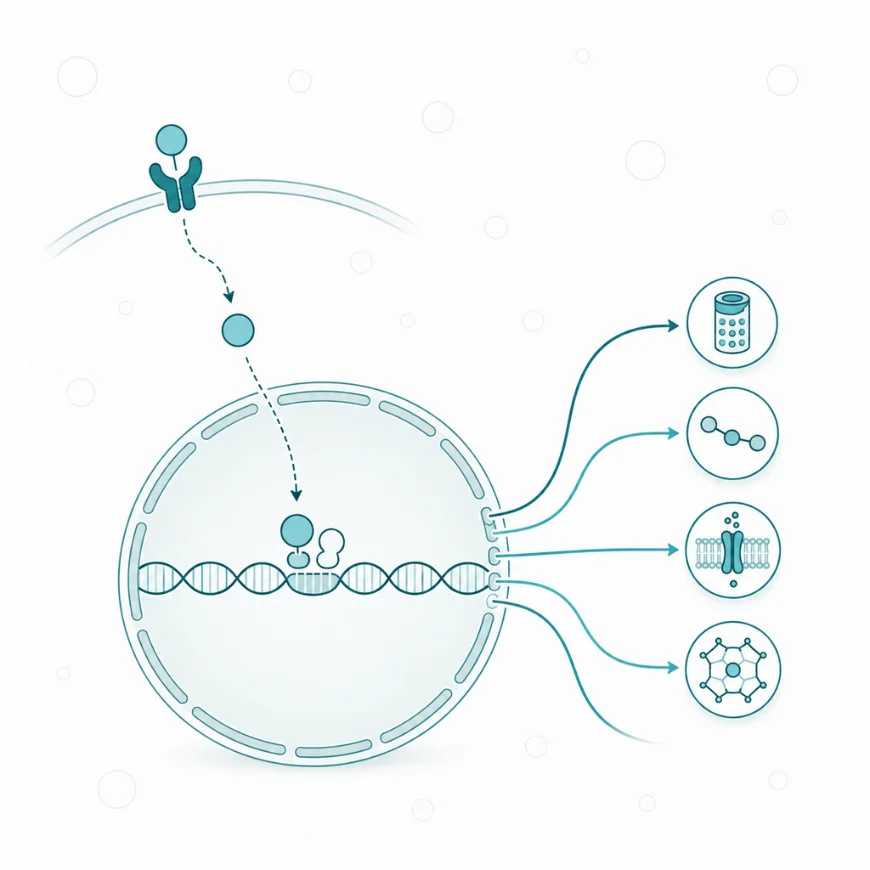
W jądrze Nrf2 włącza całą baterię genów obronnych naraz — enzymy, transportery i syntezę glutationu.
1.2. Lokalizacja
Szlak Nrf2/ARE działa w niemal wszystkich tkankach, bo białka Nrf2 i Keap1 mają powszechną ekspresję [1]. Sam proces rozgrywa się w dwóch przedziałach komórki. Rozkład i stabilizacja Nrf2 zachodzą w cytoplazmie, a wiązanie sekwencji ARE i regulacja genów w jądrze [1]. Punkt kontrolny leży na styku tych przedziałów. Aktywacja szlaku sprowadza się bowiem do przesunięcia równowagi Nrf2 z cytoplazmy do jądra.
Tkanka nerwowa jest przykładem, w którym rozmieszczenie aktywności ma następstwa. Neurony przodomózgowia mają wyjściowo słabą obronę antyoksydacyjną [7]. Ich promotor genu NFE2L2 jest wyciszony epigenetycznie w toku dojrzewania [7]. Astrocyty utrzymują aktywny szlak Nrf2/ARE i zaopatrują sąsiednie neurony w prekursory glutationu [8]. Ciężar obrony redoks spoczywa więc na komórkach glejowych [8]. W chorobie Alzheimera Nrf2 w neuronach hipokampa pozostaje w cytoplazmie mimo obecności stresu oksydacyjnego [9]. W chorobie Parkinsona gromadzi się natomiast w jądrach neuronów istoty czarnej, choć bez pełnej ochrony przed zwyrodnieniem [9]. Rozmieszczenie aktywności Nrf2 decyduje więc o tym, które neurony są na uszkodzenie oksydacyjne najbardziej narażone.
1.3. Rys historyczny
Historia szlaku prowadzi od nienazwanej sekwencji regulatorowej do pełnego czujnika chemicznego. W 1991 roku Rushmore i współpracownicy opisali element odpowiedzi antyoksydacyjnej w genach reduktazy chinonowej i transferazy glutationowej [3]. Ustalili jego rdzeń i wykazali reakcję na utleniacze oraz fenolowe antyoksydanty [3]. Wcześniej indukcję enzymów fazy drugiej wiązano z reaktywnymi związkami, lecz nie znano wspólnego elementu ani rozpoznającego go białka [3]. W 1992 roku Zhang i Talalay wyizolowali z brokułów sulforafan [10]. Okazał się on silnym, wybiórczym induktorem enzymów fazy drugiej i dostarczył narzędzia do badania tej drogi [10].
Białko wiążące sekwencję zidentyfikowano dwa lata później. W 1994 roku Moi i współpracownicy sklonowali czynnik Nrf2, opisując go jako aktywator z rodziny CNC-bZIP o powszechnej ekspresji [11]. Jego rolę w obronie potwierdziły w 1997 roku badania Itoh i współpracowników na myszach pozbawionych genu Nrf2 [12]. Indukcja transferazy glutationowej i reduktazy chinonowej przez fenolowy antyoksydant zanikała u tych zwierząt w wątrobie i jelicie [12]. Nrf2 wiązał sekwencję ARE dopiero jako heterodimer z małym białkiem Maf [12]. W 1999 roku ten sam zespół odkrył białko Keap1 jako represor Nrf2 [13]. Keap1 wiązał Nrf2 w cytoplazmie i uwalniał go pod wpływem związków elektrofilowych, co domknęło model czujnika [13].
1.4. Warunki i bodźce uruchamiające
Szlak Nrf2/ARE uruchamiają utleniacze i związki elektrofilowe, czyli cząsteczki reagujące z bogatymi w elektrony grupami tiolowymi [13, 14]. Wspólnym miejscem odbioru sygnału są reaktywne reszty cysteinowe białka Keap1. Dowód bezpośredni dostarczyła w 2002 roku praca Dinkovej-Kostovej i współpracowników, która wykazała, że induktory reagują kowalencyjnie z grupami tiolowymi Keap1, a najbardziej reaktywne z dwudziestu pięciu cystein leżą w rejonie pośrednim białka [14].
Poszczególne cysteiny pełnią różne role. Zhang i Hannink w 2003 roku wskazali, że reszty Cys273 i Cys288 są potrzebne do ubikwitynacji Nrf2 przez Keap1 [15]. Reszta Cys151 pośredniczy natomiast w hamowaniu tego rozkładu przez sulforafan i utleniacze [15]. Późniejsze badania na komórkach i myszach z podstawionymi cysteinami pozwoliły podzielić induktory na klasy [16]. Jedne działają przez Cys151, inne przez Cys288, a jeszcze inne przez wszystkie trzy reszty naraz [16]. Rozpoznanie bodźca sprowadza się więc do chemicznej zmiany czujnika, a nie do wiązania go z receptorem.
2. Przebieg i regulacja
2.1. Etapy procesu
Punktem wyjścia szlaku jest stan podstawowy, w którym Nrf2 powstaje nieprzerwanie, ale nie gromadzi się w komórce. Nrf2 jest w cytoplazmie zatrzymywany przez białko Keap1 [17]. Keap1 pełni przy tym funkcję białka adaptorowego dla ligazy ubikwitynowej opartej na kulinie 3 [17]. Kompleks Keap1–Cul3 przyłącza łańcuch ubikwityny do Nrf2 i kieruje go do rozkładu w proteasomie [17]. Okres półtrwania Nrf2 wynosi w spoczynku poniżej dwudziestu minut [17]. Rozkład wymaga fizycznego związania Nrf2 z Keap1 [18]. Jego miejscem docelowym jest domena Neh2 na końcu aminowym Nrf2, pełniąca funkcję degronu wrażliwego na utleniacze [18]. Ciągła degradacja utrzymuje więc stężenie Nrf2 na bardzo niskim poziomie.
Bodziec przerywa ten stan. Utleniacz lub elektrofil modyfikuje reaktywne cysteiny Keap1, co zmienia ułożenie dimeru i zatrzymuje przekazywanie ubikwityny [15, 17]. Model zawiasu i zatrzasku tłumaczy ten krok mechanicznie. Nrf2 wiąże się z Keap1 mocnym motywem ETGE, pełniącym funkcję zawiasu, i słabszym motywem DLG, pełniącym funkcję zatrzasku [19]. Modyfikacja cystein rozłącza zatrzask, przez co Nrf2 pozostaje uchwycony jednym motywem i nie jest już ustawiany do ubikwitynacji [19]. Nowo powstałe cząsteczki Nrf2 omijają wtedy zajęty czujnik i gromadzą się w komórce [18].
Stanem końcowym jest aktywna transkrypcja. Ustabilizowany Nrf2 przemieszcza się do jądra i łączy się z małym białkiem Maf w heterodimer [1]. Heterodimer wiąże sekwencję ARE o rdzeniu 5′-TGAC-3′ w rejonach regulatorowych genów docelowych [1]. Wiązanie to zwiększa transkrypcję genów obrony antyoksydacyjnej i detoksykacji, co przywraca równowagę redoks komórki. Po ustąpieniu bodźca odtworzony Keap1 ponownie przejmuje Nrf2 [17]. Szlak wraca wtedy do stanu podstawowego, zamykając pętlę sprzężenia zwrotnego [17].
2.2. Białka kluczowe
Przebieg szlaku Nrf2/ARE wyznacza kilka białek o odrębnych zadaniach, dlatego ich rozdzielenie porządkuje cały mechanizm. Nrf2 jest białkiem modułowym o siedmiu domenach Neh1–Neh7, z których każda pełni inną funkcję [1]. Domena Neh1 zawiera rejon CNC-bZIP odpowiedzialny za wiązanie DNA i za łączenie się z partnerem dimeryzacji [1]. Domena Neh2 niesie motywy wiązania Keap1, a domena Neh6 drugi degron sterujący rozkładem niezależnym od Keap1 [1, 21]. Małe białka Maf są obowiązkowym partnerem Nrf2 [12]. Dopiero heterodimer Nrf2 z małym Maf wiąże sekwencję ARE z dużym powinowactwem [12].
Keap1 łączy dwie funkcje. Jest czujnikiem stanu redoks przez swoje reaktywne cysteiny i adaptorem wiążącym Nrf2 z ligazą ubikwitynową [15, 17]. Kulina 3 tworzy rdzeń tej ligazy i przyłącza ubikwitynę do Nrf2 uchwyconego przez Keap1 [17]. Osobną rolę pełni Bach1, białko tej samej rodziny [20]. Współzawodniczy ono z Nrf2 o część sekwencji ARE i wygasza transkrypcję niektórych genów docelowych, dopóki nie zostanie usunięte [20]. Poza czujnikiem redoks działa jeszcze białko β-TrCP [21]. Rozpoznaje ono Nrf2 ufosforylowany w domenie Neh6 i kieruje go do rozkładu drogą niezależną od Keap1 [21]. Aktywność Nrf2 zależy więc nie od jednej, lecz od kilku równoległych kontroli.
2.3. Czynniki nasilające działanie szlaku Nrf2/ARE
Aktywność szlaku Nrf2/ARE nasila wszystko, co osłabia rozkład Nrf2 albo zajmuje białko Keap1. Podstawową grupą są związki elektrofilowe i utleniacze [14, 15]. Modyfikują one reaktywne cysteiny Keap1 i zatrzymują przekazywanie ubikwityny [14, 15]. Grupę tę tworzą sulforafan z brokułów oraz metabolity fumaranu dimetylu, wiążące się z Cys151 Keap1 [15, 40]. Podobnie działają elektrofilowe produkty własnych przemian komórki, pochodzące z utleniania lipidów, przemian aminokwasów i centralnego metabolizmu węgla [23]. Modyfikują one te same cysteiny Keap1 i łączą stan metaboliczny z odpowiedzią antyoksydacyjną [23]. Podnoszą one aktywność szlaku w warunkach stresu metabolicznego [23].
Drugą drogą nasilenia jest współzawodnictwo o Keap1. Białko p62 gromadzi się przy upośledzonej autofagii [22]. Wiąże się z tym samym miejscem Keap1 co Nrf2 i wypiera go z kompleksu [22]. Uwolniony Nrf2 unika wtedy rozkładu i włącza geny docelowe [22]. Ten sposób łączy sprawność autofagii ze stanem obrony antyoksydacyjnej, bo nagromadzenie p62 podnosi aktywność Nrf2 niezależnie od utleniaczy [22]. Wszystkie czynniki nasilające mają wspólną cechę: nie zwiększają wytwarzania Nrf2, lecz przedłużają jego trwanie w komórce.
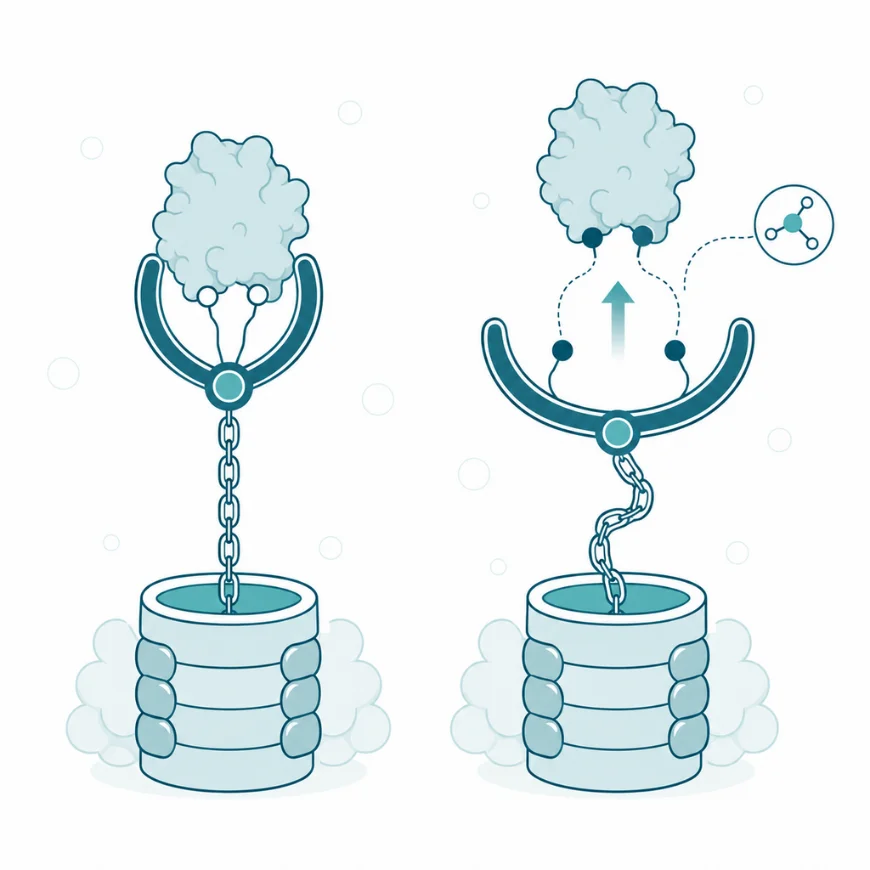
Czujnikiem są reszty cysteinowe białka KEAP1. Ich modyfikacja osłabia wiązanie Nrf2 z KEAP1, dzięki czemu Nrf2 może się gromadzić i przemieszczać do jądra komórkowego.
2.4. Czynniki hamujące działanie szlaku Nrf2/ARE
Aktywność szlaku Nrf2/ARE obniżają białka przyspieszające rozkład Nrf2 oraz czynniki wygaszające transkrypcję w jądrze. Podstawowym hamulcem pozostaje sam kompleks Keap1–Cul3 [17]. Po ustąpieniu bodźca ponownie kieruje on Nrf2 do proteasomu [17]. Obok niego działa droga niezależna od Keap1. Kinaza syntazy glikogenu 3 fosforyluje Nrf2 w domenie Neh6 i tworzy miejsce rozpoznania dla białka β-TrCP, które przekazuje Nrf2 do rozkładu [21]. W przewlekłym stresie siateczki śródplazmatycznej Nrf2 ubikwitynuje dodatkowo trzecia ligaza, Hrd1 [24]. Osłabia ona obronę antyoksydacyjną, co opisano w marskiej wątrobie [24]. Współistnienie kilku ligaz sprawia, że aktywność Nrf2 jest tłumiona równolegle różnymi drogami [25]. Przegląd tych mechanizmów wskazuje na ich odrębną rolę w różnych stanach patologicznych [25].
Osobnym hamulcem jest wygaszanie transkrypcji w jądrze. Białko Bach1 wiąże część sekwencji ARE i utrzymuje niektóre geny docelowe w stanie wyciszonym [20]. Dotyczy to między innymi genu hemoksygenazy 1, dopóki hem albo utleniacze nie usuną Bach1 z tych miejsc [20]. Do wygaszania odpowiedzi przyczynia się także eksport Nrf2 z jądra po ustąpieniu bodźca [25]. Zestaw czynników hamujących sprawia, że odpowiedź antyoksydacyjna jest przejściowa i wygasza się po przywróceniu równowagi redoks.
2.5. Powiązania z innymi szlakami
Szlak Nrf2/ARE nie działa w oderwaniu, lecz krzyżuje się z drogami stanu zapalnego, metabolizmu i śmierci komórki. Najlepiej opisane jest przeciwstawienie wobec czynnika jądrowego kappa B (NF-κB). Podjednostka p65 tego czynnika hamuje transkrypcję zależną od ARE [26]. Odbiera Nrf2 białko koaktywatorowe CBP i sprowadza do sekwencji ARE korepresor deacetylazy histonowej [26]. W drugą stronę Nrf2 tłumi stan zapalny [27]. Blokuje w makrofagach transkrypcję genów prozapalnych cytokin, w tym interleukiny 6 i interleukiny 1β, niezależnie od własnej sekwencji wiążącej [27]. Oba szlaki wzajemnie się więc równoważą.
Nrf2 łączy się także z czujnikami energii i przemian. Kinaza aktywowana adenozynomonofosforanem fosforyluje Nrf2 w reszcie seryny 550, co sprzyja jego gromadzeniu w jądrze [28]. Przy trwałym pobudzeniu drogi kinazy fosfatydyloinozytolu Nrf2 przekierowuje glukozę i glutaminę do przemian budulcowych [29]. Wiąże to obronę antyoksydacyjną z metabolizmem wzrostu [29]. Osobne powiązanie dotyczy śmierci komórki. Geny docelowe Nrf2, w tym peroksydaza glutationowa 4 i podjednostka przenośnika cystyny, hamują ferroptozę, czyli śmierć napędzaną peroksydacją lipidów zależną od żelaza [30]. Sieć tych powiązań tłumaczy, dlaczego zaburzenia Nrf2 odbijają się na procesach odległych od samej obrony redoks.
3. Fizjologia a patologia
3.1. Rola w warunkach prawidłowych
W zdrowej komórce szlak Nrf2/ARE utrzymuje gotowość obrony antyoksydacyjnej i dostraja ją do bieżącego poziomu utleniaczy. Geny docelowe Nrf2 obejmują kilka współpracujących grup, których produkty razem neutralizują utleniacze i związki reaktywne. Zestawienie poniżej porządkuje te grupy według pełnionej funkcji, a nie według kolejności odkrycia.
| Grupa funkcji | Przykładowe geny docelowe | Rola produktu |
| Synteza i regeneracja glutationu | GCLC, GCLM, przenośnik cystyny (podjednostka xCT) | dostarczanie i odtwarzanie głównego przeciwutleniacza komórki |
| Układ tioredoksyny | reduktaza tioredoksyny 1, sulfiredoksyna | naprawa utlenionych białek |
| Detoksykacja fazy drugiej | reduktaza chinonowa (NQO1), transferazy glutationowe, transferazy UDP-glukuronowe | wiązanie i unieczynnianie związków reaktywnych |
| Gospodarka hemem i żelazem | hemoksygenaza 1 (HMOX1), łańcuchy ferrytyny | usuwanie hemu i bezpieczne magazynowanie żelaza |
| Odtwarzanie NADPH | dehydrogenaza glukozo-6-fosforanu | zasilanie reakcji redukcji elektronami |
Wszystkie te geny mają w rejonie regulatorowym sekwencję ARE, dzięki czemu jeden sygnał uruchamia je równocześnie [1, 6]. Ich produkty tworzą powiązany układ. Reduktaza chinonowa i transferazy unieczynniają związki reaktywne, a glutation i tioredoksyna naprawiają szkody [1]. Hemoksygenaza rozkłada hem, a ferrytyna wiąże uwolnione żelazo, co ogranicza jego udział w powstawaniu najbardziej szkodliwego rodnika hydroksylowego [1]. Zależność aktywności szlaku od dawki bodźca leży u podstaw hipotezy hormezy [31]. Zakłada ona, że łagodny stres oksydacyjny pobudza Nrf2 i podnosi odporność komórki na późniejsze, silniejsze uszkodzenie [31]. Hipoteza tłumaczy, dlaczego niskie dawki roślinnych związków elektrofilowych działają ochronnie, a wysokie stają się toksyczne [31, 32]. Jej przełożenie na trwałe korzyści zdrowotne u człowieka pozostaje jednak przedmiotem badań [31, 32]. Rola prawidłowa szlaku sprowadza się więc do utrzymania równowagi, w której tempo powstawania utleniaczy nie przekracza pojemności układów obronnych.
3.2. Nasilenie nadmierne – następstwa
Trwałe, nadmierne włączenie szlaku Nrf2/ARE zmienia jego rolę z obronnej na sprzyjającą chorobie. Najlepiej opisanym następstwem jest udział w nowotworach. Komórka nowotworowa z konstytutywnie aktywnym Nrf2 zyskuje silną obronę antyoksydacyjną i sprawną detoksykację [33]. Pozwala jej to przeżyć w warunkach, które zabijają komórki prawidłowe, oraz opierać się chemioterapii [33]. Aktywny Nrf2 przekierowuje dodatkowo glukozę i glutaminę do przemian budulcowych, wspierając szybkie namnażanie [29].
Częstą przyczyną takiego stanu jest utrata kontroli ze strony Keap1. W raku płuca stwierdzono mutacje i utratę czynności genu KEAP1 [34]. Znoszą one hamowanie Nrf2 i prowadzą do jego trwałego gromadzenia w jądrze [34]. Towarzyszy temu nadmierna ekspresja enzymów detoksykacyjnych i pomp usuwających leki [34]. Nadmierna aktywność Nrf2 nie jest więc korzystna w każdych warunkach. Ta sama droga, która chroni komórkę zdrową, w komórce nowotworowej staje się mechanizmem oporności na leczenie.

Trwała aktywacja szlaku ma również niekorzystną stronę: komórki nowotworowe mogą wykorzystywać ją do zwiększenia odporności i przetrwania mimo chemioterapii.
3.3. Nasilenie niedostateczne – następstwa
Osłabienie szlaku Nrf2/ARE zmniejsza pojemność obrony antyoksydacyjnej i sprzyja uszkodzeniom oksydacyjnym. W starzejących się tkankach aktywność Nrf2 maleje. W wątrobie starych szczurów spadło stężenie jądrowego Nrf2 i jego wiązanie z sekwencją ARE [35]. Obniżyło to wytwarzanie podjednostek enzymu syntezy glutationu, a przez to stężenie samego glutationu [35]. Znaczenie ma tu osłabienie odpowiedzi na bodziec, a nie tylko niższy poziom wyjściowy Nrf2 [35]. Osłabienie to obniża zdolność komórki do wzmocnienia obrony pod wpływem stresu [35].
Niedobór aktywności Nrf2 ujawnia się także w narządach narażonych na utleniacze z zewnątrz. U myszy pozbawionych genu Nrf2 dym tytoniowy wywoływał wcześniejszą i rozleglejszą rozedmę płuc niż u zwierząt z prawidłowym genem [36]. Towarzyszyło temu nasilone zapalenie i większa liczba komórek ulegających apoptozie [36]. W tkance nerwowej skutki są poważne z powodu wyjściowo słabej obrony neuronów [7]. Gdy zawodzi zaopatrzenie ze strony astrocytów, neurony pozostają bez wystarczającej ochrony redoks [8]. Niedostateczna aktywność szlaku oznacza więc nie brak jednego enzymu, lecz obniżoną pojemność całego układu obronnego.
3.4. Udział szlaku Nrf2/ARE w chorobach
Zaburzenia szlaku Nrf2/ARE wchodzą w mechanizm chorób z obu stron, od nadmiaru i od niedoboru aktywności. Po stronie nadmiaru najlepiej udokumentowany jest udział w nowotworach. W grupie 1391 chorych na niedrobnokomórkowego raka płuca mutacje genów KEAP1 i NFE2L2 stwierdzono odpowiednio u 11,3% i 3,5% chorych [37]. Mutacje KEAP1 dotyczyły głównie gruczolakoraków, a mutacje NFE2L2 częściej raków płaskonabłonkowych [37]. Chorzy z tymi mutacjami rzadko odpowiadali na leczenie systemowe, co autorzy uznali za wskaźnik oporności na chemioterapię [37]. U chorych z mutacją EGFR współistniejące mutacje szlaku KEAP1–NFE2L2 skracały czas do niepowodzenia leczenia inhibitorem kinazy tyrozynowej [38]. Czas ten spadał z około trzynastu do niespełna pięciu miesięcy [38]. Trwała aktywacja Nrf2 działa tu jako mechanizm oporności guza na leczenie.
Po stronie niedoboru Nrf2 wiąże się z chorobami neurodegeneracyjnymi i przewlekłymi chorobami z komponentą oksydacyjną. W chorobie Alzheimera czynnik pozostaje w cytoplazmie neuronów mimo obecności stresu oksydacyjnego [9]. Wskazuje to na niewystarczającą odpowiedź obronną [9]. W modelach zwierzęcych brak Nrf2 sprzyjał rozedmie płuc wywołanej dymem tytoniowym, a osłabienie szlaku towarzyszyło starzeniu [36, 35]. Z powodu tej dwoistości Nrf2 jest badanym punktem uchwytu leków [39]. Jego pobudzenie rozważa się w chorobach przewlekłych z przewagą stresu oksydacyjnego, a zahamowanie w nowotworach z jego nadmierną aktywnością [39]. Udział szlaku w chorobie zależy więc od kierunku zaburzenia, a nie od samej jego obecności.
3.5. Modyfikacja behawioralna i dietetyczna
Aktywność szlaku Nrf2/ARE poddaje się zmianie przez leki i składniki diety działające jako induktory. Najlepiej udokumentowane są leki. Fumaran dimetylu, stosowany w stwardnieniu rozsianym, aktywuje Nrf2 przez modyfikację Cys151 białka Keap1 [40]. W modelu zwierzęcym chroniło to osłonki mielinowe i neurony [40]. W badaniu z randomizacją u chorych na postać rzutowo-remisyjną lek obniżał odsetek chorych z rzutem oraz częstość rzutów wobec placebo [41]. Udział Nrf2 w działaniu leku oceniano jednak rozbieżnie. W pierwszym badaniu korzystne działanie leku niemal zanikało u myszy pozbawionych Nrf2 [40]. W późniejszym badaniu lek u takich myszy nadal łagodził przebieg doświadczalnego zapalenia mózgu i rdzenia, co wskazuje na dodatkowy mechanizm przeciwzapalny [42]. U leczonych chorych potwierdzono za to indukcję genów zależnych od Nrf2, w tym reduktazy chinonowej, w komórkach krwi [43].
Wśród leków celujących wprost w ten szlak jest syntetyczny triterpenoid omaweloksolon. W badaniu z randomizacją u chorych na ataksję Friedreicha poprawiał wynik skali neurologicznej wobec placebo [44]. Korzyść utrzymywała się w przedłużeniu badania [45]. Lek dopuszczono do leczenia ataksji Friedreicha u dorosłych i młodzieży w 2023 roku [46]. Ostrożność w pobudzaniu Nrf2 wynika z badania pokrewnego związku, bardoksolonu metylu [47]. Próbę u chorych na cukrzycę typu 2 z zaawansowaną chorobą nerek przerwano z powodu większej liczby zdarzeń sercowo-naczyniowych w grupie leczonej, w tym hospitalizacji i zgonów z powodu niewydolności serca [47]. Spośród składników diety najlepiej zbadany jest sulforafan z brokułów. W badaniach z randomizacją u osób z zaburzeniami ze spektrum autyzmu obserwowano poprawę części ocen behawioralnych, choć wynik nie był powtarzalny między badaniami [48, 49]. W innych próbach związek zwiększał ekspresję enzymów fazy drugiej w błonie śluzowej dróg oddechowych oraz przyspieszał usuwanie zanieczyszczeń powietrza z organizmu [50, 51]. Modyfikacja szlaku Nrf2/ARE jest więc możliwa, lecz jej skutki zależą od siły dowodu dla konkretnego związku i wskazania.
3.6. Wsparcie suplementacyjne
Kilka substancji o kartach w katalogu suplementów wpływa na aktywność Nrf2 przez opisane punkty uchwytu w samym szlaku, a nie na zjawiska tylko z nim powiązane. Zestawienie poniżej podaje mechanizm i kierunek wpływu na aktywność szlaku wraz z siłą dowodu, przy czym dane u ludzi są dostępne tylko dla części pozycji.
| Substancja | Mechanizm wpływu | Kierunek | Siła dowodu |
| Kurkuma | kurkumina wiąże się kowalencyjnie z cysteinami Keap1 i zwiększa stabilizację Nrf2 [52] | ↑ aktywność | B, wyniki niespójne |
| Resweratrol | preparat z resweratrolem zwiększał wiązanie Nrf2 i ekspresję genów NQO1 oraz GST-P1 w komórkach krwi [56] | ↑ aktywność | B |
| EGCG | galusan epigallokatechiny pobudza indukcję hemoksygenazy 1 i transferaz glutationowych zależną od Nrf2 [57] | ↑ aktywność | C |
| Kwas alfa-liponowy | kwas liponowy zwiększał przemieszczenie Nrf2 do jądra i wiązanie sekwencji ARE w komórkach starych szczurów [35] | ↑ aktywność | C |
| Kwercetyna | kwercetyna stabilizuje Nrf2 i obniża stężenie Keap1, nasilając aktywność zależną od ARE w hodowli komórek [58] | ↑ aktywność | C |
Siła dowodu jest w większości pozycji ograniczona do danych z hodowli komórek albo modeli zwierzęcych, a wyniki u ludzi bywają rozbieżne. Suplementacja kurkuminą zwiększała ekspresję reduktazy chinonowej w skórze zdrowych ochotników w badaniu z randomizacją [53]. Nie zmieniała jednak ekspresji genów zależnych od Nrf2 w komórkach krwi chorych dializowanych ani aktywności Nrf2 po wysiłku, co wiązano z małą biodostępnością [54, 55]. Dawkowanie i interakcje tych substancji opisują karty działu Suplementy. Sulforafan ma najlepsze dane u ludzi dla induktora Nrf2, lecz nie ma karty w katalogu i dlatego nie wchodzi do zestawienia [10, 48].
4. Na co warto zwrócić uwagę
Aktywności szlaku Nrf2/ARE nie ocenia się w rutynowej diagnostyce. Zapytania o zbadanie poziomu Nrf2 nie mają więc odpowiednika w praktyce klinicznej. W badaniach naukowych aktywność szlaku ocenia się pośrednio, przez ekspresję genów docelowych w komórkach jednojądrzastych krwi obwodowej [43]. Mierzy się na przykład reduktazę chinonową i hemoksygenazę 1 [43]. Taki pomiar wykazał indukcję szlaku u chorych leczonych fumaranem dimetylu [43]. Posłużył też do stwierdzenia, że u starszych mężczyzn Nrf2 po wysiłku fizycznym słabiej przechodzi do jądra komórek krwi niż u młodych [60]. Wyniki te pozostają jednak narzędziem badawczym, a nie testem dla pojedynczej osoby, bo ekspresja w komórkach krwi nie odzwierciedla wprost aktywności szlaku w narządzie docelowym.
Rozpowszechnione jest błędne utożsamianie induktorów Nrf2 z antyoksydantami działającymi bezpośrednio. Induktor taki jak sulforafan nie zmiata utleniaczy sam, lecz modyfikuje Keap1 i włącza geny własnych enzymów komórki [10, 14]. Jego działanie jest przez to pośrednie i utrzymuje się dłużej niż reakcja witaminy C czy E z rodnikiem [14]. Różnica ta tłumaczy, dlaczego pobudzenie Nrf2 zwiększa zasób enzymów obronnych na czas ich trwania w komórce, podczas gdy cząsteczka bezpośredniego przeciwutleniacza zużywa się w reakcji. Nie każde działanie związków pobudzających Nrf2 przebiega jednak przez ten czynnik. W jednym z badań fumaran dimetylu zachowywał część skuteczności u zwierząt pozbawionych Nrf2, co wskazuje na dodatkowe drogi jego działania [42].
Osobnej ostrożności wymaga dwoisty charakter szlaku. Ta sama droga, która chroni komórki prawidłowe, w komórce nowotworowej z trwale aktywnym Nrf2 wspiera przeżycie guza i oporność na chemioterapię [33, 34]. Pobudzanie Nrf2 nie jest więc korzystne w każdych warunkach. Z tego powodu leki celujące w ten szlak oraz suplementy o działaniu induktora są przedmiotem badań, a nie ustalonym postępowaniem [39, 59]. Decyzja o ich zastosowaniu w chorobie należy do lekarza. Hipoteza hormezy opisuje mechanizm komórkowy, w którym łagodny stres pobudza obronę, lecz nie ustala bezpiecznej dawki induktora dla człowieka [31].